

Für einen Hersteller orthopädischer Geräte, FDA 510(k)-Zulassung — oder sein Schwergewicht-Geschwister, PMA — ist der Moment, in dem der amerikanische Markt tatsächlich geöffnet wird. Die beiden Hauptzulassungswege der FDA, die 510(k)-Vorabmitteilung und die Zulassung vor der Markteinführung (PMA), dienen dazu, eines sicherzustellen: Kein Gerät erreicht einen Patienten, ohne strenge Sicherheits- und Wirksamkeitsstandards zu erfüllen.
Die Wahl zwischen ihnen ist nicht akademisch. Der 510(k)-Weg basiert auf wesentlicher Gleichwertigkeit mit einem Präzedenzgerät und dauert Monate; der PMA-Weg erfordert klinische Studien und dauert Jahre. Wählen Sie von Anfang an den falschen Weg, und Sie werden ihn etwa im zehnten Monat feststellen, mit einer Einreichung, die Sie nicht retten können. Wählen Sie den richtigen Weg, und das gesamte regulatorische Programm folgt logisch.
Dieser Leitfaden behandelt die FDA-Geräteklassifizierung, beide Zulassungswege vollständig, die strategischen Schritte, die Überprüfungen verkürzen, und die Fallstricke, die Einreichungen zum Scheitern bringen. Für den größeren Überblick über alle Gerichtsbarkeiten beginnen Sie mit unserem vollständigen orthopädische Geräte-Regulierungs-Konformität Führung.
🗂️ Verständnis der FDA-Geräteklassifizierung
Das Drei-Klassen-System hinter der FDA 510(k)-Zulassung
Alles beginnt mit der Klassifizierung, denn die Risikoklasse des Geräts bestimmt den Weg.
Klasse I (geringes Risiko): allgemeine Kontrollen – Krücken, Bettgitter, manuelle chirurgische Instrumente. Ganze 95 % sind von der Vorabmitteilung befreit, obwohl Registrierung, Auflistung und Einhaltung von Qualitätssystemen weiterhin gelten.
Klasse II (mittleres Risiko): wo die meisten orthopädischen Produkte angesiedelt sind – angetriebene chirurgische Instrumente, orthopädische Implantate, Knochenschrauben. Diese erfordern allgemeine und spezielle Kontrollen, und die meisten benötigen eine 510(k)-Freigabe mit Leistungsstandards und Überwachung nach der Markteinführung.
Klasse III (hohes Risiko): neuartige orthopädische Implantate und Knochenersatzmaterialien, die das Leben erhalten oder unterstützen. PMA-Gebiet, mit typischerweise erforderlichen klinischen Studien.
Wie die Klassifizierung bestimmt wird
Die Klassifizierung hängt vom Verwendungszweck und den Indikationen, den technologischen Merkmalen, dem Risiko für Patient und Anwender, dem Vergleich mit Präzedenzgeräten und der technologischen Neuheit ab. Die Werkzeuge zur Ermittlung sind öffentlich: die FDA-Produktklassifizierungsdatenbank, 21 CFR Teil 888 (die Verordnung für orthopädische Geräte), FDA-Leitliniendokumente und – am meisten unterschätzt – Pre-Submission-Meetings, bei denen FDA-Mitarbeiter Ihnen die Antwort geben, bevor Sie ein Jahr lang raten.
📋 Der 510(k)-Prozess für Vorabmitteilungen
510(k)-Übersicht: Das Prinzip der wesentlichen Gleichwertigkeit
Etwa 90 % der FDA-Gerätefreigaben pro Jahr erfolgen über den 510(k)-Weg – und dieser basiert auf einem einzigen Konzept: wesentliche Gleichwertigkeit. Sie müssen nachweisen, dass Ihr Gerät einem rechtmäßig vermarkteten Präzedenzgerät in Bezug auf Verwendungszweck und technologische Merkmale entspricht oder dass Unterschiede keine neuen Fragen der Sicherheit und Wirksamkeit aufwerfen.
Dieses Wort “Präzedenzfall” leistet Schwerstarbeit. Ein guter Präzedenzfall ist der Unterschied zwischen einer sechsmonatigen Freigabe und einer zweijährigen Odyssee – mehr zur Auswahl eines solchen im Strategieabschnitt unten.
Die drei Arten von 510(k)-Einreichungen
Nicht alle 510(k)s sind dasselbe Tier:
- Traditionelle 510(k) — die Standardeinreichung mit vollständigem Präzedenzvergleich und einer 90-tägigen Überprüfungsfrist
- Spezielle 510(k) — für Geräteänderungen durch denselben Hersteller, basierend auf Designkontrolldokumentation; die Überprüfung dauert etwa 30 Tage
- Abgekürzte 510(k) — stützt sich auf von der FDA anerkannte Konsensstandards und zusammenfassende Berichte für reduzierte Dokumentation und eine optimierte Überprüfung
Was die FDA 510(k)-Zulassung erfordert: Das Einreichungspaket
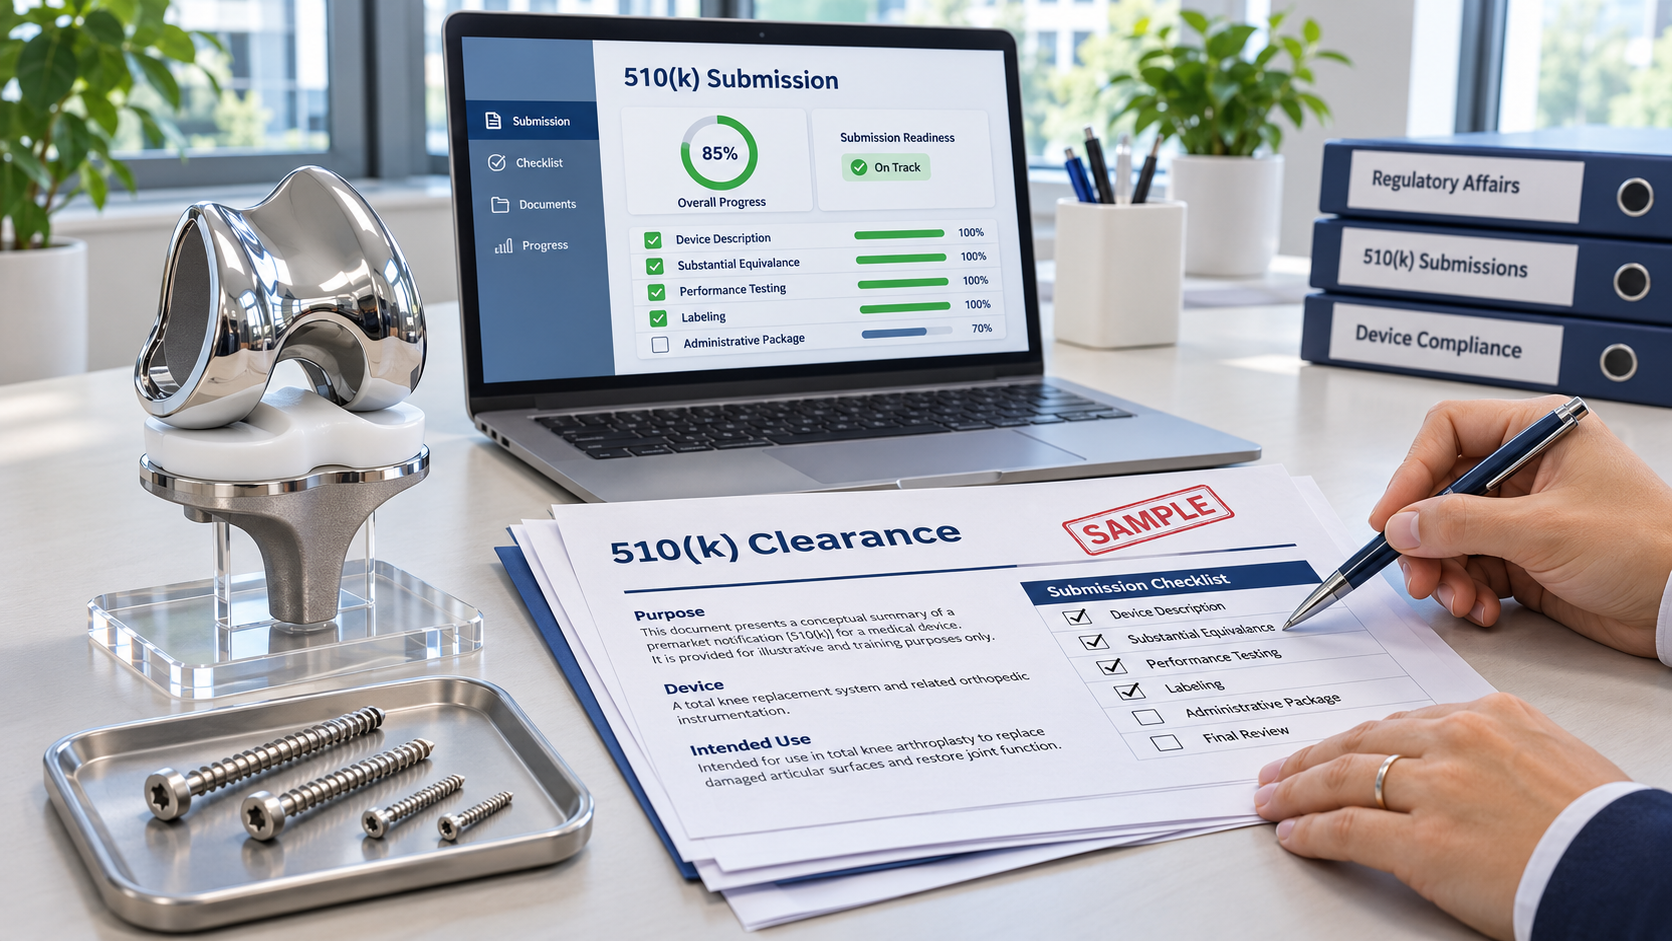
Eine vollständige 510(k) ist eine strukturierte Geschichte in fünf Kapiteln:
- Administrative Informationen: Gerätename, Klassifizierung, Details zum Antragsteller, Verwendungszweck
- Gerätebeschreibung: Spezifikationen, technische Zeichnungen, Materialien, Herstellungsprozesse, Software-Dokumentation
- Vergleich der wesentlichen Gleichwertigkeit: Identifizierung des Präzedenzgeräts, eine Vergleichstabelle nebeneinander und eine ehrliche Analyse von Gemeinsamkeiten und Unterschieden
- Leistungsdaten: Bench-Tests, Biokompatibilität gemäß ISO 10993, Validierung der Sterilisation, Haltbarkeitstests, plus elektrische Sicherheit und Softwarevalidierung, wo zutreffend
- Kennzeichnung: vorgeschlagene Etiketten, Gebrauchsanweisungen, Verpackungskennzeichnungen und Werbematerialien
Unvollständige Einreichungen sterben jung – der nächste Abschnitt erklärt genau, wie.
Die Überprüfung der FDA 510(k)-Zulassung: Von der Annahme bis zur Freigabe
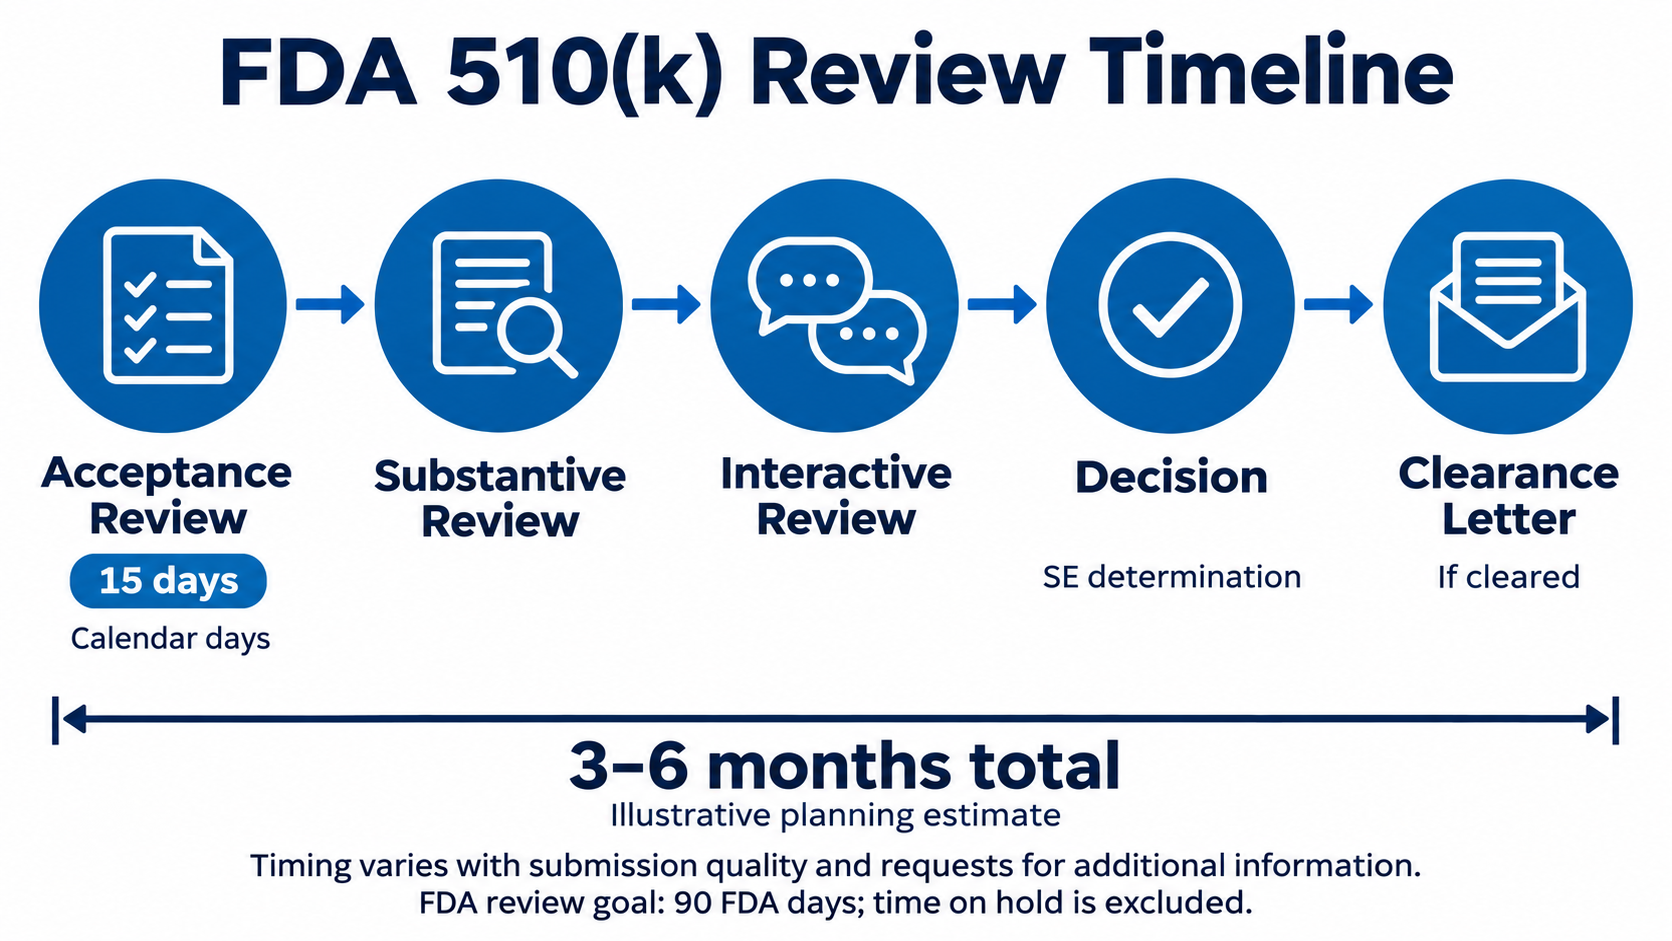
Die Prüfung erfolgt in Phasen. Zulässigkeitsprüfung (15 Tage): eine administrative Vollständigkeitsprüfung – wer diese nicht besteht, erhält ein Schreiben über die Ablehnung der Zulassung (Refuse to Accept, RTA), bevor die wissenschaftliche Prüfung überhaupt beginnt. Sachliche Prüfung: wissenschaftliche und regulatorische Überprüfung mit interaktiver Prüfung, Anforderung zusätzlicher Informationen und Mängelschreiben. Entscheidung: ein Zulassungsschreiben, das das Gerät als im Wesentlichen gleichwertig erklärt, ein Schreiben über die Nicht-Gleichwertigkeit (Not Substantially Equivalent, NSE) oder Ihre Rückzugsoption.
Zeitplanerwartungen: einfache Geräte werden in 2–3 Monaten zugelassen, der Durchschnitt liegt bei 3–6 Monaten, und komplexe Geräte können sich bis zu 6–12 Monate hinziehen. Sie können die Historie jedes Präzedenzfalls oder Wettbewerbers selbst in der FDA 510(k)-Datenbank – kostenlos und öffentlich – überprüfen.
🧪 Der PMA-Zulassungsprozess
PMA-Übersicht: Die höchste Hürde
Der PMA-Weg ist für Klasse-III-Geräte reserviert, die keine wesentliche Gleichwertigkeit nachweisen können – oder die einfach die höchste Prüfungsstufe erfordern. Die FDA verlangt gültige wissenschaftliche Beweise und eine angemessene Gewähr für Sicherheit und Wirksamkeit, was in der Praxis klinische Studien, eine Inspektion der Produktionsstätte und in der Regel eine Überprüfung durch ein Beratergremium bedeutet.
Bestandteile des PMA-Antrags
Ein PMA ist eine Akte von allem: administrative Abschnitte (Gerätebeschreibung, Indikationen, Zusammenfassungen klinischer Studien), technische Abschnitte (Herstellungsinformationen, Dokumentation des Qualitätssystems, nicht-klinische Laborstudien, Biokompatibilität, Sterilisation, Software), klinische Untersuchungen (IDE-Studien, Protokolle, statistische Analyse, Meldung von unerwünschten Ereignissen) und Entwurf der Kennzeichnung mit Patienteninformationen.
Anforderungen an klinische Studien im Rahmen des PMA-Zulassungsprozesses
Die klinische Maschinerie beginnt, bevor ein Patient eingeschrieben wird. Eine IDE (Investigational Device Exemption) erfordert die Genehmigung der FDA für die Studie selbst, plus IRB-Genehmigung, Verfahren zur informierten Zustimmung, Einhaltung der Good Clinical Practice und laufende Überwachung und Berichterstattung.
Studiendesign folgt den Best Practices der klinischen Wissenschaft: prospektive kontrollierte Studien werden bevorzugt, Randomisierung und Verblindung, wo angebracht, gut gewählte Endpunkte und ehrliche statistische Power-Berechnungen. Die Phasen reichen von Machbarkeitsstudien (frühe Sicherheit) über Schlüsselstudien (Sicherheit und Wirksamkeit) bis hin zu fortlaufendem Zugang und Post-Market-Studien. Sie können echte zugelassene PMAs – mit ihren Studiendesigns – in der FDA PMA-Datenbank.
PMA-Überprüfung: Zeitplan und Entscheidungspunkte
Einreichungsprüfung (45 Tage) prüft die administrative Vollständigkeit – Ablehnungsbescheide gehen frühzeitig raus. Dann interaktive Überprüfung beginnt: eingehende wissenschaftliche Überprüfung, eine Sitzung des Beratergremiums, falls erforderlich, Inspektion der Anlage, Mängelschreiben und Änderungen. Die Entscheidung kommt als Zulassungsbescheid, ein genehmigungsfähiger Bescheid (geringfügige Mängel verbleiben), ein nicht genehmigungsfähiger Bescheid oder eine Ablehnung.
Zeitplanerwartungen: die erstmalige Prüfung dauert 180 FDA-Tage, aber der gesamte Prozess dauert 1–3 Jahre – Gremiensitzungen und Inspektionen fügen reale Zeit hinzu.
🎯 Strategische Überlegungen
Auswahl des Präzedenzgeräts: Die Entscheidung mit dem höchsten Hebel
Die wichtigste Entscheidung bei einem 510(k) ist der Präzedenzfall. Ein guter teilt Ihren Verwendungszweck und Ihre technologischen Merkmale, ist in den USA rechtmäßig vermarktet, hat keine ungelösten Sicherheitsprobleme und wurde kürzlich zugelassen. Mehrere Präzedenzfälle sind akzeptabel – einer primär für die wesentliche Gleichwertigkeit, zusätzliche für spezifische Merkmale – aber jeder fügt der Vergleichsgeschichte Komplexität hinzu.
Kein Präzedenzfall verfügbar? Die Auswege sind der De-novo-Klassifizierungsweg, ein Antrag auf Herabstufung oder PMA, wenn das Gerät tatsächlich ein hohes Risiko birgt.
Pre-Submission (Q-Sub)-Meetings: Günstige Versicherung
Ein Q-Sub kauft frühes FDA-Feedback für einen Bruchteil der Kosten einer fehlgeschlagenen Einreichung. Das Menü umfasst Pre-Submission-Meetings, Informationsmeetings, Bestimmungen zum Studienrisiko und formelle frühe Kooperationsmeetings. Vorteile: Abstimmung der regulatorischen Strategie, kürzere Prüfungen, weniger Mängelschreiben. Vorbereitung ist wichtig – bringen Sie spezifische Fragen, unterstützende Dokumentation, vorgeschlagene Indikationen und vorläufige Daten mit. Hersteller, die Q-Subs überspringen, sind nicht mutig; sie zahlen nur den vollen Preis für Informationen, die kostenlos erhältlich waren.
Häufige Fallstricke, die die FDA 510(k)-Zulassung verzögern
Vier Fehlermuster machen die meisten Verzögerungen aus:
- Unzureichender Präzedenzfallvergleich – die Lösung ist eine detaillierte Side-by-Side-Analyse, die alle Unterschiede anspricht und erklärt, warum keiner davon Sicherheit oder Wirksamkeit beeinträchtigt
- Unzureichende Leistungsdaten – Erstellen Sie einen umfassenden Testplan nach anerkannten Standards, einschließlich Worst-Case-Tests
- Schlecht definierte Indikationen – Schreiben Sie klare, spezifische Indikationen, die mit der Präzedenzfallsprache übereinstimmen; vermeiden Sie übermäßig breite Behauptungen
- Unzureichende Risikoanalyse – Einhaltung von ISO 14971 mit einer umfassenden Gefahrenanalyse und dokumentierten Risikokontrollen
📮 Anforderungen nach der Markteinführung
Medizinische Geräteberichterstattung (MDR)
Die Zulassung ist nicht die Ziellinie – es ist der Startschuss. Medical Device Reporting erfordert 5-Tage-Berichte für schwerwiegende Ereignisse, 30-Tage-Berichte für Fehlfunktionen, Jahresberichte für bestimmte Geräte und Berichte von Benutzereinrichtungen. Meldepflichtige Ereignisse umfassen Todesfälle, schwere Verletzungen, Fehlfunktionen, die zu Schäden führen könnten, sowie Entfernungen oder Korrekturen. Jedes zugelassene Gerät trägt diese Verpflichtung während seiner gesamten kommerziellen Lebensdauer.
Qualitätssystemverordnung und Bereitschaft zur Inspektion
Gemäß 21 CFR Part 820 unterhalten Hersteller Designkontrollen, Fertigungskontrollen, CAPA-Verfahren, Dokumentenkontrollen und Managementverantwortung – und die FDA wird dies überprüfen. Routinemäßige Inspektionen verwenden den QSIT (Quality System Inspection Technique)-Ansatz, Inspektionen aus wichtigem Grund folgen jedem Anzeichen von Problemen, und das potenzielle Endziel einer schlechten Inspektion ist ein Warnschreiben. Inspektionsbereitschaft ist ein permanenter Zustand, kein Projekt.
⚖️ Vergleich: 510(k) vs. PMA
| Aspekt | 510(k) | PMA |
|---|---|---|
| Geräteklasse | Klasse I & II | Klasse III |
| Klinische Daten | Normalerweise nicht erforderlich | Typischerweise erforderlich |
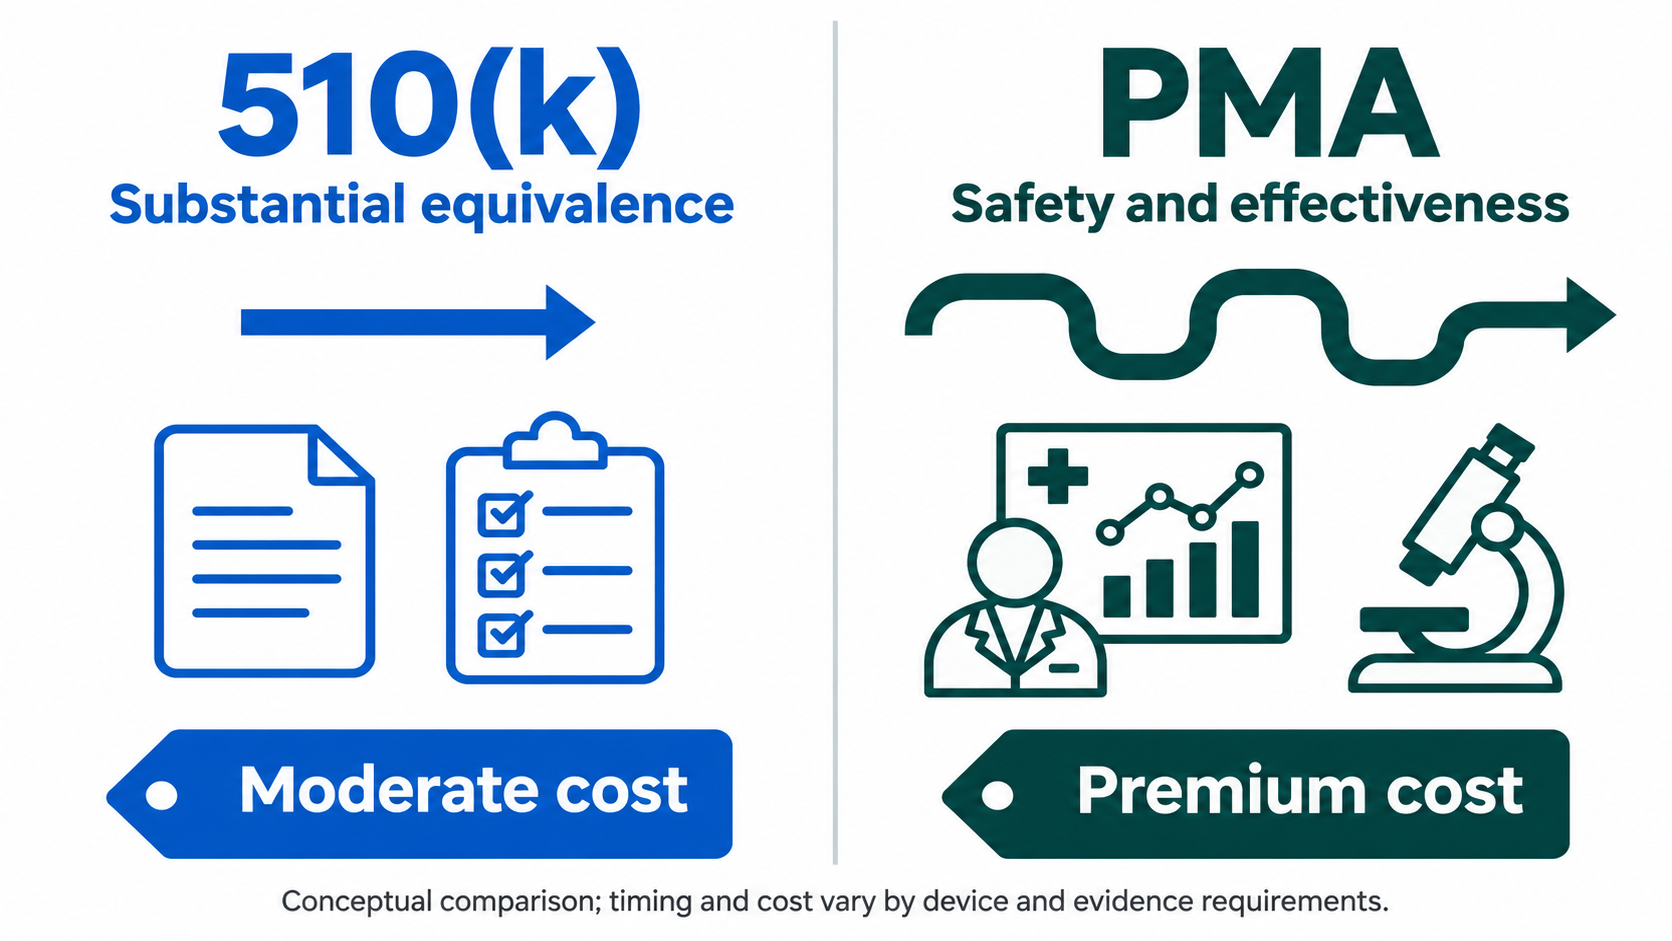
| Zeitplan | Durchschnittlich 3–6 Monate | 1–3 Jahre |
| Kosten | 50,000–50,000–200,000+ | 500,000–500,000–5,000,000+ |
| Überprüfungsstandard | Wesentliche Gleichwertigkeit | Angemessene Zusicherung |
| Inspektion der Einrichtung | Nicht routinemäßig | Erforderlich |
| Gremiumsprüfung | Selten | Oft erforderlich |
| Post-Market-Studien | Manchmal | Oft erforderlich |
Die Quintessenz der Tabelle: Ein 510(k) und ein PMA sind keine zwei Geschwindigkeiten desselben Prozesses – sie sind völlig unterschiedliche Sportarten mit unterschiedlichen Kosten, Zeitplänen und Beweisphilosophien. Pathway-Strategie ist Produktstrategie. Für das parallele europäische System siehe unseren Leitfaden zur CE-Kennzeichnung nach EU MDR, und für das Qualitätssystem, das beiden zugrunde liegt, den Leitfaden zu ISO-Normen und Qualitätsmanagement.
❓ Häufig gestellte Fragen
F1: Wie viel kostet es, eine FDA-Zulassung für ein orthopädisches Gerät zu erhalten?
A: 510(k)-Einreichungen kosten in der Regel 50,000–50,000–000, einschließlich Tests, Beratung und FDA-Gebühren; PMAs kosten 500,000–500,000–000.000+, aufgrund klinischer Studien. Die FDA-Benutzergebühren für das GJ2026 betragen ungefähr 000 für ein 510(k) und22,000fodera510(k)einemd000 für ein PMA, zuzüglich Biokompatibilitätstests (20,000–20,000–000) und Sterilisationsvalidierung (10,000–10,000–50,000).
F2: Kann ich klinische Daten von außerhalb der Vereinigten Staaten für die FDA-Zulassung verwenden?
A: Ja – die FDA akzeptiert ausländische Daten, wenn sie für die US-Bevölkerung relevant sind, unter GCP durchgeführt wurden und ethisch einwandfrei mit ordnungsgemäßer informierter Zustimmung durchgeführt wurden. Die FDA kann für bestimmte Geräte, insbesondere PMAs, weiterhin US-Studien verlangen. Die FDA-Leitlinien zur Akzeptanz ausländischer klinischer Studien beschreiben die Anforderungen.
F3: Was passiert, wenn meine 510(k)-Einreichung abgelehnt wird?
A: Eine NSE-Feststellung eröffnet mehrere Möglichkeiten: ein neues 510(k) mit besseren Daten oder einem anderen Präzedenzfall, der De-novo-Weg, wenn kein Präzedenzfall vorhanden ist, ein PMA, wenn das Gerät ein hohes Risiko darstellt, oder die Modifizierung des Geräts, um einem Präzedenzfall genauer zu entsprechen. Sie können auch ein Treffen mit der FDA beantragen, um die weiteren Schritte zu besprechen.
F4: Woher weiß ich, ob mein Gerät ein 510(k) oder ein PMA benötigt?
A: Die Klassifizierung entscheidet. Überprüfen Sie die FDA Product Classification Database anhand des Verwendungszwecks und der Technologie: Klasse I ist normalerweise ausgenommen, Klasse II benötigt typischerweise ein 510(k), Klasse III benötigt ein PMA. Neuartige Geräte ohne Präzedenzfälle können für De-novo qualifiziert sein. Pre-Submission-Meetings bestätigen den Weg, bevor Sie sich festlegen.
F5: Was ist der De-novo-Klassifizierungsweg?
A: Er ist für neuartige Geräte mit geringem bis mittlerem Risiko ohne Präzedenzfall, die kein vollständiges PMA rechtfertigen. Nach einer anfänglichen NSE-Feststellung beantragen Sie die De-novo-Klassifizierung; wenn diese gewährt wird, erstellt die FDA eine neue Klassifizierungsverordnung und Ihr Gerät wird zum Präzedenzfall für zukünftige 510(k)s. Der Weg dauert 120–150 Tage nach NSE und wird zunehmend für innovative orthopädische Technologien genutzt.
F6: Kann ich mein Gerät vermarkten, während die FDA-Prüfung noch läuft?
A: Im Allgemeinen nein – die Vermarktung ohne Zulassung verstößt gegen den Federal Food, Drug, and Cosmetic Act. Ausnahmen sind Prüfgeräte unter einer genehmigten IDE, nur für den Export bestimmte Geräte, Ausnahmen für kundenspezifische Geräte und humanitäre Geräte. Eine vorzeitige Vermarktung birgt das Risiko von Verwarnungsschreiben, Beschlagnahmungen und Strafverfolgung.
🏁 Das Fazit
Der FDA 510(k)-Zulassungsprozess belohnt Vorbereitung und bestraft Improvisation. Wenn Sie die Klassifizierung richtig wählen, den Präzedenzfall sorgfältig auswählen, eine Q-Sub vor der Verpflichtung durchführen, wird das 510(k) zu einem überschaubaren 3–6-Monats-Projekt. Wenn Sie die Abkürzung der wesentlichen Gleichwertigkeit bei einem wirklich neuartigen Gerät nehmen, werden Sie den PMA-Zulassungsprozess auf die harte Tour erleben – ein Jahr später, mit Daten, die Sie nicht wiederverwenden können.
Die Vergleichstabelle sagt es deutlich: unterschiedliche Wege, unterschiedliche Sportarten. Wissen Sie, welches Spiel Sie spielen, bevor die Uhr abläuft. Für die vollständige regulatorische Übersicht über die Gerichtsbarkeiten kehren Sie zu orthopädische Geräte-Regulierungs-Konformität Nabe.
Medizinischer Haftungsausschluss
Die bereitgestellten Informationen dienen ausschließlich Bildungszwecken und stellen keine Rechts- oder Beratungsleistung dar. FDA-Vorschriften ändern sich häufig, und die Konsultation von Fachleuten für regulatorische Angelegenheiten ist für spezifische Einreichungsstrategien unerlässlich.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish