

整形外科デバイスメーカーにとって、 FDA 510(k)承認 — またはその重量級の兄弟であるPMA — は、アメリカ市場が実際に開かれる瞬間です。FDAの2つの主要な市販前審査経路、すなわち510(k)市販前通知と市販前承認は、1つのことを確実にするために存在します。それは、厳格な安全性と有効性の基準を満たさずにデバイスが患者に届けられることはないということです。
どちらを選択するかは学術的な問題ではありません。510(k)経路は、既存のデバイスとの実質的同等性に基づいており、数ヶ月かかります。PMA経路は臨床試験を必要とし、数年かかります。最初に間違った経路を選択すると、修正不可能な申請で、約10ヶ月後にその間違いに気づくでしょう。正しい経路を選択すれば、規制プログラム全体が論理的に続きます。
このガイドでは、FDAデバイス分類、両方の承認経路の詳細、審査期間を短縮する戦略的措置、および申請を失敗させる落とし穴について説明します。すべての管轄区域にわたる全体像については、完全な 整形外科デバイスの規制遵守 ガイド。.
🗂️ FDAデバイス分類の理解
FDA 510(k)承認の背後にある3クラスシステム
すべては分類から始まります。なぜなら、デバイスのリスククラスが経路を決定するからです。
クラスI(低リスク): 一般的な管理のみ — 松葉杖、ベッドレール、手動外科器具。95%は市販前通知が免除されますが、登録、届出、および品質システムの遵守は引き続き適用されます。
クラスII(中リスク): ほとんどの整形外科製品が存在する場所 — 電動外科器具、整形外科インプラント、骨ネジ。これらは一般的な管理と特別な管理を必要とし、ほとんどは510(k)クリアランスを必要とし、性能基準と市販後監視が付随します。
クラスIII(高リスク): 生命を維持または支持する新しい整形外科インプラントおよび骨移植材料。通常、臨床試験が必要なPMA領域です。
分類の決定方法
分類は、意図された用途と適応症、技術的特性、患者および使用者へのリスク、既存のデバイスとの比較、および技術的新規性にかかっています。それを解明するためのツールは公開されています: FDA製品分類データベース、21 CFR Part 888(整形外科デバイス専用の規制)、FDAガイダンス文書、そして最も過小評価されているもの — 事前申請会議。ここでは、FDA職員が1年間推測に費やす前に答えを教えてくれます。
📋 510(k)市販前通知プロセス
510(k)概要:実質的同等性の原則
毎年、FDAデバイスクリアランスの約90%は510(k)経路を通じて行われます。そして、それは単一の概念、すなわち実質的同等性に基づいています。あなたのデバイスが、意図された用途と技術的特性において合法的に市販されている既存のデバイスと一致していること、または何らかの違いがあっても安全性と有効性に関する新たな疑問が生じないことを証明する必要があります。
「既存」という言葉は大きな役割を果たしています。優れた既存デバイスは、6ヶ月のクリアランスと2年間の苦難の違いとなります — 選択については、以下の戦略セクションで詳しく説明します。
510(k)申請の3つのタイプ
すべての510(k)が同じ種類ではありません:
- 従来の510(k) — 既存デバイスとの完全な比較と90日間の審査期間を備えた標準的な申請
- 特別510(k) — 同じメーカーによるデバイスの変更に対して、設計管理文書に基づいており、審査期間は約30日です。
- 簡略化510(k) — FDAが承認したコンセンサス基準と要約レポートに依存し、文書作成を削減し、審査を合理化します。
FDA 510(k)承認に必要なもの:申請パッケージ
完全な510(k)は、5つの章で語られる構造化されたストーリーです:
- 管理情報: デバイス名、分類、申請者情報、使用目的
- デバイスの説明: 仕様、設計図、材料、製造プロセス、ソフトウェア文書
- 実質的同等性の比較: 既存デバイスの特定、並列比較表、類似点と相違点の正直な分析
- 性能データ: ベンチテスト、ISO 10993に基づく生体適合性、滅菌バリデーション、有効期間試験、該当する場合は電気的安全性およびソフトウェアバリデーション
- ラベリング: 提案されたラベル、取扱説明書、パッケージラベリング、および販促資料
不完全な申請は早期に却下されます。次のセクションでその理由を詳しく説明します。
FDA 510(k)承認審査:受理からクリアランスまで
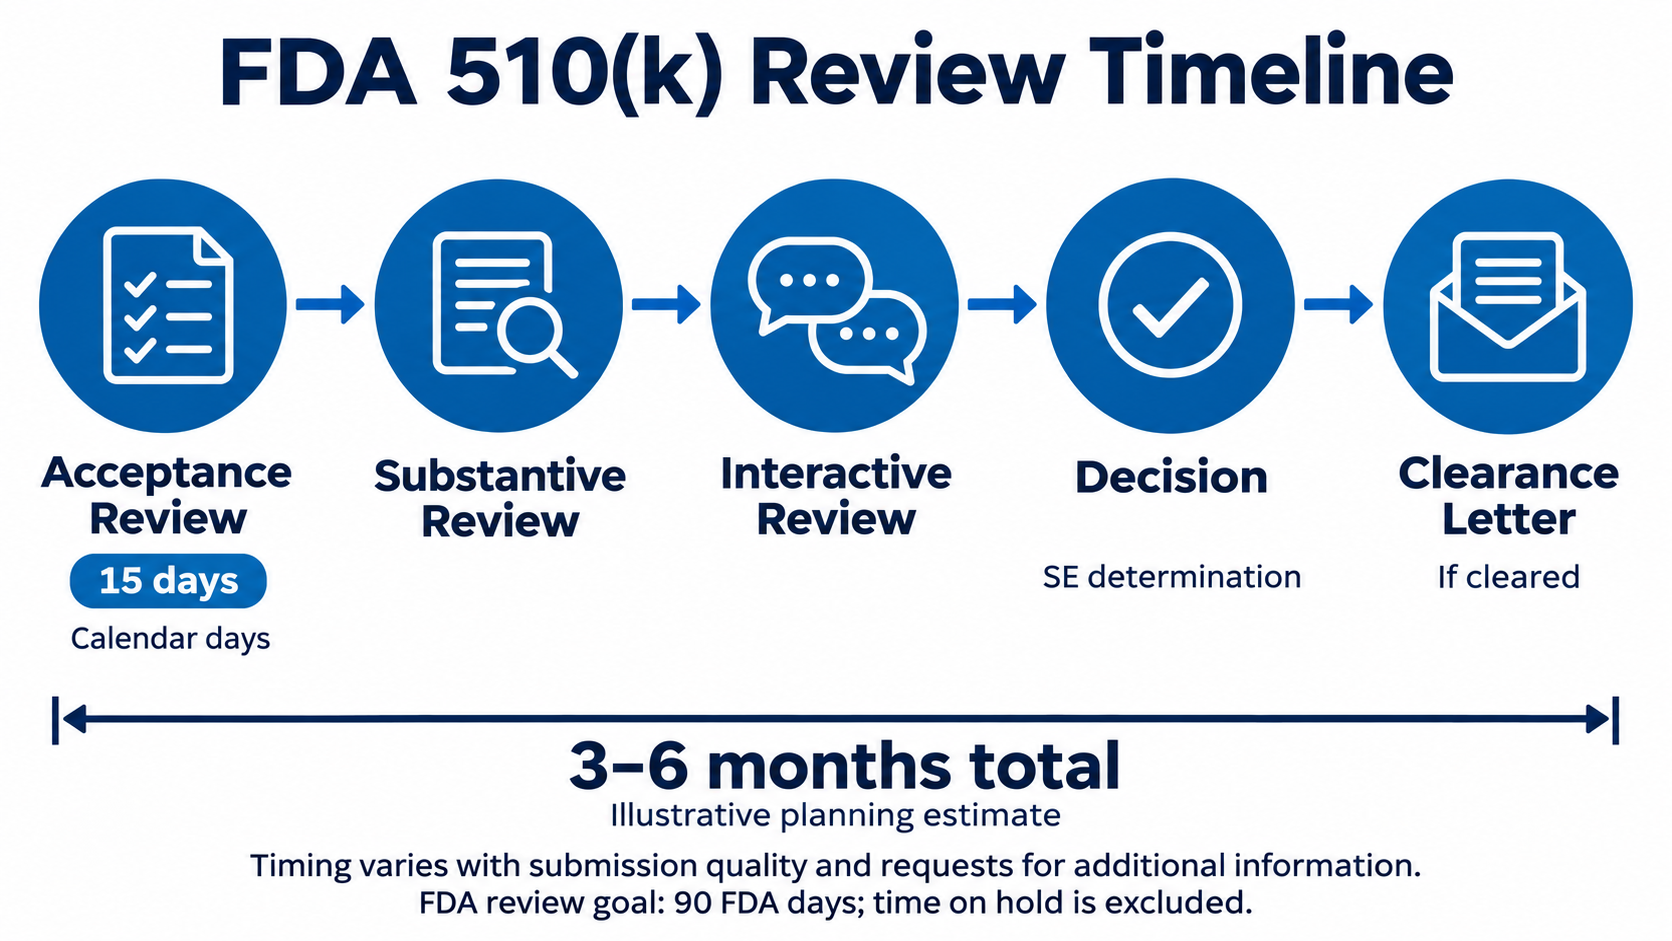
審査は段階的に進みます。 受理審査(15日間): 管理上の完全性チェック。これをパスしないと、科学的な内容が検討される前に「受理拒否(RTA)」通知が届きます。 実質審査: 科学的および規制上の精査、インタラクティブな審査、追加情報要求、および不備通知が含まれます。 決定: デバイスが実質的に同等であると宣言する承認通知、実質的に同等でない(NSE)通知、またはお客様による取り下げの選択肢。
タイムラインの目安: 単純なデバイスは2〜3か月で承認され、平均は3〜6か月、複雑なデバイスは6〜12か月に及ぶことがあります。プレディケートまたは競合他社の履歴は、 FDA 510(k)データベース でご自身で確認できます。無料公開されています。
🧪 PMA承認プロセス
PMA概要:最高の基準
PMA経路は、実質的な同等性を証明できない、または最も厳格な審査に値するクラスIIIデバイスのために予約されています。FDAは、科学的証拠と安全性および有効性に関する合理的な保証を要求します。これは実際には臨床試験、製造施設の検査、および通常は諮問委員会の審査を意味します。
PMA申請コンポーネント
PMAはすべてを網羅した書類です。管理セクション(デバイスの説明、適応症、臨床試験の概要)、技術セクション(製造情報、品質システム文書、非臨床試験、生体適合性、滅菌、ソフトウェア)、臨床調査(IDE試験、プロトコル、統計分析、有害事象報告)、および患者情報を含むドラフトラベリング。
PMA承認プロセスにおける臨床試験要件
臨床的なプロセスは、患者が登録される前に始まります。IDE(治験医療機器承認)は、試験自体のFDA承認、IRB承認、インフォームドコンセント手続き、GCP遵守、および継続的な監視と報告を必要とします。
試験デザイン は、臨床科学のベストプラクティスに従います。前向き対照試験が優先され、適切な場合はランダム化と盲検化、適切に選択されたエンドポイント、および正直な統計的検出力計算が行われます。 フェーズ は、実現可能性調査(早期安全性)から、ピボタル試験(安全性と有効性)、継続的アクセスおよび承認後調査まで行われます。承認された実際のPMA(試験デザインを含む)は、 FDA PMAデータベース.
PMA審査:タイムラインと意思決定ポイント
で閲覧できます。 提出審査(45日間) は管理上の完全性をチェックします。却下通知は早期に発行されます。その後、 インタラクティブレビュー. が始まります。詳細な科学的レビュー、必要に応じた諮問委員会の会議、施設検査、不備通知、および修正。 決定.
タイムラインの目安: は、承認命令、承認可能通知(軽微な不備が残っている)、承認不可通知、または却下として通知されます。
🎯 戦略的考慮事項
既存デバイスの選択:最も影響力の大きい決定
初期審査はFDAの180日ですが、プロセス全体は1〜3年かかります。委員会の審査や検査により、実際の時間が追加されます。
510(k)における最も重要な選択はプレディケートです。良いプレディケートは、意図された使用法と技術的特性を共有し、米国で合法的に市販されており、未解決の安全上の問題がなく、最近承認されたものです。複数のプレディケートは許容されます。実質的な同等性のための1つの主要なもの、特定の機能のための追加のものがありますが、それぞれが比較ストーリーに複雑さを加えます。 プレディケートが利用できない場合:
事前申請(Q-Sub)会議:安価な保険
出口は、デノボ分類経路、ダウン分類請願、またはデバイスが実際に高リスクである場合のPMAです。
FDA 510(k)承認を遅延させる一般的な落とし穴
Q-Subは、失敗した申請のわずかな費用で、早期のFDAフィードバックを購入します。メニューには、事前提出会議、情報会議、試験リスク決定、および正式な早期協力会議が含まれます。メリット:規制戦略の整合性、レビュー期間の短縮、不備通知の削減。準備が重要です。具体的な質問、サポート文書、提案された適応症、および予備的なデータを持参してください。Q-Subをスキップする製造業者は勇敢なのではなく、無料で入手できた情報に全額を支払っているだけです。
- 不十分な先行比較 不十分なプレディケート比較
- - 修正は、すべての違いに対処し、それぞれが安全性または有効性に影響しない理由を説明する詳細な並列分析です。 不十分なパフォーマンスデータ
- - 最悪の場合のテストを含む、認識された基準に従った包括的なテスト計画を構築します。 不明確な適応症
- - プレディケートの言語に一致する明確で具体的な適応症を記述します。過度に広範な主張は避けてください。 不十分なリスク分析
📮 市販後要件
医療機器報告(MDR)
- 包括的なハザード分析と文書化されたリスク管理を備えたISO 14971に準拠します。
品質システム規制と査察準備体制
承認はゴールラインではなく、スタートの合図です。医療機器報告には、重篤なイベントに対する5日報告、誤動作に対する30日報告、特定のデバイスに対する年次報告、およびユーザー施設報告が必要です。報告対象のイベントには、死亡、重傷、危害を引き起こす可能性のある誤動作、および回収または修正が含まれます。承認されたすべてのデバイスには、その商業的寿命全体にわたってこの義務が伴います。
⚖️ 比較:510(k) vs. PMA
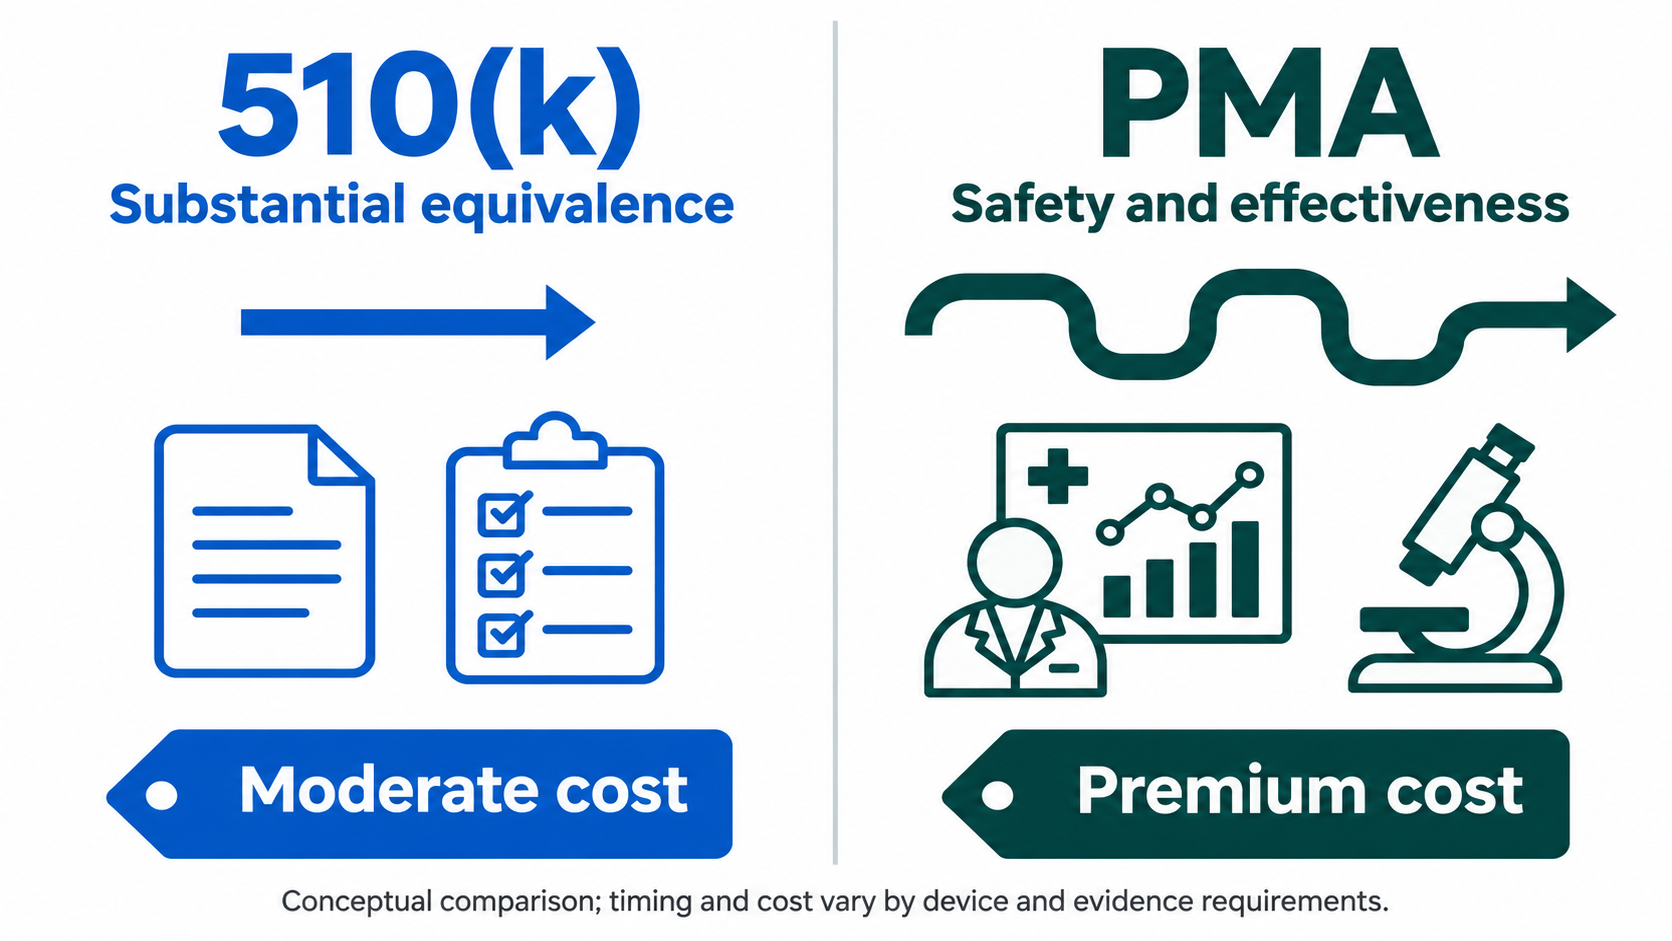
| 側面 | 21 CFR Part 820に基づき、製造業者は設計管理、製造管理、CAPA手順、文書管理、および経営責任を維持します。FDAは検査に来ます。定期的な検査はQSIT(品質システム検査技術)アプローチを使用し、原因による検査は問題の兆候の後に行われ、不十分な検査の潜在的な結果は警告通知です。検査準備はプロジェクトではなく、永続的な状態です。 | 510(k) |
|---|---|---|
| PMA | デバイスクラス | クラスIおよびII |
| 臨床データ | 通常不要 | 通常必要 |
| タイムライン | 平均3~6ヶ月 | 1~3年 |
| コスト | 50,000–50,000–200,000+ | 500,000–500,000–5,000,000+ |
| 審査基準 | 実質的同等性 | 合理的な保証 |
| 施設査察 | 定型的ではない | 必要 |
| パネル審査 | 稀 | しばしば必要 |
| 市販後調査 | 時々 | しばしば必要 |
表からの要点:510(k)とPMAは同じプロセスの異なる段階ではなく、コスト、タイムライン、証拠の哲学が異なる、全く異なるスポーツです。経路戦略 は 製品戦略です。並行する欧州システムについては、当社の EU MDR CEマーキングガイド、および両方の基盤となる品質システムについては、 ISO規格と品質マネジメントガイド.
❓ よくある質問
をご覧ください。
Q1:整形外科用医療機器のFDA承認にはいくらかかりますか? 50,000–50,000–A:510(k)申請は通常、 500,000–500,000–200,000ドル(試験、コンサルティング、FDA手数料を含む)で、PMAは臨床試験のため 5,000,000ドル以上かかります。2026会計年度のFDAユーザー料金は、510(k)で約22,000f22,000ドル、PMAでa510(k)15,000ドルのカスタム電動車椅子までd365,000ドル、さらに生体適合性試験(20,000–20,000–100,000ドル)と滅菌バリデーション(10,000–10,000–50,000).
)です。
Q2:FDA承認のために米国国外の臨床データを使用できますか?
A:はい。FDAは、米国人口に適用可能であり、GCPの下で実施され、適切なインフォームドコンセントを得て倫理的に実施された場合、外国のデータを受け入れます。FDAは、特にPMAの場合、特定の医療機器に対して米国での試験を要求する場合があります。外国の臨床試験の受け入れに関するFDAガイダンスには、要件が詳述されています。
Q3:510(k)申請が却下された場合はどうなりますか?
A:NSE(Not Substantially Equivalent)の判定は、より良いデータまたは異なる先行品を用いた新しい510(k)、先行品が存在しない場合のde novo経路、高リスク機器の場合はPMA、または先行品により近いように機器を変更する、といった複数の選択肢を開きます。FDAとの会議をリクエストして、今後の進め方について話し合うこともできます。
Q4:私の機器が510(k)またはPMAのどちらを必要とするかを知るにはどうすればよいですか?
A:分類によって決まります。意図された用途と技術を使用してFDA製品分類データベースを確認してください。クラスIは通常免除、クラスIIは通常510(k)が必要、クラスIIIはPMAが必要です。先行品のない新規機器はde novoの対象となる場合があります。事前申請会議により、コミットする前に経路を確認します。
Q5:de novo分類経路とは何ですか?
A:これは、完全なPMAを必要としない、先行品のない新規の低~中リスク機器のためのものです。最初のNSE判定の後、de novo分類をリクエストします。承認されると、FDAは新しい分類規則を作成し、あなたの機器は将来の510(k)の先行品となります。この経路はNSE後120~150日かかり、革新的な整形外科技術にますます使用されています。
Q6:FDA審査が保留中である間に私の機器を販売できますか?
🏁 結論
FDA 510(k)承認プロセスは準備を評価し、場当たり的な対応を罰します。分類を正しく行い、適切な先行事例を選択し、コミットする前にQ-Subを実行すれば、510(k)は管理可能な3〜6ヶ月のプロジェクトになります。真に新規なデバイスで実質的同等性の近道を選べば、再利用できないデータとともに、PMA承認プロセスを困難な方法で経験することになります。
比較表はそれを明確に示しています。異なる経路、異なるスポーツです。時計が始まる前に、どのゲームをプレイしているかを知ってください。各管轄区域の規制マップ全体については、 整形外科デバイスの規制遵守 ハブ。
医療に関する免責事項
提供される情報は教育目的のみであり、法的または規制上のアドバイスを構成するものではありません。FDAの規制は頻繁に変更されるため、特定の申請戦略については、規制担当専門家との協議が不可欠です。

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish