

Para un fabricante de dispositivos ortopédicos, Aprobación FDA 510(k) — o su hermano mayor, el PMA — es el momento en que el mercado estadounidense realmente se abre. Las dos vías principales de precomercialización de la FDA, la notificación de precomercialización 510(k) y la aprobación de precomercialización, existen para asegurar una cosa: ningún dispositivo llega a un paciente sin cumplir con estrictos estándares de seguridad y eficacia.
La elección entre ellas no es académica. La vía 510(k) se basa en la equivalencia sustancial con un dispositivo de predicate y lleva meses; la vía PMA exige ensayos clínicos y lleva años. Elija la vía incorrecta al principio y la descubrirá alrededor del mes diez, con una presentación que no podrá salvar. Elija la correcta y todo el programa regulatorio seguirá lógicamente.
Esta guía recorre la clasificación de dispositivos de la FDA, ambas vías de aprobación en su totalidad, las medidas estratégicas que acortan las revisiones y las trampas que hunden las presentaciones. Para una visión general en todas las jurisdicciones, comience con nuestro completo cumplimiento normativo de dispositivos ortopédicos guía.
🗂️ Comprensión de la clasificación de dispositivos de la FDA
El sistema de tres clases detrás de la aprobación FDA 510(k)
Todo comienza con la clasificación, porque la clase de riesgo del dispositivo dicta la vía.
Clase I (bajo riesgo): controles generales solamente — muletas, barandillas de cama, instrumentos quirúrgicos manuales. El 95% está exento de notificación de precomercialización, aunque todavía se aplican el registro, la lista y el cumplimiento del sistema de calidad.
Clase II (riesgo moderado): donde viven la mayoría de los productos ortopédicos — instrumentos quirúrgicos motorizados, implantes ortopédicos, tornillos óseos. Estos requieren controles generales y especiales, y la mayoría necesita el alta 510(k), con estándares de rendimiento y vigilancia post-comercialización adjuntos.
Clase III (alto riesgo): implantes ortopédicos novedosos y materiales de injerto óseo que sostienen o apoyan la vida. Territorio PMA, con ensayos clínicos típicamente requeridos.
Cómo se determina la clasificación
La clasificación depende del uso previsto e indicaciones, características tecnológicas, riesgo para el paciente y usuario, comparación con dispositivos de predicate y novedad tecnológica. Las herramientas para averiguarlo son públicas: la Base de datos de clasificación de productos de la FDA, 21 CFR Parte 888 (la regulación dedicada a dispositivos ortopédicos), documentos de orientación de la FDA y — la menos utilizada de todas — reuniones de pre-presentación, donde el personal de la FDA le dirá la respuesta antes de que pase un año adivinando.
📋 El proceso de notificación de precomercialización 510(k)
Resumen 510(k): El principio de equivalencia sustancial
Aproximadamente el 90% de las autorizaciones de dispositivos de la FDA cada año pasan por la vía 510(k) — y se basa en un solo concepto: la equivalencia sustancial. Debe demostrar que su dispositivo coincide con un dispositivo de predicate comercializado legalmente en cuanto a uso previsto y características tecnológicas, o que cualquier diferencia no plantea nuevas cuestiones de seguridad y eficacia.
Esa palabra “predicate” está haciendo un gran trabajo. Un buen predicate es la diferencia entre un alta de seis meses y una odisea de dos años — más sobre cómo elegir uno en la sección de estrategia a continuación.
Los tres tipos de presentaciones 510(k)
No todos los 510(k) son el mismo animal:
- 510(k) Tradicional — la presentación estándar con comparación completa del predicate y un plazo de revisión de 90 días
- 510(k) Especial — para modificaciones de dispositivos por el mismo fabricante, basándose en la documentación de control de diseño; la revisión dura unos 30 días
- 510(k) Abreviado — se basa en estándares de consenso reconocidos por la FDA e informes resumidos para documentación reducida y una revisión simplificada
Lo que requiere la aprobación FDA 510(k): El paquete de presentación
Un 510(k) completo es una historia estructurada contada en cinco capítulos:
- Información administrativa: nombre del dispositivo, clasificación, detalles del solicitante, indicaciones de uso
- Descripción del dispositivo: especificaciones, planos de ingeniería, materiales, procesos de fabricación, documentación de software
- Comparación de equivalencia sustancial: identificación del predicate, una tabla comparativa lado a lado y un análisis honesto de similitudes y diferencias
- Datos de rendimiento: pruebas de banco, biocompatibilidad según ISO 10993, validación de esterilización, pruebas de vida útil, además de seguridad eléctrica y validación de software cuando corresponda
- Etiquetado: etiquetas propuestas, instrucciones de uso, etiquetado del paquete y materiales promocionales
Las presentaciones incompletas mueren jóvenes; la siguiente sección explica exactamente cómo.
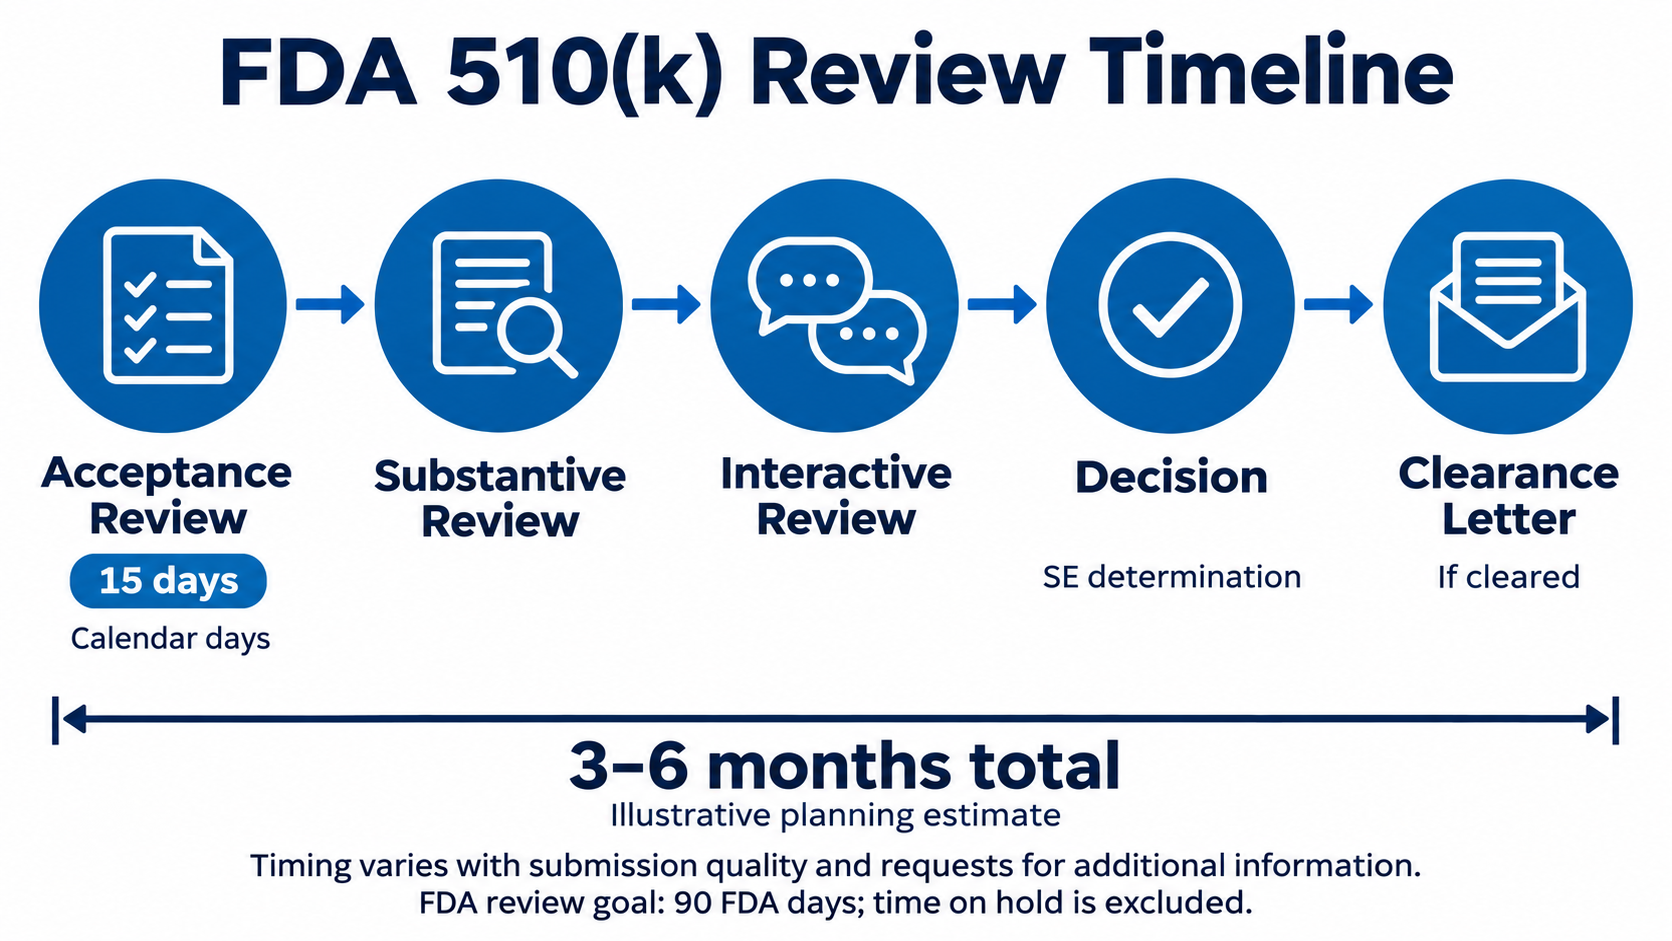
La revisión de aprobación FDA 510(k): De la aceptación al alta
La revisión se realiza por etapas. Revisión de aceptación (15 días): una verificación administrativa de integridad; si falla, recibirá una carta de Rechazo de Aceptación (RTA) antes de que se analice la ciencia. Revisión sustantiva: escrutinio científico y regulatorio, con revisión interactiva, solicitudes de información adicional y cartas de deficiencia a lo largo del proceso. Decisión: una carta de autorización que declara el dispositivo sustancialmente equivalente, una carta de No Sustancialmente Equivalente (NSE) o su opción de retiro.
Expectativas de cronograma: los dispositivos simples se autorizan en 2-3 meses, el promedio es de 3-6 meses y los dispositivos complejos pueden extenderse a 6-12 meses. Puede verificar el historial de cualquier dispositivo de referencia o competidor usted mismo en la base de datos FDA 510(k) — gratuita y pública.
🧪 El proceso de aprobación PMA
Resumen PMA: El listón más alto
La vía PMA está reservada para dispositivos de Clase III que no pueden demostrar equivalencia sustancial, o que simplemente justifican el nivel más alto de escrutinio. La FDA exige evidencia científica válida y una garantía razonable de seguridad y eficacia, lo que en la práctica significa ensayos clínicos, una inspección de las instalaciones de fabricación y, por lo general, una revisión por parte de un panel asesor.
Componentes de la solicitud PMA
Una PMA es un expediente de todo: secciones administrativas (descripción del dispositivo, indicaciones, resúmenes de estudios clínicos), secciones técnicas (información de fabricación, documentación del sistema de calidad, estudios de laboratorio no clínicos, biocompatibilidad, esterilización, software), investigaciones clínicas (estudios IDE, protocolos, análisis estadístico, informes de eventos adversos) y etiquetado propuesto con información para el paciente.
Requisitos de ensayos clínicos bajo el proceso de aprobación PMA
La maquinaria clínica comienza antes de que se inscriba a ningún paciente. Una IDE (Exención de Dispositivo en Investigación) requiere la aprobación de la FDA para el ensayo en sí, además de la aprobación del IRB, procedimientos de consentimiento informado, cumplimiento de las Buenas Prácticas Clínicas y monitoreo e informes continuos.
Diseño del estudio sigue las mejores prácticas de la ciencia clínica: estudios controlados prospectivos preferidos, aleatorización y cegamiento cuando sea apropiado, puntos finales bien elegidos y cálculos de potencia estadística honestos. Las fases van desde estudios de viabilidad (seguridad temprana), a través de estudios fundamentales (seguridad y eficacia), hasta acceso continuo y estudios posteriores a la aprobación. Puede buscar PMA aprobadas reales, con sus diseños de ensayo, en la base de datos FDA PMA.
Revisión PMA: Cronograma y puntos de decisión
Revisión de presentación (45 días) verifica la integridad administrativa; las cartas de rechazo de presentación se envían temprano. Luego revisión interactiva comienza: revisión científica en profundidad, una reunión del panel asesor si es necesario, inspección de instalaciones, cartas de deficiencia y enmiendas. La decisión llega como una orden de aprobación, una carta de aprobación (quedan deficiencias menores), una carta de no aprobación o una denegación.
Expectativas de cronograma: la revisión inicial es de 180 días de la FDA, pero el proceso total dura de 1 a 3 años; las revisiones de panel y las inspecciones agregan tiempo real.
🎯 Consideraciones estratégicas
Selección del dispositivo de predicate: La decisión de mayor apalancamiento
La elección más importante en un 510(k) es el dispositivo de referencia. Uno bueno comparte su uso previsto y características tecnológicas, se comercializa legalmente en los EE. UU., no tiene problemas de seguridad sin abordar y fue autorizado recientemente. Se aceptan múltiples dispositivos de referencia, uno principal para la equivalencia sustancial, otros adicionales para características específicas, pero cada uno agrega complejidad a la historia de comparación.
¿No hay dispositivo de referencia disponible? Las salidas son la vía de clasificación de novo, una petición de reclasificación o PMA si el dispositivo es genuinamente de alto riesgo.
Reuniones de pre-presentación (Q-Sub): Seguro barato
Una Q-Sub compra retroalimentación temprana de la FDA por una fracción del costo de una presentación fallida. El menú incluye reuniones de pre-presentación, reuniones informativas, determinaciones de riesgo de estudio y reuniones formales de colaboración temprana. Beneficios: alineación de la estrategia regulatoria, revisiones más cortas, menos cartas de deficiencia. La preparación importa: traiga preguntas específicas, documentación de respaldo, indicaciones propuestas y datos preliminares. Los fabricantes que se saltan las Q-Subs no son valientes; simplemente pagan el precio completo por información que estaba disponible gratis.
Trampas comunes que retrasan la aprobación FDA 510(k)
Cuatro patrones de falla representan la mayoría de los retrasos:
- Comparación inadecuada del dispositivo de referencia — la solución es un análisis detallado comparativo que aborde todas las diferencias y explique por qué cada una no afecta la seguridad o la eficacia
- Datos de rendimiento insuficientes — cree un plan de prueba integral siguiendo estándares reconocidos, incluidas pruebas en el peor de los casos
- Indicaciones pobremente definidas — escriba indicaciones claras y específicas que coincidan con el lenguaje del dispositivo de referencia; evite afirmaciones excesivamente amplias
- Análisis de riesgos inadecuado — cumpla con la norma ISO 14971 con un análisis de peligros integral y controles de riesgo documentados
📮 Requisitos post-comercialización
Reporte de Dispositivos Médicos (MDR)
La autorización no es la línea de meta, es el silbato de salida. El Reporte de Dispositivos Médicos requiere informes de 5 días para eventos graves, informes de 30 días para malfuncionamientos, informes anuales para ciertos dispositivos e informes de las instalaciones de usuario. Los eventos reportables incluyen muertes, lesiones graves, malfuncionamientos que podrían causar daño y retiros o correcciones. Cada dispositivo autorizado conlleva esta obligación durante toda su vida comercial.
Regulación del Sistema de Calidad y preparación para inspecciones
Según la 21 CFR Parte 820, los fabricantes mantienen controles de diseño, controles de fabricación, procedimientos CAPA, controles de documentos y responsabilidad de la gerencia, y la FDA vendrá a verificar. Las inspecciones de rutina utilizan el enfoque QSIT (Técnica de Inspección del Sistema de Calidad), las inspecciones por causa siguen cualquier señal de problema y el posible final de una inspección deficiente es una carta de advertencia. La preparación para la inspección es un estado permanente, no un proyecto.
⚖️ Comparación: 510(k) vs. PMA
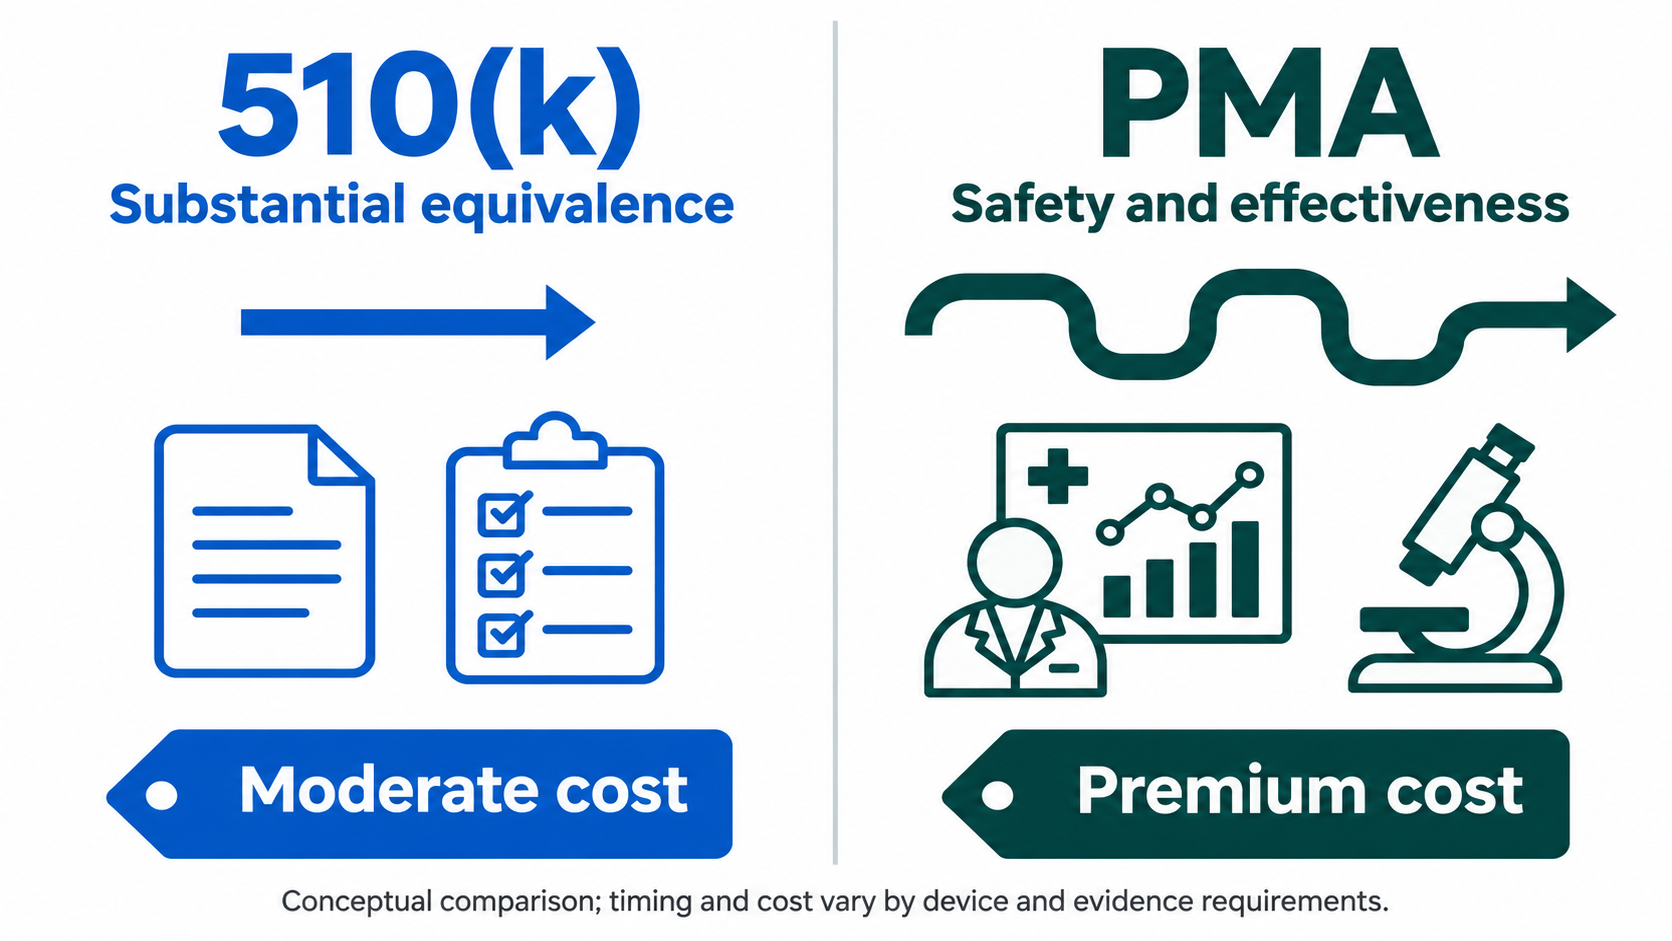
| Aspecto | 510(k) | PMA |
|---|---|---|
| Clase de dispositivo | Clase I y II | Clase III |
| Datos Clínicos | Generalmente no requerido | Típicamente requerido |
| Cronograma | Promedio de 3–6 meses | 1–3 años |
| Costo | 50,000–50,000–200,000+ | 500,000–500,000–5,000,000+ |
| Estándar de Revisión | Equivalencia sustancial | Garantía razonable |
| Inspección de Instalaciones | No rutinario | Requerido |
| Revisión por Panel | Raro | A menudo requerido |
| Estudios Post-Comercialización | A veces | A menudo requerido |
La conclusión de la tabla: un 510(k) y un PMA no son dos velocidades del mismo proceso — son deportes completamente diferentes, con costos, cronogramas y filosofías probatorias distintas. La estrategia de vía es estrategia de producto. Para el sistema europeo paralelo, consulte nuestra guía de marcado CE de MDR de la UE, y para el sistema de calidad subyacente a ambos, la guía de normas ISO y gestión de calidad.
❓ Preguntas Frecuentes
P1: ¿Cuánto cuesta obtener la autorización de la FDA para un dispositivo ortopédico?
R: Las presentaciones 510(k) suelen costar 50,000–50,000–000,00 incluyendo pruebas, consultoría y tarifas de la FDA; los PMA cuestan 500,000–500,000–000.000,00+ debido a ensayos clínicos. Las tarifas de usuario de la FDA para el año fiscal 2026 son aproximadamente 000,00 para un 510(k) y22,000foa510(k)unad000,00 para un PMA, más pruebas de biocompatibilidad (20,000–20,000–000,00) y validación de esterilización (10,000–10,000–50,000).
P2: ¿Puedo utilizar datos clínicos de fuera de los Estados Unidos para la aprobación de la FDA?
R: Sí — la FDA acepta datos extranjeros si son aplicables a la población de EE. UU., se realizaron bajo GCP y se llevaron a cabo éticamente con el consentimiento informado adecuado. La FDA aún puede requerir estudios en EE. UU. para ciertos dispositivos, particularmente PMA. La guía de la FDA sobre la aceptación de estudios clínicos extranjeros detalla los requisitos.
P3: ¿Qué sucede si mi presentación 510(k) es rechazada?
R: Una determinación de NSE abre varias puertas: un nuevo 510(k) con mejores datos o un producto de referencia diferente, la vía de novo si no existe un producto de referencia, un PMA si el dispositivo es de alto riesgo, o la modificación del dispositivo para que coincida más estrechamente con un producto de referencia. También puede solicitar una reunión con la FDA para discutir los próximos pasos.
P4: ¿Cómo sé si mi dispositivo necesita un 510(k) o un PMA?
R: La clasificación lo decide. Consulte la Base de Datos de Clasificación de Productos de la FDA utilizando el uso previsto y la tecnología: la Clase I generalmente está exenta, la Clase II típicamente necesita un 510(k), la Clase III necesita un PMA. Los dispositivos novedosos sin productos de referencia pueden calificar para de novo. Las reuniones de pre-presentación confirman la vía antes de comprometerse.
P5: ¿Qué es la vía de clasificación de novo?
R: Es para dispositivos novedosos de riesgo bajo a moderado sin un producto de referencia que no justifiquen un PMA completo. Después de una determinación inicial de NSE, solicite la clasificación de novo; si se concede, la FDA crea una nueva regulación de clasificación y su dispositivo se convierte en el producto de referencia para futuros 510(k). La vía toma de 120 a 150 días después de la NSE y se utiliza cada vez más para tecnologías ortopédicas innovadoras.
P6: ¿Puedo comercializar mi dispositivo mientras la revisión de la FDA está pendiente?
R: Generalmente, no — comercializar sin autorización infringe la Ley Federal de Alimentos, Medicamentos y Cosméticos. Las excepciones incluyen dispositivos de investigación bajo un IDE aprobado, dispositivos solo para exportación, exenciones de dispositivos personalizados y dispositivos de uso humanitario. Comercializar anticipadamente conlleva el riesgo de cartas de advertencia, incautaciones y enjuiciamiento.
🏁 En resumen
El proceso de aprobación 510(k) de la FDA recompensa la preparación y castiga la improvisación. Obtenga la clasificación correcta, elija el producto de referencia con cuidado, ejecute una Q-Sub antes de comprometerse, y el 510(k) se convertirá en un proyecto manejable de 3 a 6 meses. Tome el atajo de la equivalencia sustancial en un dispositivo genuinamente novedoso, y se enfrentará al proceso de aprobación de PMA de la manera difícil: un año después, con datos que no podrá reutilizar.
La tabla comparativa lo dice claramente: diferentes vías, diferentes deportes. Sepa a qué juego está jugando antes de que comience el reloj. Para el mapa regulatorio completo entre jurisdicciones, regrese a cumplimiento normativo de dispositivos ortopédicos centro.
Descargo de responsabilidad médica
La información proporcionada es solo para fines educativos y no constituye asesoramiento legal o regulatorio. Las regulaciones de la FDA cambian con frecuencia y la consulta con profesionales de asuntos regulatorios es esencial para estrategias de presentación específicas.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish