

Per un produttore di dispositivi ortopedici, Approvazione FDA 510(k) — o il suo fratello maggiore, il PMA — è il momento in cui il mercato americano si apre effettivamente. I due principali percorsi di pre-commercializzazione della FDA, la notifica pre-commercializzazione 510(k) e l'Approvazione Pre-Commercializzazione, esistono per garantire una cosa: nessun dispositivo raggiunge un paziente senza soddisfare rigorosi standard di sicurezza ed efficacia.
La scelta tra i due non è accademica. Il percorso 510(k) si basa sull'equivalenza sostanziale a un dispositivo preesistente e richiede mesi; il percorso PMA richiede studi clinici e anni. Scegli il percorso sbagliato all'inizio e lo scoprirai intorno al decimo mese, con una presentazione che non puoi salvare. Scegli quello giusto e l'intero programma normativo seguirà logicamente.
Questa guida esamina la classificazione dei dispositivi FDA, entrambi i percorsi di approvazione completi, le mosse strategiche che accorciano le revisioni e le insidie che affondano le presentazioni. Per una visione d'insieme in tutte le giurisdizioni, inizia con il nostro completo conformità normativa dei dispositivi ortopedici guida.
🗂️ Comprensione della classificazione dei dispositivi FDA
Il sistema a tre classi alla base dell'approvazione FDA 510(k)
Tutto inizia con la classificazione, perché la classe di rischio del dispositivo detta il percorso.
Classe I (basso rischio): controlli generali soltanto — stampelle, sponde del letto, strumenti chirurgici manuali. Il 95% è esente da notifica pre-commercializzazione, sebbene si applichino ancora registrazione, elenco e conformità del sistema di qualità.
Classe II (rischio moderato): dove si trova la maggior parte dei prodotti ortopedici — strumenti chirurgici motorizzati, impianti ortopedici, viti ossee. Questi richiedono controlli generali e speciali, e la maggior parte necessita di autorizzazione 510(k), con standard di prestazione e sorveglianza post-commercializzazione allegati.
Classe III (alto rischio): impianti ortopedici innovativi e materiali per innesti ossei che sostengono o supportano la vita. Territorio PMA, con studi clinici tipicamente richiesti.
Come viene determinata la classificazione
La classificazione si basa sull'uso previsto e sulle indicazioni, sulle caratteristiche tecnologiche, sul rischio per il paziente e l'utente, sul confronto con i dispositivi preesistenti e sulla novità tecnologica. Gli strumenti per scoprirlo sono pubblici: il Database di classificazione dei prodotti FDA, 21 CFR Parte 888 (il regolamento dedicato ai dispositivi ortopedici), documenti guida della FDA e — il più sottoutilizzato di tutti — le riunioni di pre-presentazione, dove il personale della FDA ti dirà la risposta prima che tu passi un anno a indovinare.
📋 Il processo di notifica pre-commercializzazione 510(k)
Panoramica 510(k): Il principio di equivalenza sostanziale
Circa il 90% delle autorizzazioni di dispositivi FDA ogni anno passa attraverso il percorso 510(k) — ed è costruito su un singolo concetto: equivalenza sostanziale. Devi dimostrare che il tuo dispositivo corrisponde a un dispositivo preesistente legalmente commercializzato per uso previsto e caratteristiche tecnologiche, o che eventuali differenze non sollevano nuove questioni di sicurezza ed efficacia.
Quella parola “preesistente” ha un peso notevole. Un buon preesistente fa la differenza tra un'autorizzazione di sei mesi e un'odissea di due anni — maggiori informazioni sulla scelta di uno nella sezione strategia sottostante.
I tre tipi di presentazioni 510(k)
Non tutti i 510(k) sono uguali:
- 510(k) Tradizionale — la presentazione standard con confronto completo del preesistente e un termine di revisione di 90 giorni
- 510(k) Speciale — per modifiche del dispositivo da parte dello stesso produttore, basandosi sulla documentazione di controllo della progettazione; la revisione dura circa 30 giorni
- 510(k) Abbreviato — si basa su standard di consenso riconosciuti dalla FDA e rapporti riassuntivi per una documentazione ridotta e una revisione semplificata
Cosa richiede l'approvazione FDA 510(k): Il pacchetto di presentazione
Un 510(k) completo è una storia strutturata raccontata in cinque capitoli:
- Informazioni amministrative: nome del dispositivo, classificazione, dettagli del richiedente, indicazioni d'uso
- Descrizione del dispositivo: specifiche, disegni tecnici, materiali, processi di produzione, documentazione software
- Confronto di equivalenza sostanziale: identificazione del preesistente, una tabella di confronto affiancata e un'analisi onesta di somiglianze e differenze
- Dati di prestazione: test di banco, biocompatibilità secondo ISO 10993, validazione della sterilizzazione, test di stabilità, oltre alla sicurezza elettrica e alla validazione del software ove applicabile
- Etichettatura: etichette proposte, istruzioni per l'uso, etichettatura della confezione e materiale promozionale
Le presentazioni incomplete muoiono giovani: la sezione successiva spiega esattamente come.
La revisione dell'approvazione FDA 510(k): Dall'accettazione all'autorizzazione
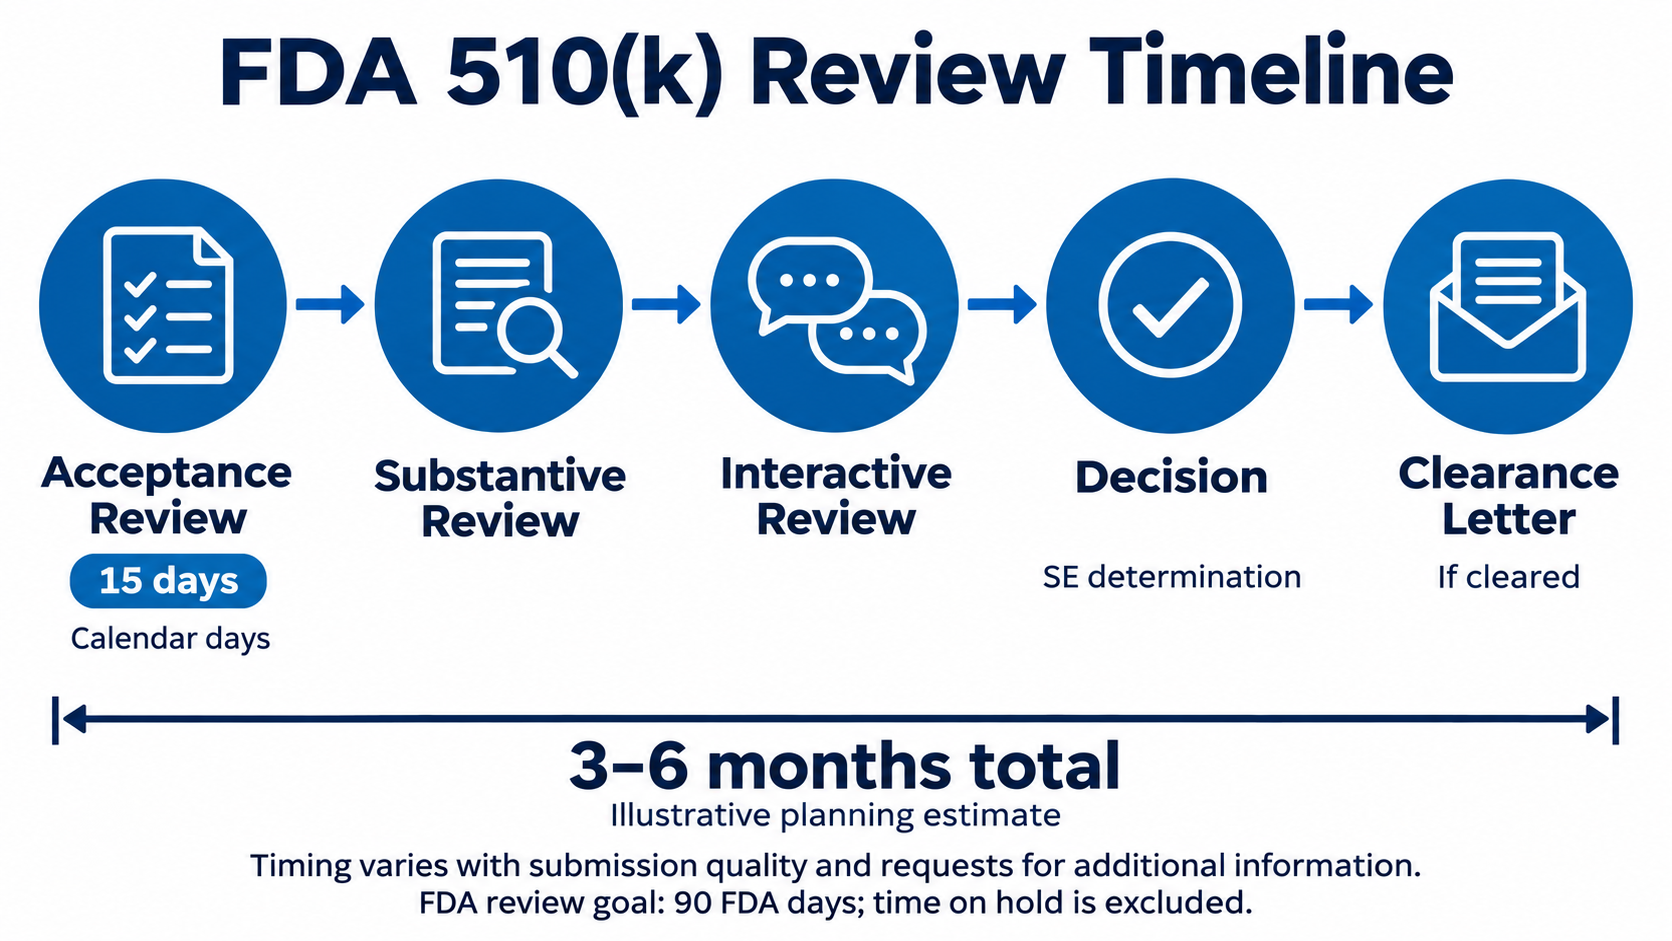
La revisione procede per fasi. Revisione di accettazione (15 giorni): un controllo di completezza amministrativa: se fallisce, si riceve una lettera di Rifiuto di Accettazione (RTA) prima ancora che la scienza venga esaminata. Revisione sostanziale: scrutinio scientifico e normativo, con revisione interattiva, richieste di informazioni aggiuntive e lettere di carenza lungo il percorso. Decisione: una lettera di autorizzazione che dichiara il dispositivo sostanzialmente equivalente, una lettera di Non Sostanzialmente Equivalente (NSE) o la vostra opzione di ritiro.
Aspettative di tempistica: i dispositivi semplici vengono autorizzati in 2-3 mesi, la media è di 3-6 mesi e i dispositivi complessi possono richiedere 6-12 mesi. È possibile verificare autonomamente la storia di qualsiasi dispositivo di riferimento o concorrente nel database FDA 510(k) — gratuito e pubblico.
🧪 Il processo di approvazione PMA
Panoramica PMA: Il più alto standard
Il percorso PMA è riservato ai dispositivi di Classe III che non possono dimostrare la sostanziale equivalenza — o che semplicemente meritano il massimo livello di scrutinio. La FDA richiede prove scientifiche valide e una ragionevole garanzia di sicurezza ed efficacia, che in pratica significa studi clinici, un'ispezione della struttura di produzione e solitamente una revisione da parte di un comitato consultivo.
Componenti della domanda PMA
Un PMA è un dossier di tutto: sezioni amministrative (descrizione del dispositivo, indicazioni, riassunti degli studi clinici), sezioni tecniche (informazioni sulla produzione, documentazione del sistema di qualità, studi di laboratorio non clinici, biocompatibilità, sterilizzazione, software), indagini cliniche (studi IDE, protocolli, analisi statistiche, segnalazione di eventi avversi) ed etichettatura provvisoria con informazioni per il paziente.
Requisiti degli studi clinici nel processo di approvazione PMA
Il macchinario clinico inizia prima che venga arruolato qualsiasi paziente. Un IDE (Investigational Device Exemption) richiede l'approvazione della FDA per lo studio stesso, oltre all'approvazione dell'IRB, procedure di consenso informato, conformità alle Good Clinical Practice e monitoraggio e rendicontazione continui.
Progettazione dello studio segue le migliori pratiche scientifiche cliniche: studi controllati prospettici preferiti, randomizzazione e cecità ove appropriato, endpoint ben scelti e calcoli di potenza statistica onesti. Le fasi vanno dagli studi di fattibilità (sicurezza precoce), agli studi pivotali (sicurezza ed efficacia), fino all'accesso continuato e agli studi post-approvazione. È possibile consultare i PMA approvati reali — con i loro disegni di studio — nel database FDA PMA.
Revisione PMA: Tempistiche e punti decisionali
Revisione della presentazione (45 giorni) controlla la completezza amministrativa — le lettere di rifiuto di presentazione vengono inviate precocemente. Quindi la revisione interattiva inizia: revisione scientifica approfondita, riunione di un comitato consultivo se richiesto, ispezione della struttura, lettere di carenza e modifiche. La decisione arriva come un ordine di approvazione, una lettera approvabile (rimangono lievi carenze), una lettera non approvabile o un rifiuto.
Aspettative di tempistica: la revisione iniziale è di 180 giorni FDA, ma il processo totale dura 1-3 anni — le revisioni dei comitati e le ispezioni aggiungono tempo reale.
🎯 Considerazioni strategiche
Selezione del dispositivo preesistente: La decisione con il maggior impatto
La scelta più importante in un 510(k) è il dispositivo di riferimento. Uno valido condivide l'uso previsto e le caratteristiche tecnologiche, è legalmente commercializzato negli Stati Uniti, non presenta problemi di sicurezza irrisolti ed è stato autorizzato di recente. Sono accettabili più dispositivi di riferimento — uno principale per la sostanziale equivalenza, altri per caratteristiche specifiche — ma ognuno aggiunge complessità alla storia comparativa.
Nessun dispositivo di riferimento disponibile? Le vie d'uscita sono il percorso di classificazione de novo, una petizione di riclassificazione verso il basso o il PMA se il dispositivo è veramente ad alto rischio.
Riunioni di pre-presentazione (Q-Sub): Assicurazione a basso costo
Un Q-Sub acquista un feedback precoce dalla FDA per una frazione del costo di una presentazione fallita. Il menu include riunioni pre-presentazione, riunioni informative, determinazioni del rischio dello studio e riunioni formali di collaborazione precoce. Vantaggi: allineamento della strategia normativa, revisioni più brevi, meno lettere di carenza. La preparazione è importante: portare domande specifiche, documentazione di supporto, indicazioni proposte e dati preliminari. I produttori che saltano i Q-Sub non sono coraggiosi; stanno solo pagando il prezzo intero per informazioni che erano disponibili gratuitamente.
Insidie comuni che ritardano l'approvazione FDA 510(k)
Quattro schemi di fallimento rappresentano la maggior parte dei ritardi:
- Confronto inadeguato del dispositivo di riferimento — la soluzione è un'analisi dettagliata affiancata che affronta tutte le differenze e spiega perché ognuna non influisce sulla sicurezza o sull'efficacia
- Dati di prestazione insufficienti — costruire un piano di test completo seguendo standard riconosciuti, inclusi test nel caso peggiore
- Indicazioni definite in modo errato — scrivere indicazioni chiare e specifiche che corrispondano al linguaggio del dispositivo di riferimento; evitare affermazioni eccessivamente ampie
- Analisi del rischio inadeguata — conformarsi alla norma ISO 14971 con un'analisi dei pericoli completa e controlli del rischio documentati
📮 Requisiti post-commercializzazione
Segnalazione di dispositivi medici (MDR)
L'autorizzazione non è il traguardo — è il fischio d'inizio. Il Medical Device Reporting richiede segnalazioni entro 5 giorni per eventi gravi, segnalazioni entro 30 giorni per malfunzionamenti, rapporti annuali per alcuni dispositivi e segnalazioni da parte delle strutture utente. Gli eventi segnalabili includono decessi, lesioni gravi, malfunzionamenti che potrebbero causare danni e rimozioni o correzioni. Ogni dispositivo autorizzato porta questo obbligo per tutta la sua vita commerciale.
Regolamento sui sistemi di qualità e prontezza all'ispezione
Ai sensi del 21 CFR Parte 820, i produttori mantengono controlli di progettazione, controlli di produzione, procedure CAPA, controlli documentali e responsabilità di gestione — e la FDA verrà a controllare. Le ispezioni di routine utilizzano l'approccio QSIT (Quality System Inspection Technique), le ispezioni per causa seguono qualsiasi segnale di problema e il potenziale epilogo di un'ispezione negativa è una lettera di avvertimento. La prontezza all'ispezione è uno stato permanente, non un progetto.
⚖️ Confronto: 510(k) vs. PMA
| Aspetto | 510(k) | PMA |
|---|---|---|
| Classe del dispositivo | Classe I e II | Classe III |
| Dati clinici | Di solito non richiesto | Tipicamente richiesto |
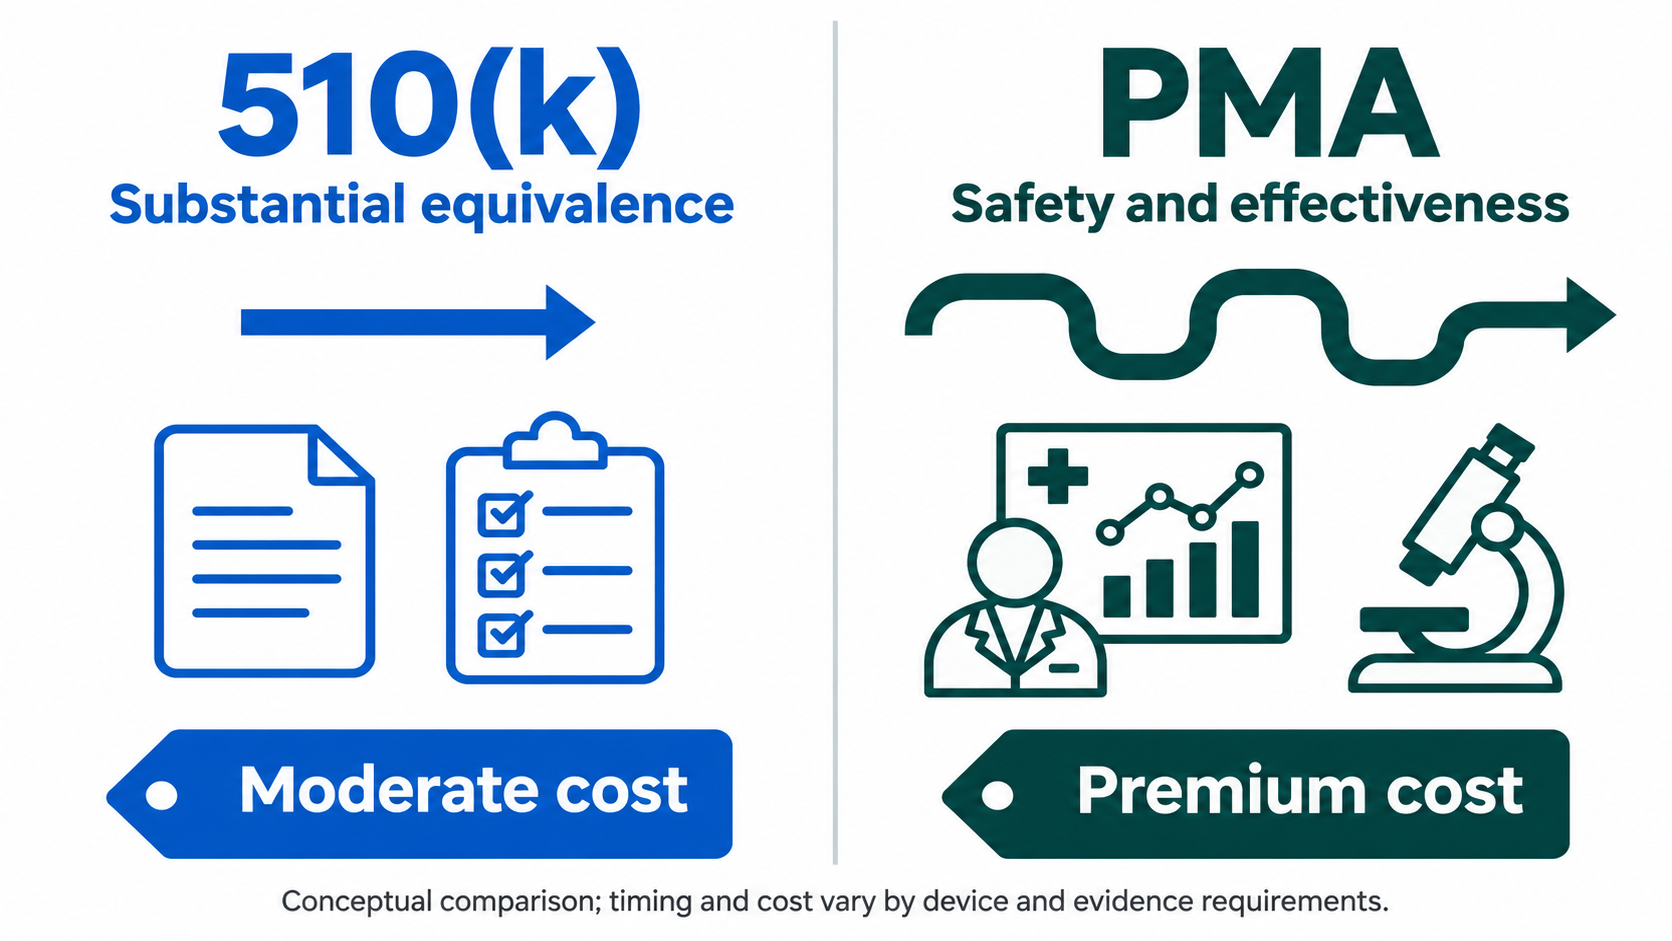
| Tempistica | 3–6 mesi in media | 1–3 anni |
| Costo | 50,000–50,000–200,000+ | 500,000–500,000–5,000,000+ |
| Standard di revisione | Equivalenza sostanziale | Garanzia ragionevole |
| Ispezione della struttura | Non di routine | Richiesto |
| Revisione del panel | Raro | Spesso richiesto |
| Studi post-marketing | A volte | Spesso richiesto |
Il punto chiave della tabella: un 510(k) e un PMA non sono due velocità dello stesso processo — sono sport completamente diversi, con costi, tempistiche e filosofie probatorie differenti. Strategia del percorso è strategia di prodotto. Per il sistema europeo parallelo, vedere la nostra Guida al marchio CE MDR UE, e per il sistema di qualità sottostante a entrambi, la Guida agli standard ISO e alla gestione della qualità.
❓ Domande frequenti
D1: Quanto costa ottenere l'approvazione FDA per un dispositivo ortopedico?
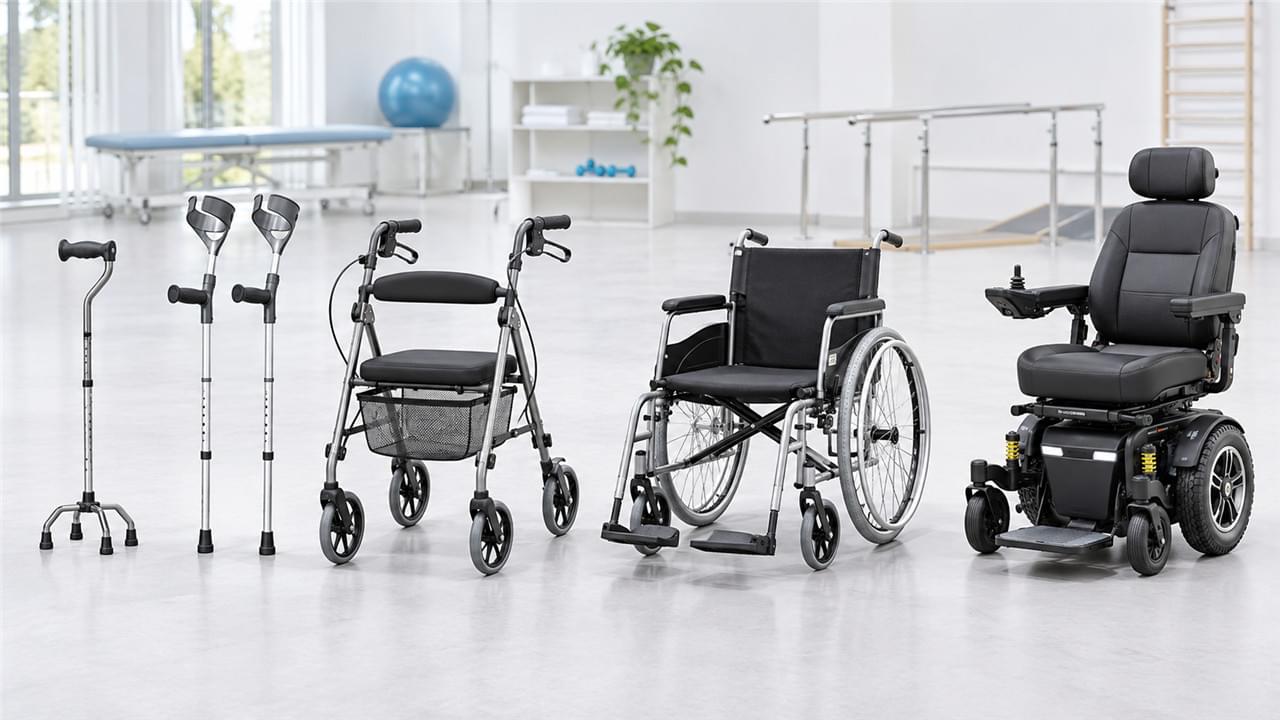
R: Le presentazioni 510(k) in genere costano 50,000–50,000–000, inclusi test, consulenza e tariffe FDA; i PMA costano 500,000–500,000–000.000+ a causa degli studi clinici. Le tariffe utente FDA per l'anno fiscale 2026 sono di circa 000 per un 510(k) e22,000foa510(k)sedia a rotelle elettrica personalizzata da 15.000€ — e ogni dispositivo risponde a un'esigenza specifica. I bastoni correggono lievi problemi di equilibrio; le stampelle gestiscono il recupero senza carico; deambulatori e rollator offrono la massima stabilità nella deambulazione; le sedie manuali premiano la forza della parte superiore del corpo; e una sedia a rotelle elettrica offre piena indipendenza a coloro le cui braccia non possono più fare il lavoro.d000 per un PMA, più test di biocompatibilità (20,000–20,000–000) e convalida della sterilizzazione (10,000–10,000–50,000).
D2: Posso utilizzare dati clinici provenienti da fuori degli Stati Uniti per l'approvazione FDA?
R: Sì — la FDA accetta dati esteri se sono applicabili alla popolazione statunitense, condotti secondo le GCP e eseguiti eticamente con un appropriato consenso informato. La FDA potrebbe comunque richiedere studi statunitensi per determinati dispositivi, in particolare per i PMA. La guida della FDA sull'accettazione di studi clinici esteri dettaglia i requisiti.
D3: Cosa succede se la mia presentazione 510(k) viene respinta?
R: Una determinazione NSE apre diverse porte: un nuovo 510(k) con dati migliori o un diverso predicato, il percorso de novo se non esiste un predicato, un PMA se il dispositivo è ad alto rischio, o la modifica del dispositivo per adattarlo più strettamente a un predicato. È inoltre possibile richiedere un incontro con la FDA per discutere i percorsi futuri.
D4: Come faccio a sapere se il mio dispositivo necessita di un 510(k) o di un PMA?
R: La classificazione decide. Controllare il database di classificazione dei prodotti della FDA utilizzando l'uso previsto e la tecnologia: la Classe I è solitamente esente, la Classe II richiede tipicamente un 510(k), la Classe III richiede un PMA. I dispositivi innovativi senza predicati possono qualificarsi per il de novo. Le riunioni di pre-sottomissione confermano il percorso prima di impegnarsi.
D5: Qual è il percorso di classificazione de novo?
R: È per dispositivi innovativi a rischio basso-moderato senza un predicato che non giustificano un PMA completo. Dopo una determinazione iniziale NSE, richiedere la classificazione de novo; se concessa, la FDA crea una nuova normativa di classificazione e il tuo dispositivo diventa il predicato per futuri 510(k). Il percorso richiede 120–150 giorni dopo l'NSE ed è sempre più utilizzato per tecnologie ortopediche innovative.
D6: Posso commercializzare il mio dispositivo mentre la revisione FDA è in corso?
R: Generalmente no — la commercializzazione senza approvazione viola il Federal Food, Drug, and Cosmetic Act. Le eccezioni includono dispositivi sperimentali con un IDE approvato, dispositivi solo per l'esportazione, esenzioni per dispositivi personalizzati e dispositivi umanitari. La commercializzazione anticipata comporta rischi di lettere di avvertimento, sequestri e procedimenti penali.
🏁 La conclusione
Il processo di approvazione FDA 510(k) premia la preparazione e punisce l'improvvisazione. Ottenere la classificazione corretta, scegliere il predicato con cura, eseguire una Q-Sub prima di impegnarsi, e il 510(k) diventa un progetto gestibile di 3–6 mesi. Prendere la scorciatoia dell'equivalenza sostanziale su un dispositivo veramente innovativo, e si finirà per affrontare il processo di approvazione PMA nel modo più difficile — un anno dopo, con dati che non si possono riutilizzare.
La tabella comparativa lo dice chiaramente: percorsi diversi, sport diversi. Sappi a quale gioco stai giocando prima che inizi il cronometro. Per la mappa normativa completa tra le giurisdizioni, tornare a conformità normativa dei dispositivi ortopedici hub.
Dichiarazione di non responsabilità medica
Le informazioni fornite sono solo a scopo educativo e non costituiscono consulenza legale o normativa. Le normative FDA cambiano frequentemente e la consultazione con professionisti degli affari regolatori è essenziale per strategie di presentazione specifiche.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish