

Para um fabricante de dispositivos ortopédicos, aprovação FDA 510(k) — ou seu irmão mais pesado, PMA — é o momento em que o mercado americano realmente se abre. As duas principais vias de pré-comercialização da FDA, a notificação pré-comercialização 510(k) e a Aprovação Pré-Comercialização, existem para garantir uma coisa: nenhum dispositivo chega a um paciente sem atender a rigorosos padrões de segurança e eficácia.
A escolha entre elas não é acadêmica. A via 510(k) baseia-se na equivalência substancial a um dispositivo de predicate e leva meses; a via PMA exige ensaios clínicos e leva anos. Escolha a via errada no início e você a descobrirá por volta do décimo mês, com uma submissão que não pode ser salva. Escolha a correta, e todo o programa regulatório segue logicamente.
Este guia aborda a classificação de dispositivos da FDA, ambas as vias de aprovação na íntegra, os movimentos estratégicos que encurtam as revisões e as armadilhas que afundam as submissões. Para uma visão geral em todas as jurisdições, comece com nosso guia completo conformidade regulatória de dispositivos ortopédicos guia.
🗂️ Compreendendo a Classificação de Dispositivos da FDA
O Sistema de Três Classes por Trás da Aprovação FDA 510(k)
Tudo começa com a classificação, pois a classe de risco do dispositivo dita a via.
Classe I (baixo risco): apenas controles gerais — muletas, grades de cama, instrumentos cirúrgicos manuais. 95% estão isentos de notificação pré-comercialização, embora o registro, a listagem e a conformidade com o sistema de qualidade ainda se apliquem.
Classe II (risco moderado): onde a maioria dos produtos ortopédicos se encontra — instrumentos cirúrgicos motorizados, implantes ortopédicos, parafusos ósseos. Estes exigem controles gerais e especiais, e a maioria necessita de liberação 510(k), com padrões de desempenho e vigilância pós-mercado anexados.
Classe III (alto risco): implantes ortopédicos inovadores e materiais de enxerto ósseo que sustentam ou dão suporte à vida. Território PMA, com ensaios clínicos tipicamente exigidos.
Como a Classificação é Determinada
A classificação depende do uso pretendido e das indicações, características tecnológicas, risco para o paciente e usuário, comparação com dispositivos de predicate e novidade tecnológica. As ferramentas para descobrir isso são públicas: o Banco de Dados de Classificação de Produtos da FDA, 21 CFR Parte 888 (o regulamento dedicado a dispositivos ortopédicos), documentos de orientação da FDA e — o mais subutilizado de todos — reuniões de pré-submissão, onde a equipe da FDA lhe dirá a resposta antes que você gaste um ano adivinhando.
📋 O Processo de Notificação Pré-Comercialização 510(k)
Visão Geral 510(k): O Princípio da Equivalência Substancial
Cerca de 90% das liberações de dispositivos da FDA a cada ano passam pela via 510(k) — e ela é construída sobre um único conceito: equivalência substancial. Você deve demonstrar que seu dispositivo corresponde a um dispositivo de predicate comercializado legalmente em uso pretendido e características tecnológicas, ou que quaisquer diferenças não levantam novas questões de segurança e eficácia.
Essa palavra “predicate” está fazendo um trabalho pesado. Um bom predicate é a diferença entre uma liberação de seis meses e uma odisseia de dois anos — mais sobre como escolher um na seção de estratégia abaixo.
Os Três Tipos de Submissões 510(k)
Nem todos os 510(k)s são o mesmo animal:
- 510(k) Tradicional — a submissão padrão com comparação completa de predicate e um prazo de revisão de 90 dias
- 510(k) Especial — para modificações de dispositivos pelo mesmo fabricante, baseando-se na documentação de controle de projeto; a revisão leva cerca de 30 dias
- 510(k) Abreviado — baseia-se em padrões de consenso reconhecidos pela FDA e relatórios resumidos para documentação reduzida e uma revisão simplificada
O Que a Aprovação FDA 510(k) Exige: O Pacote de Submissão
Um 510(k) completo é uma história estruturada contada em cinco capítulos:
- Informações administrativas: nome do dispositivo, classificação, detalhes do solicitante, indicações de uso
- Descrição do dispositivo: especificações, desenhos de engenharia, materiais, processos de fabricação, documentação de software
- Comparação de equivalência substancial: identificação do predicate, uma tabela comparativa lado a lado e uma análise honesta de semelhanças e diferenças
- Dados de desempenho: testes de bancada, biocompatibilidade conforme ISO 10993, validação de esterilização, testes de vida útil, além de segurança elétrica e validação de software, quando aplicável
- Rotulagem: rótulos propostos, instruções de uso, rotulagem de embalagem e materiais promocionais
Submissões incompletas morrem cedo — a próxima seção explica exatamente como.
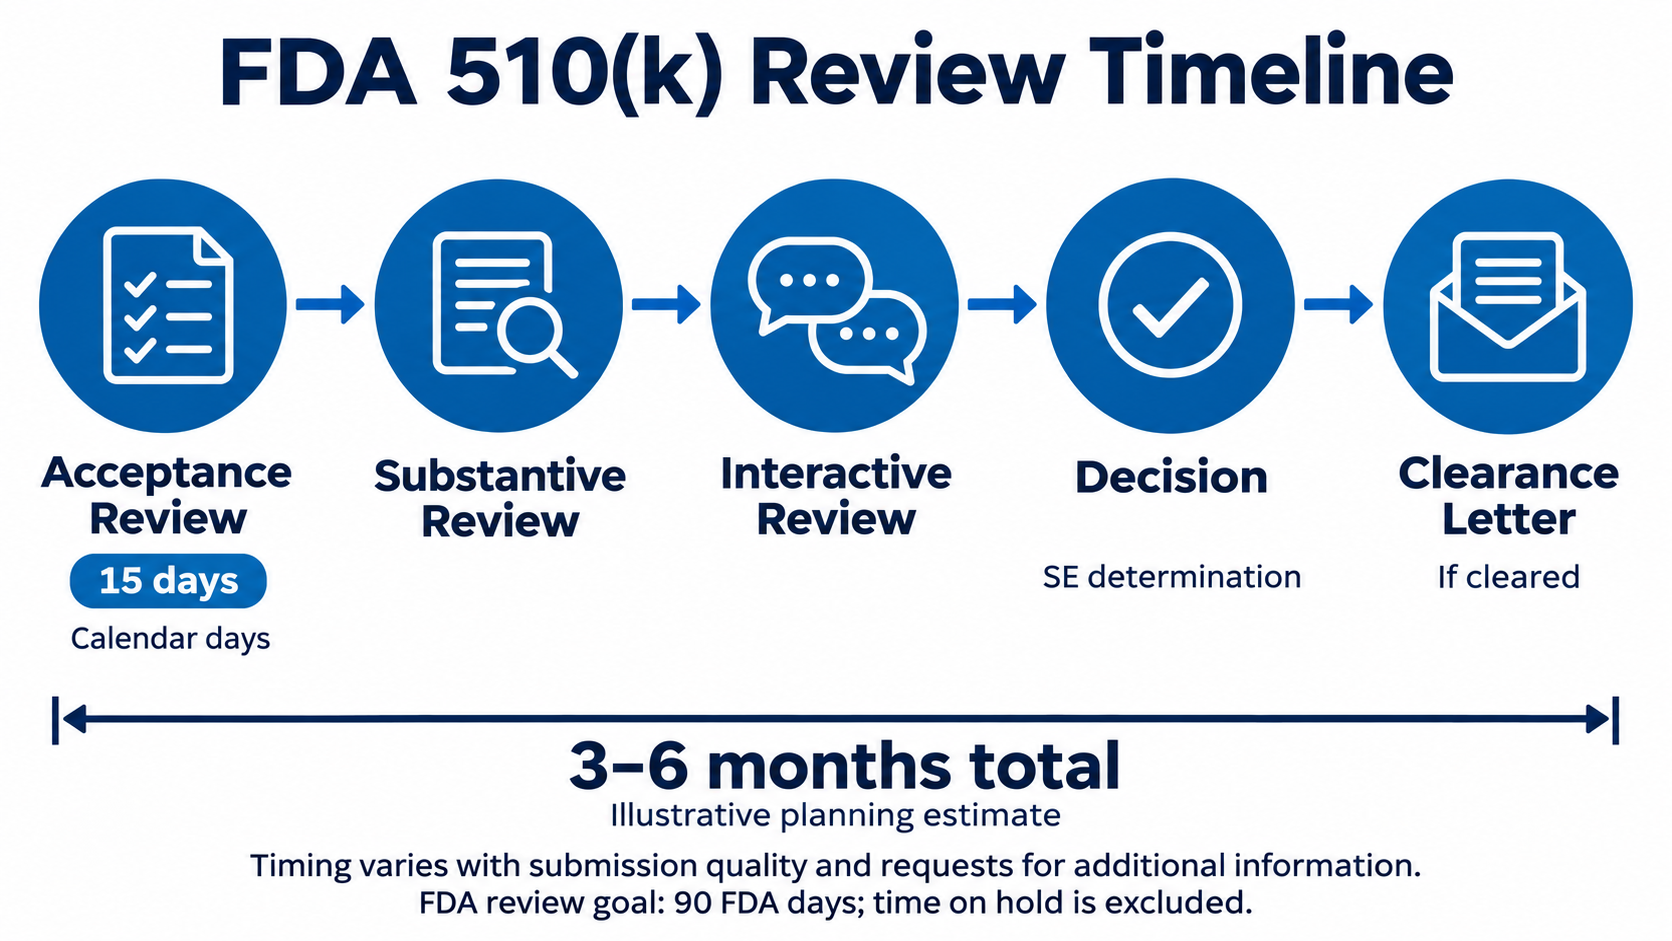
A Revisão da Aprovação FDA 510(k): Da Aceitação à Liberação
A revisão prossegue em etapas. Revisão de aceitação (15 dias): uma verificação administrativa de completude — falhe e você receberá uma carta de Recusa de Aceitação (RTA) antes mesmo que a ciência seja analisada. Revisão substantiva: escrutínio científico e regulatório, com revisão interativa, solicitações de informações adicionais e cartas de deficiência ao longo do caminho. Decisão: uma carta de liberação declarando o dispositivo substancialmente equivalente, uma carta de Não Substancialmente Equivalente (NSE) ou sua opção de retirada.
Expectativas de cronograma: dispositivos simples são liberados em 2–3 meses, a média é de 3–6 meses e dispositivos complexos podem se estender para 6–12. Você pode verificar o histórico de qualquer dispositivo de referência ou concorrente por conta própria no banco de dados FDA 510(k) — gratuito e público.
🧪 O Processo de Aprovação PMA
Visão Geral PMA: O Padrão Mais Elevado
O caminho PMA é reservado para dispositivos de Classe III que não podem demonstrar equivalência substancial — ou que simplesmente justificam o mais alto nível de escrutínio. A FDA exige evidências científicas válidas e uma garantia razoável de segurança e eficácia, o que na prática significa ensaios clínicos, uma inspeção da instalação de fabricação e, geralmente, uma revisão por painel consultivo.
Componentes da Aplicação PMA
Um PMA é um dossiê de tudo: seções administrativas (descrição do dispositivo, indicações, resumos de estudos clínicos), seções técnicas (informações de fabricação, documentação do sistema de qualidade, estudos de laboratório não clínicos, biocompatibilidade, esterilização, software), investigações clínicas (estudos IDE, protocolos, análise estatística, relato de eventos adversos) e rotulagem proposta com informações ao paciente.
Requisitos de Ensaio Clínico no Processo de Aprovação PMA
A engrenagem clínica começa antes que qualquer paciente seja incluído. Uma IDE (Investigational Device Exemption) requer aprovação da FDA para o próprio ensaio, além de aprovação do IRB, procedimentos de consentimento informado, conformidade com as Boas Práticas Clínicas e monitoramento e relato contínuos.
Desenho do estudo segue as melhores práticas científicas clínicas: estudos controlados prospectivos preferidos, randomização e cegamento quando apropriado, desfechos bem escolhidos e cálculos de poder estatístico honestos. As fases vão desde estudos de viabilidade (segurança inicial), passando por estudos pivotais (segurança e eficácia), até acesso continuado e estudos pós-aprovação. Você pode navegar pelos PMAs aprovados reais — com seus desenhos de ensaios — no banco de dados FDA PMA.
Revisão PMA: Cronograma e Pontos de Decisão
Revisão de submissão (45 dias) verifica a completude administrativa — cartas de recusa de submissão são enviadas precocemente. Em seguida, revisão interativa começa: revisão científica aprofundada, uma reunião do painel consultivo, se necessário, inspeção da instalação, cartas de deficiência e emendas. A decisão vem como uma ordem de aprovação, uma carta de aprovação (deficiências menores permanecem), uma carta de não aprovação ou uma negação.
Expectativas de cronograma: a revisão inicial é de 180 dias da FDA, mas o processo total dura 1–3 anos — revisões de painel e inspeções adicionam tempo real.
🎯 Considerações Estratégicas
Seleção do Dispositivo de Predicate: A Decisão de Maior Alavancagem
A escolha mais importante em um 510(k) é o dispositivo de referência. Um bom dispositivo de referência compartilha seu uso pretendido e características tecnológicas, é comercializado legalmente nos EUA, não tem problemas de segurança não abordados e foi liberado recentemente. Múltiplos dispositivos de referência são aceitáveis — um principal para equivalência substancial, outros adicionais para características específicas — mas cada um adiciona complexidade à história de comparação.
Nenhum dispositivo de referência disponível? As saídas são o caminho de classificação de novo, uma petição de reclassificação para baixo ou PMA se o dispositivo for genuinamente de alto risco.
Reuniões de Pré-Submissão (Q-Sub): Seguro Barato
Um Q-Sub compra feedback antecipado da FDA por uma fração do custo de uma submissão falha. O menu inclui reuniões de pré-submissão, reuniões informativas, determinações de risco de estudo e reuniões formais de colaboração antecipada. Benefícios: alinhamento da estratégia regulatória, revisões mais curtas, menos cartas de deficiência. A preparação importa — traga perguntas específicas, documentação de apoio, indicações propostas e dados preliminares. Fabricantes que pulam Q-Subs não são corajosos; eles estão apenas pagando o preço total por informações que estavam disponíveis gratuitamente.
Armadilhas Comuns Que Atrasam a Aprovação FDA 510(k)
Quatro padrões de falha respondem pela maioria dos atrasos:
- Comparação inadequada do dispositivo de referência — a correção é uma análise detalhada lado a lado que aborda todas as diferenças e explica por que cada uma não afeta a segurança ou a eficácia
- Dados de desempenho insuficientes — construa um plano de teste abrangente seguindo padrões reconhecidos, incluindo testes de pior caso
- Indicações mal definidas — escreva indicações claras e específicas que correspondam à linguagem do dispositivo de referência; evite reivindicações excessivamente amplas
- Análise de risco inadequada — cumpra a ISO 14971 com uma análise de perigos abrangente e controles de risco documentados
📮 Requisitos Pós-Mercado
Relatórios de Dispositivos Médicos (MDR)
A liberação não é a linha de chegada — é o apito inicial. O Relatório de Dispositivos Médicos exige relatórios de 5 dias para eventos graves, relatórios de 30 dias para mau funcionamentos, relatórios anuais para certos dispositivos e relatórios de instalações de usuários. Eventos relatáveis incluem mortes, lesões graves, mau funcionamentos que provavelmente causarão danos e remoções ou correções. Todo dispositivo liberado carrega essa obrigação por toda a sua vida comercial.
Regulamento do Sistema de Qualidade e Prontidão para Inspeção
Sob 21 CFR Parte 820, os fabricantes mantêm controles de projeto, controles de fabricação, procedimentos CAPA, controles de documentos e responsabilidade gerencial — e a FDA virá verificar. Inspeções de rotina usam a abordagem QSIT (Quality System Inspection Technique), inspeções por motivo específico seguem qualquer sinal de problema, e o ponto final potencial de uma inspeção ruim é uma carta de advertência. A prontidão para inspeção é um estado permanente, não um projeto.
⚖️ Comparação: 510(k) vs. PMA
| Aspecto | 510(k) | PMA |
|---|---|---|
| Classe do Dispositivo | Classe I e II | Classe III |
| Dados Clínicos | Geralmente não exigido | Normalmente exigido |
| Cronograma | 3–6 meses em média | 1–3 anos |
| Custo | 50,000–50,000–200,000+ | 500,000–500,000–5,000,000+ |
| Padrão de Revisão | Equivalência Substancial | Garantia Razoável |
| Inspeção de Instalações | Não rotineiro | Exigido |
| Revisão por Painel | Raro | Frequentemente exigido |
| Estudos Pós-Comercialização | Às vezes | Frequentemente exigido |
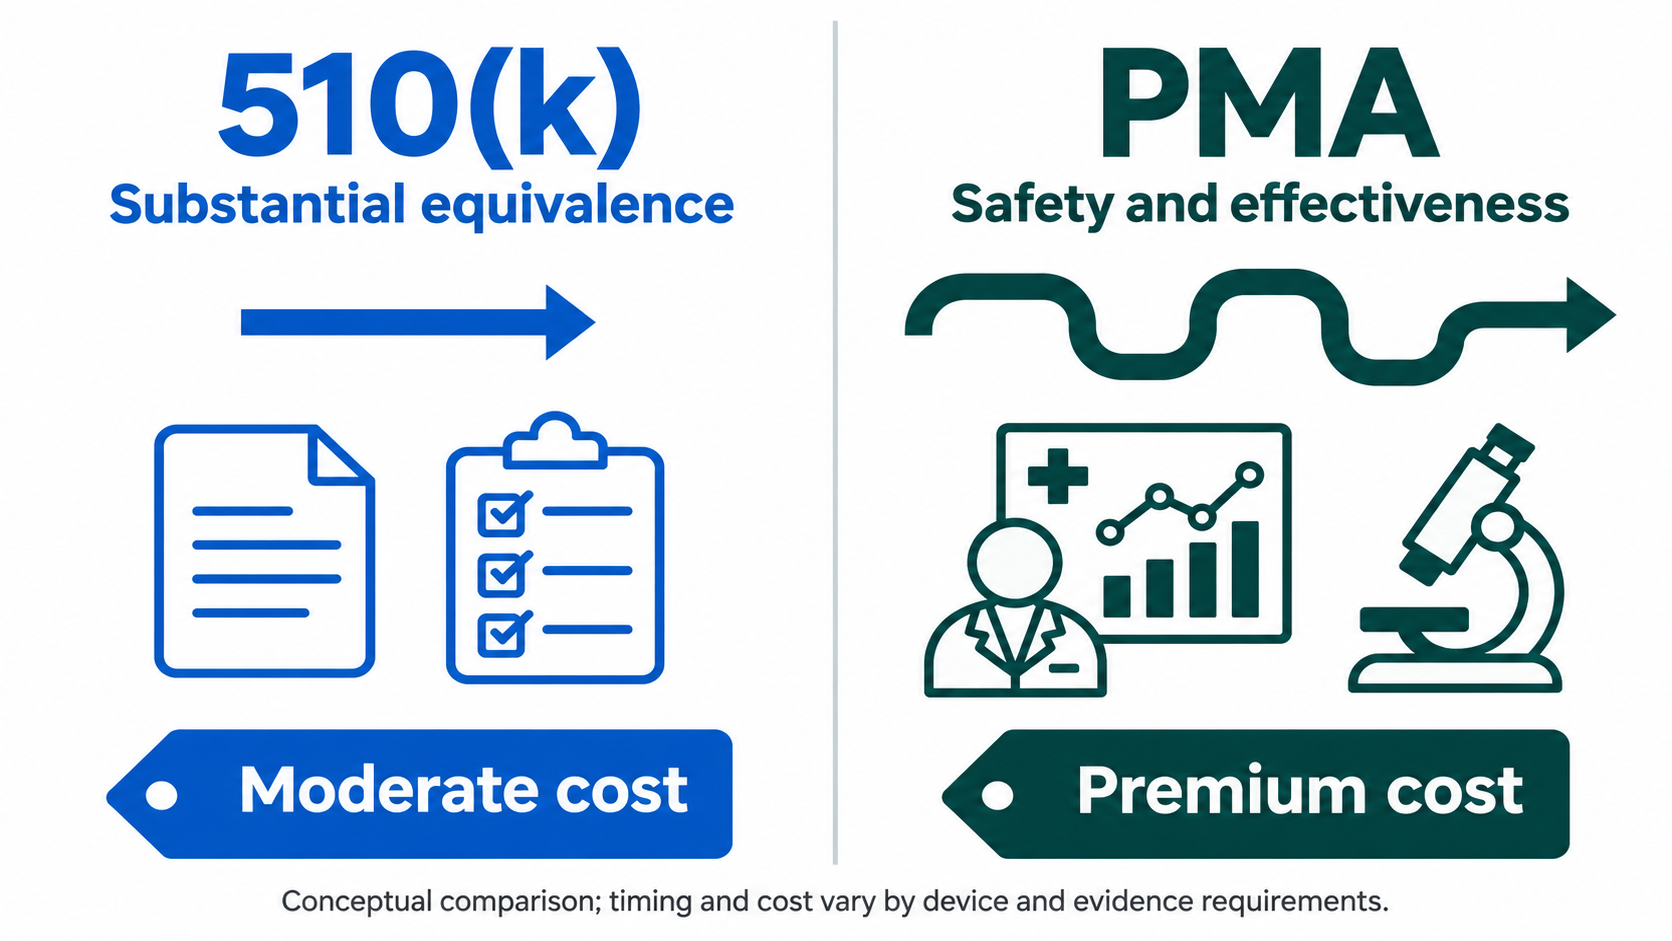
A conclusão da tabela: um 510(k) e um PMA não são duas velocidades do mesmo processo — são esportes completamente diferentes, com custos, cronogramas e filosofias de evidência distintos. Estratégia de via é estratégia de produto. Para o sistema europeu paralelo, consulte nosso Guia de marcação CE para MDR da UE, e para o sistema de qualidade subjacente a ambos, o Guia de normas ISO e gestão da qualidade.
❓ Frequently Asked Questions
Q1: Quanto custa obter a aprovação da FDA para um dispositivo ortopédico?
R: Submissões 510(k) geralmente custam 50,000–50,000–000, incluindo testes, consultoria e taxas da FDA; PMAs custam 500,000–500,000–000.000+ devido a ensaios clínicos. As taxas de usuário da FDA para o ano fiscal de 2026 são aproximadamente 000 para um 510(k) e22,000foua510(k)umad000 para um PMA, mais testes de biocompatibilidade (20,000–20,000–000) e validação de esterilização (10,000–10,000–50,000).
Q2: Posso usar dados clínicos de fora dos Estados Unidos para aprovação da FDA?
R: Sim — a FDA aceita dados estrangeiros se forem aplicáveis à população dos EUA, conduzidos sob GCP e realizados eticamente com consentimento informado adequado. A FDA ainda pode exigir estudos nos EUA para certos dispositivos, particularmente PMAs. A orientação da FDA sobre a aceitação de estudos clínicos estrangeiros detalha os requisitos.
Q3: O que acontece se minha submissão 510(k) for rejeitada?
R: Uma determinação de NSE abre várias portas: um novo 510(k) com melhores dados ou um predito diferente, a via de novo se não houver predito, um PMA se o dispositivo for de alto risco, ou modificar o dispositivo para corresponder mais de perto a um predito. Você também pode solicitar uma reunião com a FDA para discutir os próximos passos.
Q4: Como sei se meu dispositivo precisa de um 510(k) ou PMA?
R: A classificação decide. Verifique o Banco de Dados de Classificação de Produtos da FDA usando o uso pretendido e a tecnologia: a Classe I geralmente é isenta, a Classe II normalmente necessita de 510(k), a Classe III necessita de PMA. Dispositivos novos sem preditos podem se qualificar para de novo. Reuniões de pré-submissão confirmam a via antes de você se comprometer.
Q5: Qual é a via de classificação de novo?
R: É para dispositivos novos de risco baixo a moderado sem um predito que não justificam um PMA completo. Após uma determinação inicial de NSE, solicite a classificação de novo; se concedida, a FDA cria um novo regulamento de classificação e seu dispositivo se torna o predito para futuros 510(k)s. A via leva de 120 a 150 dias após a NSE e é cada vez mais usada para tecnologias ortopédicas inovadoras.
Q6: Posso comercializar meu dispositivo enquanto a revisão da FDA está pendente?
R: Geralmente, não — comercializar sem aprovação viola o Federal Food, Drug, and Cosmetic Act. As exceções incluem dispositivos investigacionais sob um IDE aprovado, dispositivos apenas para exportação, isenções de dispositivos personalizados e dispositivos de uso humanitário. Comercializar precocemente acarreta risco de cartas de advertência, apreensões e processos.
🏁 A Conclusão
O processo de aprovação 510(k) da FDA recompensa a preparação e pune a improvisação. Obtenha a classificação correta, escolha o predito com cuidado, execute um Q-Sub antes de se comprometer, e o 510(k) se torna um projeto gerenciável de 3 a 6 meses. Pegue o atalho da equivalência substancial em um dispositivo genuinamente novo, e você enfrentará o processo de aprovação PMA da maneira difícil — um ano depois, com dados que você não pode reutilizar.
A tabela comparativa diz claramente: caminhos diferentes, esportes diferentes. Saiba qual jogo você está jogando antes que o cronômetro comece. Para o mapa regulatório completo entre jurisdições, retorne ao conformidade regulatória de dispositivos ortopédicos hub.
Aviso Médico
As informações fornecidas são apenas para fins educacionais e não constituem aconselhamento jurídico ou regulatório. Os regulamentos da FDA mudam com frequência e a consulta com profissionais de assuntos regulatórios é essencial para estratégias de submissão específicas.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish