

Для производителя ортопедических изделий, Одобрение FDA по процедуре 510(k) — или его более весомый аналог, PMA — это момент, когда американский рынок фактически открывается. Два основных пути предварительного вывода на рынок FDA, уведомление о предварительном выводе на рынок по процедуре 510(k) и одобрение предварительного вывода на рынок (PMA), существуют для того, чтобы одно было ясно: ни одно устройство не попадает к пациенту без соответствия строгим стандартам безопасности и эффективности.
Выбор между ними не является академическим. Путь 510(k) основан на существенной эквивалентности эталонному устройству и занимает месяцы; путь PMA требует клинических испытаний и занимает годы. Выберите неверный путь в начале, и вы обнаружите это примерно на десятом месяце, с подачей документов, которую невозможно спасти. Выберите правильный путь, и вся регуляторная программа будет следовать логически.
Это руководство рассматривает классификацию устройств FDA, оба пути одобрения в полном объеме, стратегические шаги, которые сокращают сроки рассмотрения, и подводные камни, которые приводят к отказу в подаче документов. Для более широкой картины по всем юрисдикциям начните с нашего полного соответствие нормативным требованиям для ортопедических изделий гид.
🗂️ Понимание классификации устройств FDA
Трехклассовая система, лежащая в основе одобрения FDA по процедуре 510(k)
Все начинается с классификации, потому что класс риска устройства определяет путь.
Класс I (низкий риск): только общие средства контроля — костыли, поручни для кроватей, ручные хирургические инструменты. Полностью 95% освобождены от предварительного уведомления, хотя регистрация, перечень и соблюдение требований к системе качества по-прежнему применяются.
Класс II (средний риск): где находится большинство ортопедических изделий — хирургические инструменты с электроприводом, ортопедические имплантаты, костные винты. Они требуют общих и специальных средств контроля, и большинству требуется разрешение по процедуре 510(k) с приложенными стандартами производительности и последующим наблюдением после выхода на рынок.
Класс III (высокий риск): новые ортопедические имплантаты и материалы для костных трансплантатов, которые поддерживают жизнь. Территория PMA, где обычно требуются клинические испытания.
Как определяется классификация
Классификация зависит от предполагаемого использования и показаний, технологических характеристик, риска для пациента и пользователя, сравнения с эталонными устройствами и технологической новизны. Инструменты для выяснения этого общедоступны: База данных классификации продукции FDA, 21 CFR Часть 888 (положение, посвященное ортопедическим устройствам), руководства FDA и — самое недоиспользуемое из всех — предварительные встречи, на которых сотрудники FDA сообщат вам ответ, прежде чем вы потратите год на угадывание.
📋 Процесс уведомления о предварительном выводе на рынок по процедуре 510(k)
Обзор 510(k): Принцип существенной эквивалентности
Примерно 90% разрешений на устройства FDA ежегодно проходят по процедуре 510(k) — и она основана на одной концепции: существенная эквивалентность. Вы должны продемонстрировать, что ваше устройство соответствует законно продаваемому эталонному устройству по предполагаемому использованию и технологическим характеристикам, или что любые различия не вызывают новых вопросов о безопасности и эффективности.
Это слово “эталонное” несет большую нагрузку. Хорошее эталонное устройство — это разница между шестимесячным разрешением и двухлетней одиссеей — подробнее о его выборе в разделе стратегии ниже.
Три типа заявок по процедуре 510(k)
Не все заявки по процедуре 510(k) одинаковы:
- Традиционная 510(k) — стандартная заявка с полным сравнением с эталонным устройством и 90-дневным сроком рассмотрения
- Специальная 510(k) — для модификаций устройства тем же производителем, основанная на документации по управлению проектированием; рассмотрение занимает около 30 дней
- Упрощенная 510(k) — опирается на признанные FDA стандарты и сводные отчеты для сокращения документации и упрощения рассмотрения
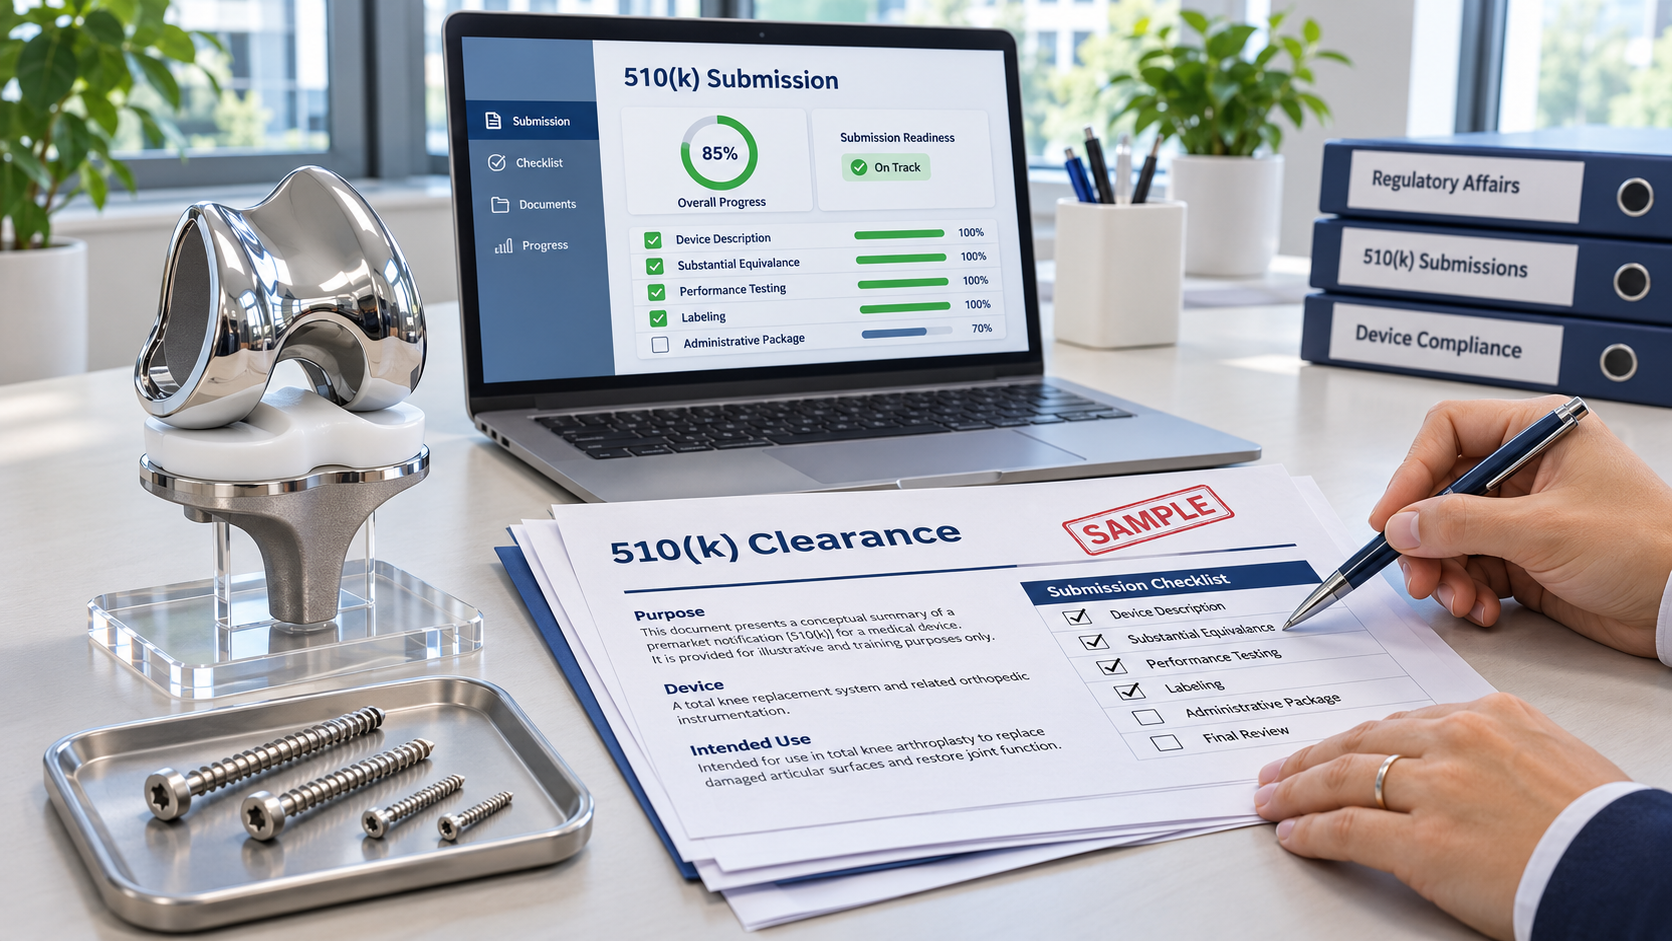
Что требуется для одобрения FDA по процедуре 510(k): Пакет документов
Полная заявка по процедуре 510(k) — это структурированная история, рассказанная в пяти главах:
- Административная информация: название устройства, классификация, данные заявителя, показания к применению
- Описание устройства: спецификации, инженерные чертежи, материалы, производственные процессы, документация по программному обеспечению
- Сравнение существенной эквивалентности: идентификация эталонного устройства, таблица сравнения бок о бок и честный анализ сходств и различий
- Данные о производительности: лабораторные испытания, оценка биологической безопасности в соответствии с ISO 10993, валидация стерилизации, испытания на срок годности, а также проверка электробезопасности и валидация программного обеспечения, где это применимо
- Маркировка: предлагаемые этикетки, инструкции по применению, маркировка упаковки и рекламные материалы
Неполные заявки обречены на провал — в следующем разделе подробно объясняется, как этого избежать.
Рассмотрение заявки FDA по процедуре 510(k): От принятия до получения разрешения
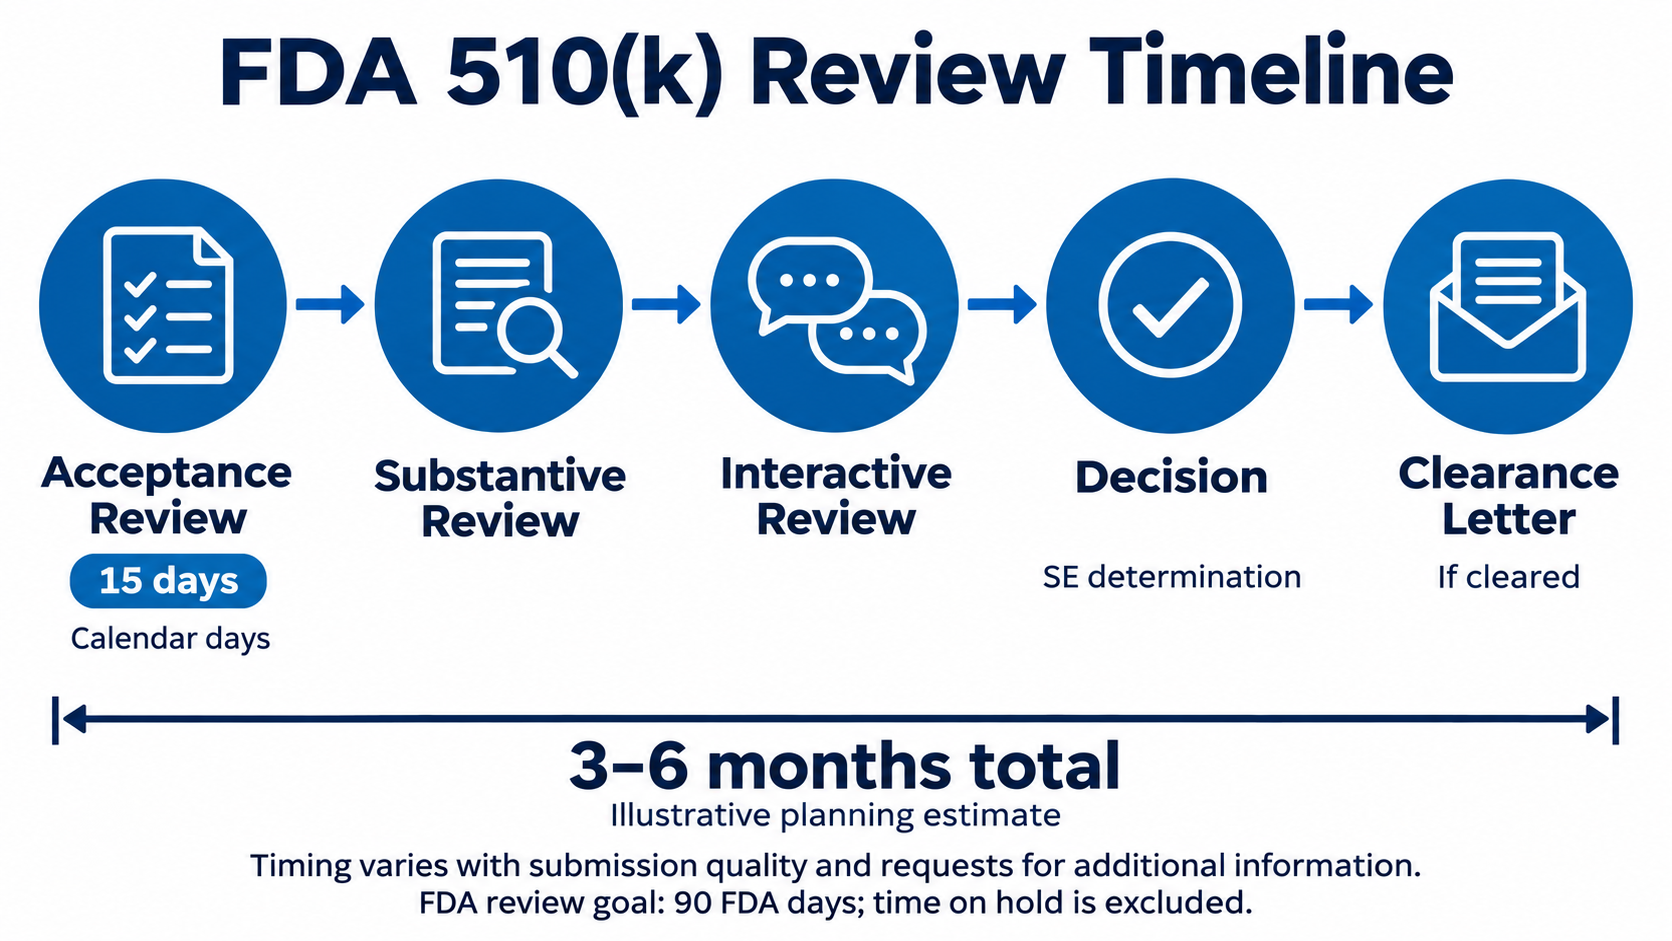
Рассмотрение проходит в несколько этапов. Проверка на полноту (15 дней): проверка административной полноты — при ее непрохождении вы получите письмо об отказе в приеме (RTA) еще до того, как будет рассмотрена научная часть. Существенная экспертиза: научная и нормативная проверка с интерактивным рассмотрением, запросами дополнительной информации и письмами о недостатках по ходу процесса. Решение: письмо о разрешении, объявляющее устройство существенно эквивалентным, письмо о существенной неэквивалентности (NSE) или ваш вариант отзыва.
Ожидаемые сроки: простые устройства получают разрешение за 2–3 месяца, в среднем процесс занимает 3–6 месяцев, а сложные устройства могут потребовать 6–12 месяцев. Вы можете самостоятельно проверить историю любого предикатного или конкурирующего устройства в базе данных FDA 510(k) — бесплатно и в открытом доступе.
🧪 Процесс одобрения PMA
Обзор PMA: Самый высокий стандарт
Путь PMA предназначен для устройств класса III, которые не могут продемонстрировать существенную эквивалентность или которые просто требуют самого высокого уровня проверки. FDA требует достоверных научных доказательств и разумной гарантии безопасности и эффективности, что на практике означает клинические испытания, проверку производственного объекта и, как правило, рассмотрение консультативной группой.
Компоненты заявки PMA
PMA представляет собой досье, содержащее все: административные разделы (описание устройства, показания к применению, краткие изложения клинических исследований), технические разделы (информация о производстве, документация по системе качества, неклинические лабораторные исследования, биологическая безопасность, стерилизация, программное обеспечение), клинические исследования (исследования IDE, протоколы, статистический анализ, отчетность о нежелательных явлениях) и проект маркировки с информацией для пациента.
Требования к клиническим испытаниям в рамках процесса одобрения PMA
Клинический механизм запускается до включения первого пациента. IDE (разрешение на исследование устройства) требует одобрения FDA для самого испытания, а также одобрения IRB, процедур информированного согласия, соблюдения правил надлежащей клинической практики и постоянного мониторинга и отчетности.
Дизайн исследования соответствует передовым практикам клинической науки: предпочтительны проспективные контролируемые исследования, рандомизация и слепой метод, где это уместно, правильно выбранные конечные точки и честные расчеты статистической мощности. Фазы варьируются от исследований осуществимости (ранняя безопасность) до ключевых исследований (безопасность и эффективность), а также исследований для продолжения доступа и постмаркетинговых исследований. Вы можете ознакомиться с реальными одобренными PMA — с их дизайном исследований — в базе данных FDA PMA.
Рассмотрение заявки PMA: Сроки и точки принятия решений
Рассмотрение заявки (45 дней) проверка административной полноты — письма об отказе в приеме направляются на раннем этапе. Затем начинается интерактивное рассмотрение : углубленная научная экспертиза, заседание консультативной группы при необходимости, инспекция объекта, письма о недостатках и поправки. Решение принимается в виде приказа об утверждении, письма о возможности утверждения (остаются незначительные недостатки), письма о невозможности утверждения или отказа.
Ожидаемые сроки: первоначальное рассмотрение составляет 180 дней FDA, но весь процесс занимает 1–3 года — рассмотрение группой и инспекции добавляют реальное время.
🎯 Стратегические соображения
Выбор эталонного устройства: Решение с наибольшим влиянием
Самый важный выбор в 510(k) — это предикат. Хороший предикат разделяет ваше предполагаемое использование и технологические характеристики, легально продается в США, не имеет неустраненных проблем с безопасностью и был недавно одобрен. Несколько предикатов допустимы — один основной для существенной эквивалентности, дополнительные для конкретных функций — но каждый добавляет сложности к истории сравнения.
Предикат недоступен? Варианты: путь классификации de novo, ходатайство о понижении класса или PMA, если устройство действительно относится к категории высокого риска.
Встречи по предварительной подаче документов (Q-Sub): Дешевая страховка
Q-Sub позволяет получить раннюю обратную связь от FDA за небольшую часть стоимости неудачной заявки. Меню включает предварительные совещания, информационные совещания, определение рисков исследования и формальные совещания по раннему сотрудничеству. Преимущества: согласование нормативной стратегии, сокращение сроков рассмотрения, уменьшение количества писем о недостатках. Подготовка имеет значение — приносите конкретные вопросы, подтверждающую документацию, предлагаемые показания и предварительные данные. Производители, которые пропускают Q-Sub, не смелы; они просто платят полную цену за информацию, которая была доступна бесплатно.
Распространенные подводные камни, задерживающие одобрение FDA по процедуре 510(k)
Четыре типа ошибок приводят к большинству задержек:
- Неадекватное сравнение с предикатом — исправление заключается в подробном пошаговом анализе, который рассматривает все различия и объясняет, почему каждое из них не влияет на безопасность или эффективность
- Недостаточные данные о производительности — разработайте комплексный план тестирования в соответствии с признанными стандартами, включая тестирование в наихудших условиях
- Плохо определенные показания — напишите четкие, конкретные показания, соответствующие языку предиката; избегайте чрезмерно широких заявлений
- Неадекватный анализ рисков — соблюдайте ISO 14971 с комплексным анализом опасностей и документированными мерами контроля рисков
📮 Требования после выхода на рынок
Отчетность об изделиях медицинского назначения (MDR)
Разрешение — это не финишная черта, а стартовый выстрел. Медицинское устройство отчетности требует отчетов в течение 5 дней о серьезных событиях, отчетов в течение 30 дней о неисправностях, ежегодных отчетов для определенных устройств и отчетов от пользователей. Отчетные события включают смерти, серьезные травмы, неисправности, которые могут привести к вреду, а также изъятия или исправления. Каждое одобренное устройство несет эту обязанность на протяжении всей своей коммерческой жизни.
Регулирование системы качества и готовность к инспекции
В соответствии с 21 CFR Part 820 производители поддерживают контроль проектирования, производственный контроль, процедуры CAPA, контроль документов и ответственность руководства — и FDA придет проверить. Регулярные инспекции используют подход QSIT (Quality System Inspection Technique), инспекции по случаю следуют любому сигналу о проблеме, а потенциальным итогом плохой инспекции является предупредительное письмо. Готовность к инспекции — это постоянное состояние, а не проект.
⚖️ Сравнение: 510(k) против PMA
| Аспект | 510(k) | PMA |
|---|---|---|
| Класс устройства | Класс I и II | Класс III |
| Клинические данные | Обычно не требуется | Обычно требуется |
| Сроки | 3–6 месяцев в среднем | 1–3 года |
| Стоимость | 50,000–50,000–200,000+ | 500,000–500,000–5,000,000+ |
| Стандарт рассмотрения | Существенная эквивалентность | Разумное заверение |
| Инспекция объекта | Не является рутинной | Требуется |
| Рассмотрение комиссией | Редко | Часто требуется |
| Постмаркетинговые исследования | Иногда | Часто требуется |
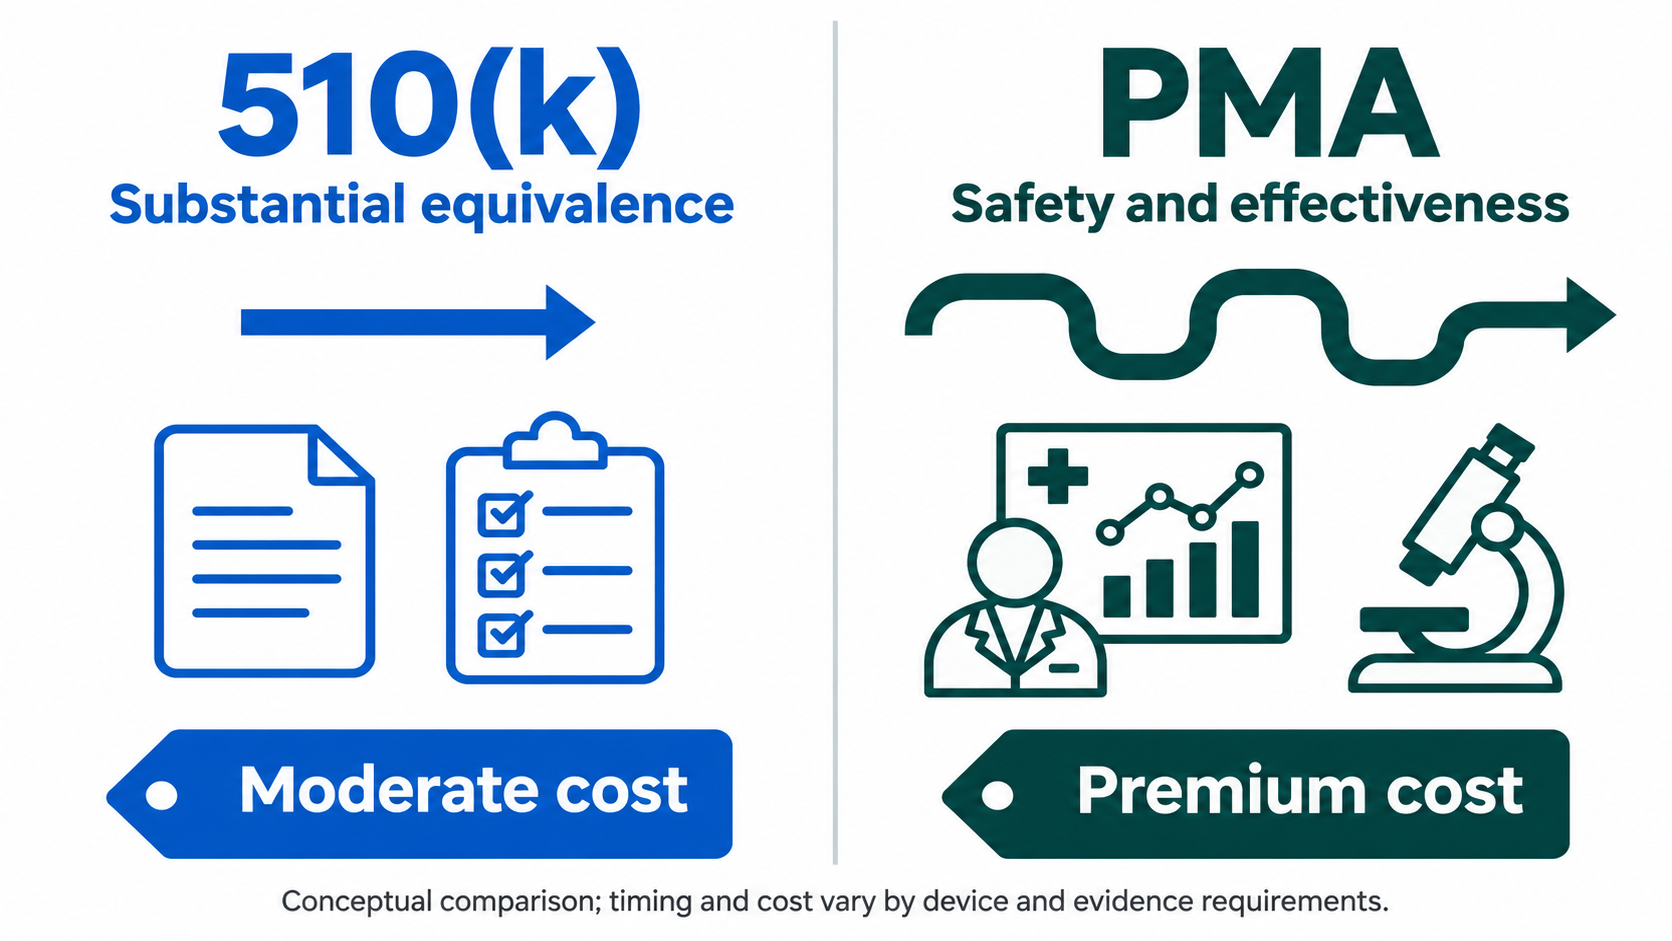
Основной вывод из таблицы: 510(k) и PMA — это не две скорости одного процесса, а совершенно разные виды спорта с разными затратами, сроками и философскими подходами к доказательной базе. Стратегия выбора пути является стратегией продукта. Параллельную европейскую систему см. в нашем руководстве по маркировке CE в соответствии с Регламентом ЕС по медицинским изделиям, а систему управления качеством, лежащую в основе обеих, см. в руководстве по стандартам ISO и управлению качеством.
❓ Часто задаваемые вопросы
.
В1: Сколько стоит получить одобрение FDA для ортопедического устройства? 50,000–50,000–О: Подача заявки 510(k) обычно обходится в 500,000–500,000–200 000, включая тестирование, консультации и сборы FDA; стоимость PMA составляет 5 000 000+ из-за клинических испытаний. Пользовательские сборы FDA на 2026 финансовый год составляют примерно22,000f22 000 для 510(k) иa510(k)иdили20,000–20,000–365 000 для PMA, плюс тестирование на биосовместимость (10,000–10,000–50,000).
100 000) и валидация стерилизации (
В2: Могу ли я использовать клинические данные из-за пределов США для одобрения FDA?
О: Да, FDA принимает иностранные данные, если они применимы к населению США, проведены в соответствии с GCP и этично выполнены с надлежащим информированным согласием. FDA может по-прежнему требовать исследования в США для определенных устройств, особенно для PMA. Руководство FDA по принятию иностранных клинических исследований подробно описывает требования.
В3: Что произойдет, если моя заявка 510(k) будет отклонена?
О: Определение NSE открывает несколько путей: новая заявка 510(k) с лучшими данными или другим предикатом, путь de novo, если предикат отсутствует, PMA, если устройство относится к категории высокого риска, или модификация устройства для более точного соответствия предикату. Вы также можете запросить встречу с FDA для обсуждения дальнейших шагов.
В4: Как узнать, нужна ли моему устройству заявка 510(k) или PMA?
О: Решение принимает классификация. Проверьте базу данных классификации продуктов FDA, используя предполагаемое использование и технологию: Класс I обычно освобождается от требований, Класс II обычно требует 510(k), Класс III требует PMA. Новые устройства без предикатов могут подпадать под категорию de novo. Предварительные встречи для обсуждения подтверждают путь перед принятием решения.
В5: Что такое путь классификации de novo?
О: Это для новых устройств низкого или умеренного риска без предикатов, которые не требуют полного PMA. После первоначального определения NSE запросите классификацию de novo; если она будет предоставлена, FDA создаст новое нормативное положение о классификации, и ваше устройство станет предикатом для будущих заявок 510(k). Путь занимает 120–150 дней после NSE и все чаще используется для инновационных ортопедических технологий.
В6: Могу ли я продавать свое устройство во время рассмотрения заявки FDA?
🏁 Итог
О: Как правило, нет — маркетинг без одобрения нарушает Федеральный закон о пищевых продуктах, лекарствах и косметике. Исключения включают исследовательские устройства по одобренному IDE, устройства только для экспорта, исключения для индивидуальных устройств и устройства гуманитарного назначения. Ранний маркетинг сопряжен с риском получения предупредительных писем, конфискации и судебного преследования.
Сравнительная таблица говорит об этом ясно: разные пути, разные виды спорта. Знайте, в какую игру вы играете, прежде чем начнется время. Для получения полной карты регулирования по юрисдикциям вернитесь к соответствие нормативным требованиям для ортопедических изделий центр.
Предупреждение о медицинских аспектах
Предоставленная информация предназначена только для образовательных целей и не является юридической или нормативной консультацией. Нормативные акты FDA часто меняются, и консультация со специалистами по нормативным вопросам необходима для разработки конкретных стратегий подачи документов.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish