

Pour un fabricant de dispositifs orthopédiques, approbation FDA 510(k) — ou son homologue plus exigeant, le PMA — est le moment où le marché américain s'ouvre réellement. Les deux principales voies d'autorisation préalable à la mise sur le marché de la FDA, la notification préalable à la mise sur le marché 510(k) et l'autorisation préalable à la mise sur le marché (PMA), existent pour garantir une chose : aucun dispositif n'atteint un patient sans répondre à des normes strictes de sécurité et d'efficacité.
Le choix entre les deux n'est pas académique. La voie 510(k) repose sur l'équivalence substantielle avec un dispositif prédicat et prend des mois ; la voie PMA exige des essais cliniques et prend des années. Choisissez la mauvaise voie dès le départ et vous la découvrirez vers le dixième mois, avec une soumission que vous ne pourrez pas sauver. Choisissez la bonne, et l'ensemble du programme réglementaire suivra logiquement.
Ce guide examine la classification des dispositifs par la FDA, les deux voies d'approbation dans leur intégralité, les mesures stratégiques qui raccourcissent les examens et les pièges qui font échouer les soumissions. Pour une vue d'ensemble dans toutes les juridictions, commencez par notre guide complet conformité réglementaire des dispositifs orthopédiques guide.
🗂️ Comprendre la classification des dispositifs par la FDA
Le système à trois classes derrière l'approbation FDA 510(k)
Tout commence par la classification, car la classe de risque du dispositif dicte la voie à suivre.
Classe I (faible risque) : contrôles généraux uniquement — béquilles, barrières de lit, instruments chirurgicaux manuels. 95 % sont exemptés de notification préalable à la mise sur le marché, bien que l'enregistrement, la liste et la conformité au système qualité s'appliquent toujours.
Classe II (risque modéré) : où se trouve la plupart des produits orthopédiques — instruments chirurgicaux motorisés, implants orthopédiques, vis osseuses. Ceux-ci nécessitent des contrôles généraux et spéciaux, et la plupart nécessitent une clearance 510(k), avec des normes de performance et une surveillance post-marché associées.
Classe III (risque élevé) : implants orthopédiques novateurs et matériaux de greffe osseuse qui soutiennent ou maintiennent la vie. Domaine PMA, avec des essais cliniques généralement requis.
Comment la classification est déterminée
La classification dépend de l'usage prévu et des indications, des caractéristiques technologiques, du risque pour le patient et l'utilisateur, de la comparaison avec les dispositifs prédicats et de la nouveauté technologique. Les outils pour le déterminer sont publics : la Base de données de classification des produits de la FDA, 21 CFR Part 888 (la réglementation dédiée aux dispositifs orthopédiques), les documents d'orientation de la FDA et — le plus sous-utilisé de tous — les réunions de pré-soumission, où le personnel de la FDA vous donnera la réponse avant que vous ne passiez un an à deviner.
📋 Le processus de notification préalable à la mise sur le marché 510(k)
Aperçu 510(k) : Le principe de l'équivalence substantielle
Environ 90 % des clearances de dispositifs FDA chaque année passent par la voie 510(k) — et elle repose sur un seul concept : l'équivalence substantielle. Vous devez démontrer que votre dispositif correspond à un dispositif prédicat légalement commercialisé en termes d'usage prévu et de caractéristiques technologiques, ou que les différences éventuelles ne soulèvent pas de nouvelles questions de sécurité et d'efficacité.
Ce mot “prédicat” est très important. Un bon prédicat fait la différence entre une clearance de six mois et une odyssée de deux ans — plus d'informations sur le choix d'un prédicat dans la section stratégie ci-dessous.
Les trois types de soumissions 510(k)
Tous les 510(k) ne sont pas identiques :
- 510(k) traditionnel — la soumission standard avec comparaison complète du prédicat et un délai d'examen de 90 jours
- 510(k) spécial — pour les modifications de dispositifs par le même fabricant, en s'appuyant sur la documentation de contrôle de conception ; l'examen prend environ 30 jours
- 510(k) abrégé — repose sur des normes de consensus reconnues par la FDA et des rapports sommaires pour une documentation réduite et un examen simplifié
Ce que requiert l'approbation FDA 510(k) : Le dossier de soumission
Un dossier 510(k) complet est une histoire structurée en cinq chapitres :
- Informations administratives : nom du dispositif, classification, détails du demandeur, indications d'utilisation
- Description du dispositif : spécifications, dessins techniques, matériaux, processus de fabrication, documentation logicielle
- Comparaison de l'équivalence substantielle : identification du prédicat, tableau comparatif côte à côte et analyse honnête des similitudes et des différences
- Données de performance : tests de laboratoire, biocompatibilité selon la norme ISO 10993, validation de la stérilisation, tests de durée de conservation, ainsi que la sécurité électrique et la validation du logiciel le cas échéant
- Étiquetage : étiquettes proposées, instructions d'utilisation, étiquetage de l'emballage et matériel promotionnel
Les soumissions incomplètes meurent jeunes — la section suivante explique exactement comment.
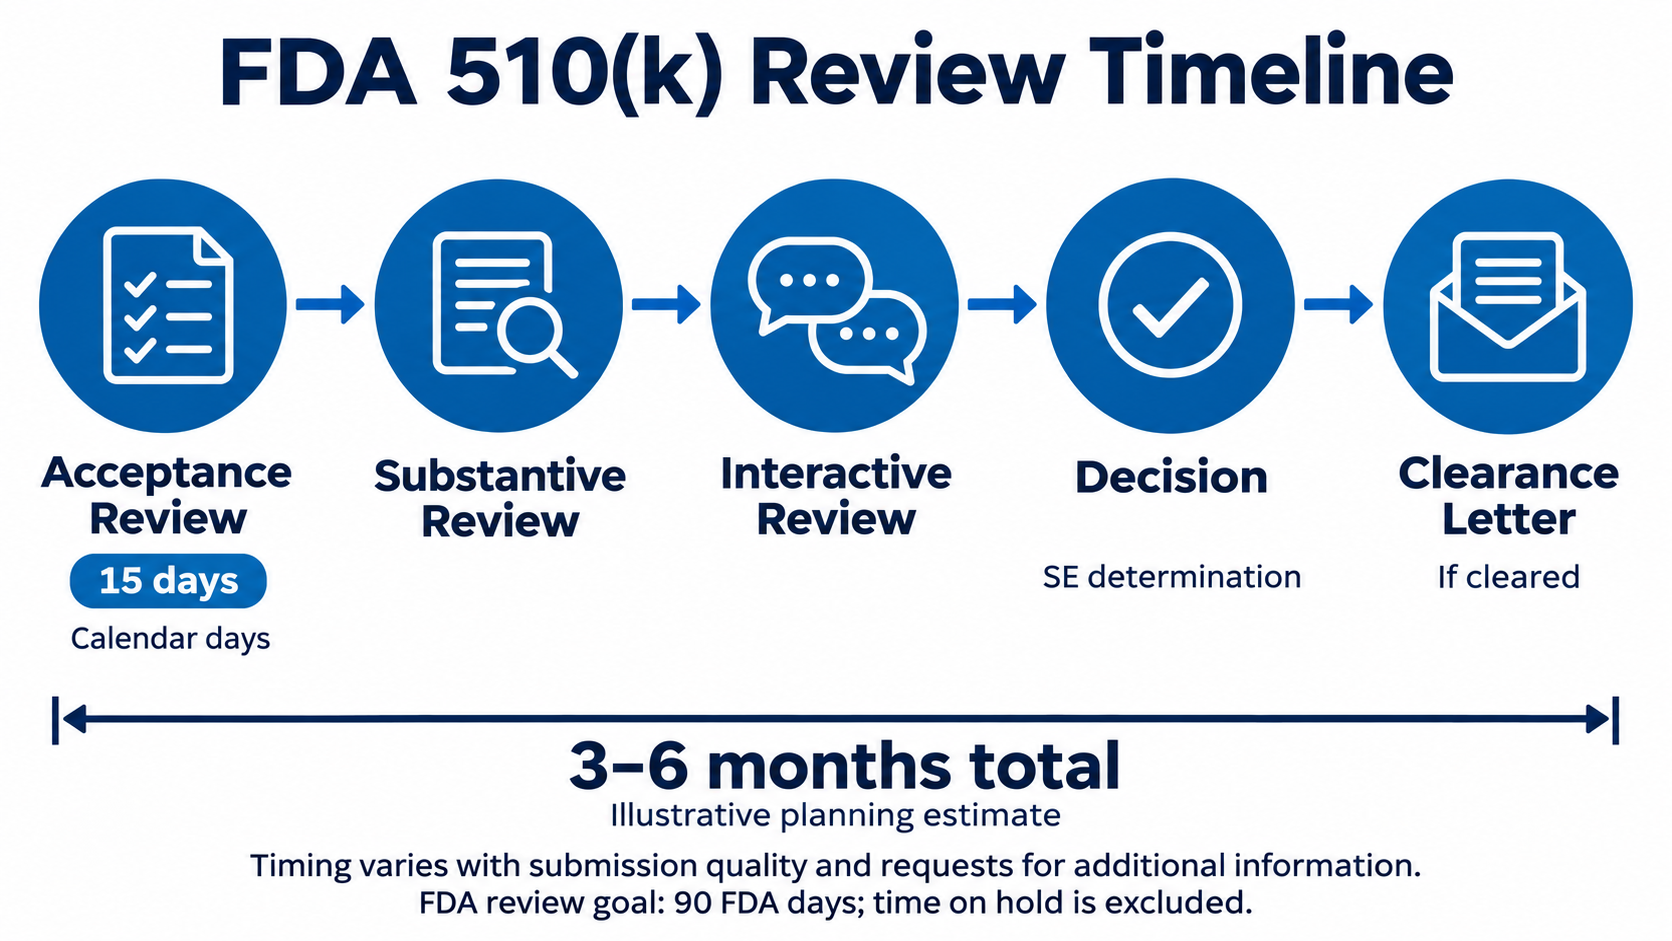
L'examen de l'approbation FDA 510(k) : De l'acceptation à la clearance
L'examen se déroule en plusieurs étapes. Examen d'acceptation (15 jours) : un contrôle administratif de complétude — échouez-le et vous recevrez une lettre de refus d'acceptation (RTA) avant même que la science ne soit examinée. Examen de fond : examen scientifique et réglementaire, avec examen interactif, demandes d'informations supplémentaires et lettres de carence en cours de route. Décision : une lettre d'autorisation déclarant le dispositif substantiellement équivalent, une lettre de non-équivalence substantielle (NSE) ou votre option de retrait.
Attentes en matière de calendrier : les dispositifs simples sont autorisés en 2 à 3 mois, la moyenne est de 3 à 6 mois, et les dispositifs complexes peuvent s'étendre de 6 à 12 mois. Vous pouvez vérifier vous-même l'historique de tout prédicat ou concurrent dans la base de données FDA 510(k) — gratuite et publique.
🧪 Le processus d'approbation PMA
Aperçu PMA : Le plus haut niveau d'exigence
La voie PMA est réservée aux dispositifs de classe III qui ne peuvent pas démontrer une équivalence substantielle — ou qui justifient simplement le plus haut niveau d'examen. La FDA exige des preuves scientifiques valides et une assurance raisonnable de sécurité et d'efficacité, ce qui, en pratique, signifie des essais cliniques, une inspection de l'usine de fabrication et généralement un examen par un comité consultatif.
Composants de la demande PMA
Un PMA est un dossier complet : sections administratives (description du dispositif, indications, résumés des études cliniques), sections techniques (informations de fabrication, documentation du système qualité, études de laboratoire non cliniques, biocompatibilité, stérilisation, logiciel), enquêtes cliniques (études IDE, protocoles, analyse statistique, rapports d'événements indésirables) et projet d'étiquetage avec informations pour le patient.
Exigences relatives aux essais cliniques dans le cadre du processus d'approbation PMA
La machinerie clinique commence avant même qu'un patient ne soit inclus. Une IDE (Investigational Device Exemption) nécessite l'approbation de la FDA pour l'essai lui-même, ainsi que l'approbation du IRB, des procédures de consentement éclairé, la conformité aux Bonnes Pratiques Cliniques, et une surveillance et un rapport continus.
Conception de l'étude suit les meilleures pratiques scientifiques cliniques : études contrôlées prospectives préférées, randomisation et aveuglement lorsque cela est approprié, critères d'évaluation bien choisis et calculs de puissance statistique honnêtes. Les phases vont des études de faisabilité (sécurité précoce), aux études pivots (sécurité et efficacité), en passant par l'accès continu et les études post-approbation. Vous pouvez consulter les PMA réels approuvés — avec leurs conceptions d'essais — dans la base de données FDA PMA.
Examen PMA : Calendrier et points de décision
Examen du dépôt (45 jours) vérifie la complétude administrative — les lettres de refus de dépôt sont envoyées tôt. Ensuite, l' examen interactif commence : examen scientifique approfondi, réunion d'un comité consultatif si nécessaire, inspection de l'installation, lettres de carence et amendements. La décision prend la forme d'une ordonnance d'approbation, d'une lettre d'approbation (des lacunes mineures subsistent), d'une lettre de non-approbation ou d'un refus.
Attentes en matière de calendrier : l'examen initial est de 180 jours FDA, mais le processus total dure de 1 à 3 ans — les examens par comité et les inspections ajoutent du temps réel.
🎯 Considérations stratégiques
Sélection du dispositif prédicat : La décision à plus fort effet de levier
Le choix le plus important dans un 510(k) est le prédicat. Un bon prédicat partage votre usage prévu et vos caractéristiques technologiques, est légalement commercialisé aux États-Unis, n'a pas de problèmes de sécurité non résolus et a été autorisé récemment. Plusieurs prédicats sont acceptables — un principal pour l'équivalence substantielle, d'autres pour des caractéristiques spécifiques — mais chacun ajoute de la complexité à l'histoire de la comparaison.
Aucun prédicat disponible ? Les sorties sont la voie de classification de novo, une pétition de déclassement, ou le PMA si le dispositif est véritablement à haut risque.
Réunions de pré-soumission (Q-Sub) : Une assurance bon marché
Une Q-Sub permet d'obtenir des retours précoces de la FDA pour une fraction du coût d'une soumission échouée. Le menu comprend des réunions de pré-soumission, des réunions d'information, des déterminations de risque d'étude et des réunions formelles de collaboration précoce. Avantages : alignement de la stratégie réglementaire, examens plus courts, moins de lettres de carence. La préparation compte — apportez des questions spécifiques, des documents justificatifs, des indications proposées et des données préliminaires. Les fabricants qui sautent les Q-Subs ne sont pas courageux ; ils paient simplement le prix fort pour des informations qui étaient disponibles gratuitement.
Pièges courants qui retardent l'approbation FDA 510(k)
Quatre modèles d'échec expliquent la plupart des retards :
- Comparaison inadéquate du prédicat — la solution est une analyse détaillée côte à côte qui aborde toutes les différences et explique pourquoi chacune n'affecte pas la sécurité ou l'efficacité
- Données de performance insuffisantes — construisez un plan de test complet suivant les normes reconnues, y compris les tests en conditions extrêmes
- Indications mal définies — rédigez des indications claires et spécifiques qui correspondent au langage du prédicat ; évitez les revendications trop larges
- Analyse des risques inadéquate — conformez-vous à la norme ISO 14971 avec une analyse des dangers complète et des contrôles des risques documentés
📮 Exigences post-marché
Signalement des dispositifs médicaux (MDR)
L'autorisation n'est pas la ligne d'arrivée — c'est le coup de sifflet de départ. Le Medical Device Reporting exige des rapports sous 5 jours pour les événements graves, des rapports sous 30 jours pour les dysfonctionnements, des rapports annuels pour certains dispositifs et des rapports des installations utilisatrices. Les événements signalables comprennent les décès, les blessures graves, les dysfonctionnements susceptibles de causer des dommages, et les retraits ou corrections. Chaque dispositif autorisé porte cette obligation pendant toute sa durée de vie commerciale.
Réglementation des systèmes qualité et préparation à l'inspection
En vertu du 21 CFR Part 820, les fabricants maintiennent les contrôles de conception, les contrôles de fabrication, les procédures CAPA, les contrôles de documents et la responsabilité de la direction — et la FDA viendra vérifier. Les inspections de routine utilisent l'approche QSIT (Quality System Inspection Technique), les inspections pour motif spécifique suivent tout signal de problème, et le point final potentiel d'une mauvaise inspection est une lettre d'avertissement. L'état de préparation à l'inspection est un état permanent, pas un projet.
⚖️ Comparaison : 510(k) vs. PMA
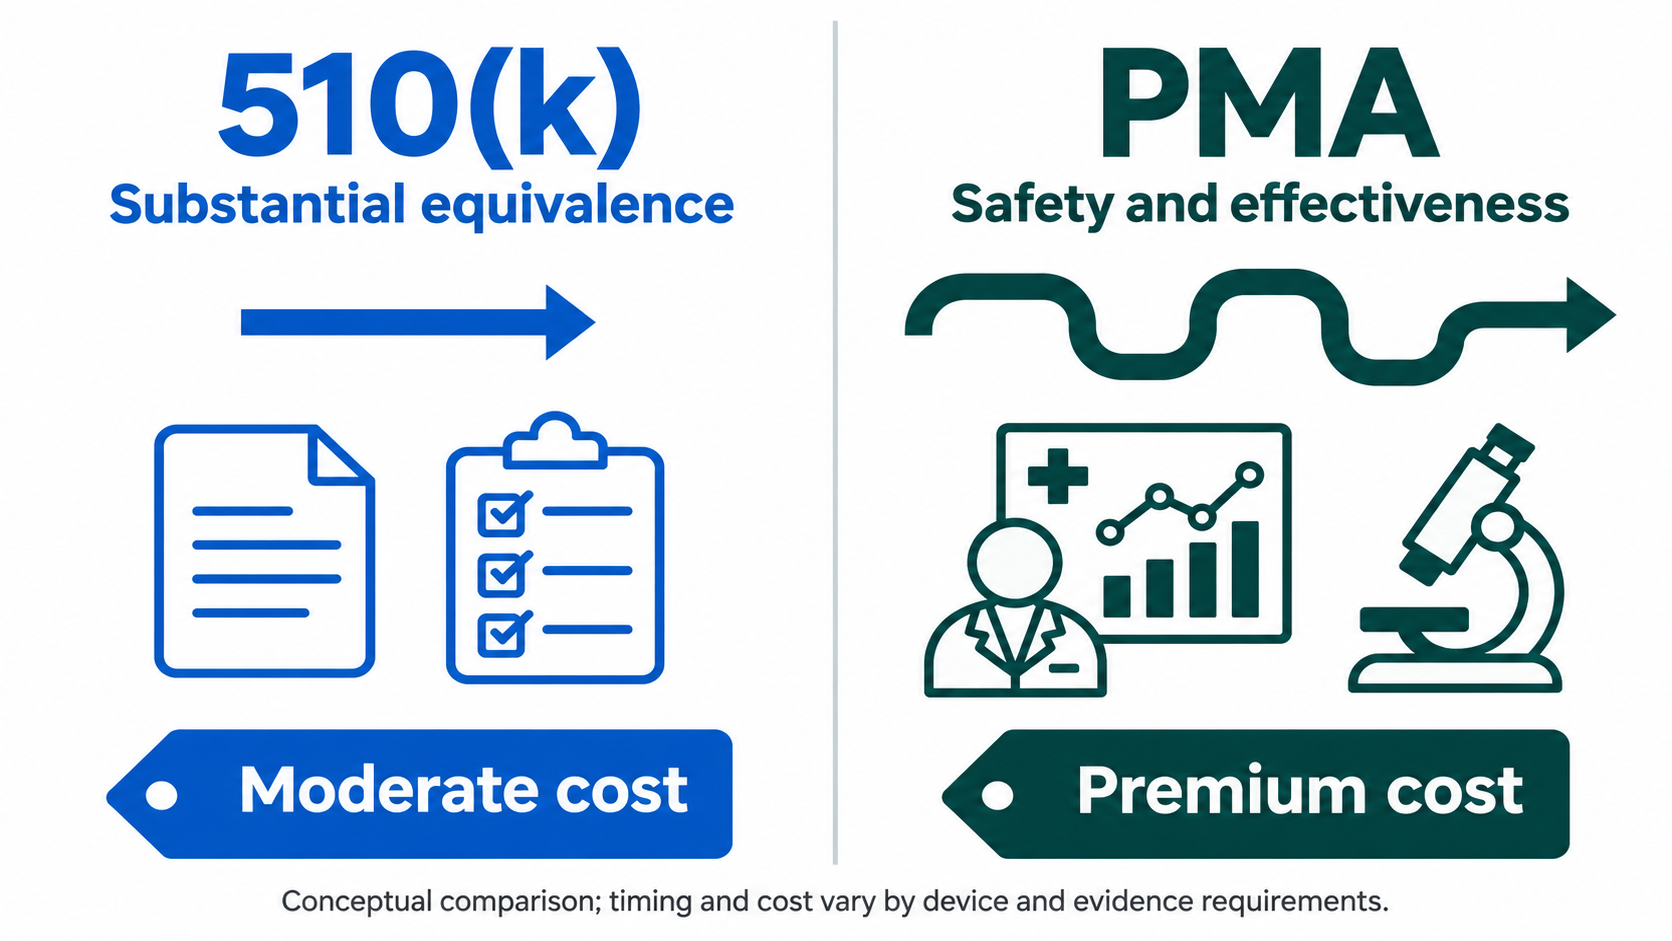
| Aspect | 510(k) | PMA |
|---|---|---|
| Classe de dispositif | Classe I et II | Classe III |
| Données cliniques | Généralement non requis | Généralement requis |
| Calendrier | 3–6 mois en moyenne | 1–3 ans |
| Coût | 50,000–50,000–200,000+ | 500,000–500,000–5,000,000+ |
| Norme d'examen | Équivalence substantielle | Assurance raisonnable |
| Inspection des installations | Pas de routine | Requis |
| Examen par un comité | Rare | Souvent requis |
| Études post-commercialisation | Parfois | Souvent requis |
Le point à retenir du tableau : un 510(k) et un PMA ne sont pas deux vitesses du même processus — ce sont des sports complètement différents, avec des coûts, des délais et des philosophies probatoires différents. Stratégie de voie est stratégie produit. Pour le système européen parallèle, consultez notre Guide de marquage CE MDR de l'UE, et pour le système qualité sous-jacent aux deux, le Guide des normes ISO et de la gestion de la qualité.
❓ Foire aux questions
Q1 : Quel est le coût de l'approbation FDA pour un dispositif orthopédique ?
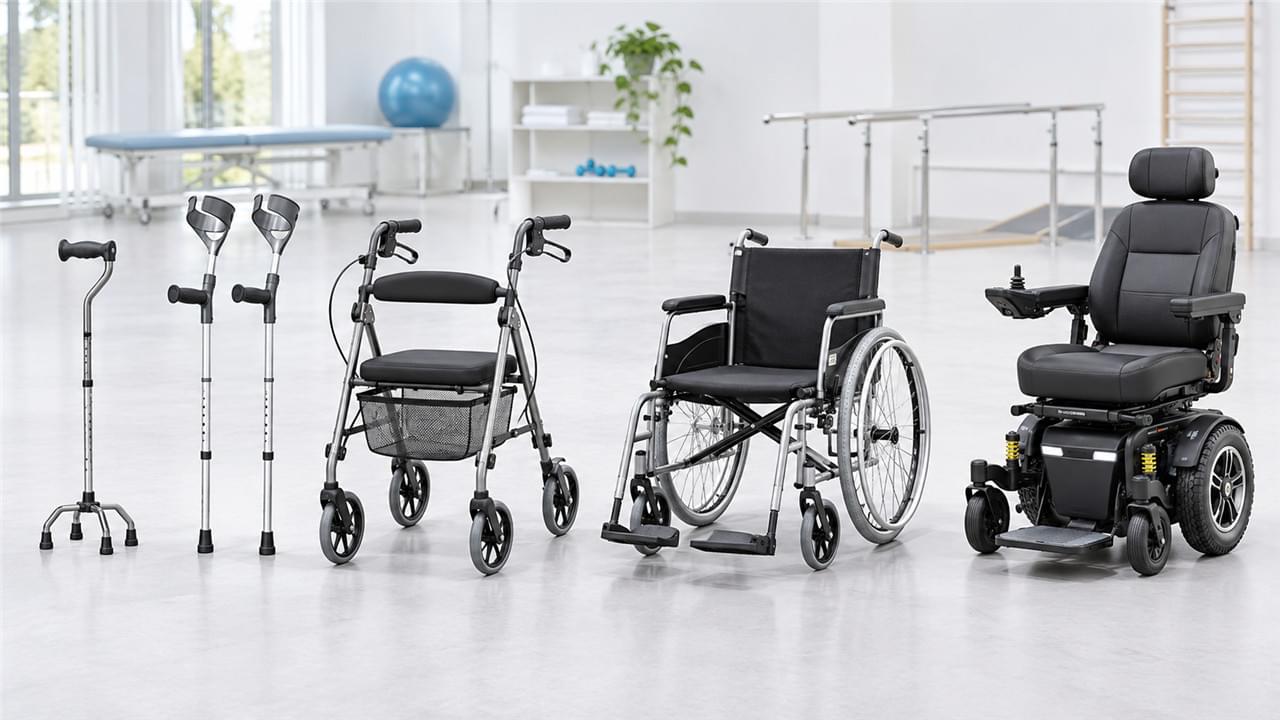
R : Les soumissions 510(k) coûtent généralement 50,000–50,000–200 000 $US, tests, conseil et frais FDA compris ; les PMA coûtent 500,000–500,000–5 000 000 $US et plus en raison des essais cliniques. Les frais d'utilisation de la FDA pour l'exercice 2026 sont d'environ 22 000 $US pour un 510(k) et22,000foua510(k)fauteuil roulant électrique personnalisé de 15 000 € — et chaque appareil répond à un besoin spécifique. Les cannes corrigent les problèmes d'équilibre légers ; les béquilles gèrent la récupération sans mise en charge ; les déambulateurs et les rollators offrent une stabilité de marche maximale ; les fauteuils roulants manuels récompensent la force du haut du corps ; et un fauteuil roulant électrique offre une indépendance totale à ceux dont les bras ne peuvent plus faire le travail.d365 000 $US pour un PMA, plus les tests de biocompatibilité (20,000–20,000–100 000 $US) et la validation de la stérilisation (10,000–10,000–50,000).
Q2 : Puis-je utiliser des données cliniques provenant de l'extérieur des États-Unis pour l'approbation FDA ?
R : Oui — la FDA accepte les données étrangères si elles sont applicables à la population américaine, menées selon les BPC, et réalisées de manière éthique avec un consentement éclairé approprié. La FDA peut toujours exiger des études américaines pour certains dispositifs, en particulier les PMA. Les directives de la FDA sur l'acceptation des études cliniques étrangères détaillent les exigences.
Q3 : Que se passe-t-il si ma soumission 510(k) est rejetée ?
R : Une détermination NSE ouvre plusieurs portes : un nouveau 510(k) avec de meilleures données ou un prédicat différent, la voie de novo si aucun prédicat n'existe, un PMA si le dispositif est à haut risque, ou la modification du dispositif pour qu'il corresponde plus étroitement à un prédicat. Vous pouvez également demander une réunion avec la FDA pour discuter des voies à suivre.
Q4 : Comment savoir si mon dispositif nécessite un 510(k) ou un PMA ?
R : La classification décide. Consultez la base de données de classification des produits de la FDA en utilisant l'usage prévu et la technologie : la classe I est généralement exemptée, la classe II nécessite généralement un 510(k), la classe III nécessite un PMA. Les dispositifs nouveaux sans prédicat peuvent être éligibles à la voie de novo. Les réunions de pré-soumission confirment la voie avant que vous ne vous engagiez.
Q5 : Qu'est-ce que la voie de classification de novo ?
R : Elle s'adresse aux nouveaux dispositifs à risque faible à modéré sans prédicat qui ne justifient pas un PMA complet. Après une détermination NSE initiale, demandez une classification de novo ; si elle est accordée, la FDA crée une nouvelle réglementation de classification et votre dispositif devient le prédicat pour les futurs 510(k). La voie prend 120 à 150 jours après la détermination NSE et est de plus en plus utilisée pour les technologies orthopédiques innovantes.
Q6 : Puis-je commercialiser mon dispositif pendant que l'examen de la FDA est en cours ?
R : Généralement, non — la commercialisation sans autorisation enfreint le Federal Food, Drug, and Cosmetic Act. Les exceptions comprennent les dispositifs expérimentaux sous un IDE approuvé, les dispositifs destinés à l'exportation uniquement, les exemptions pour dispositifs personnalisés et les dispositifs humanitaires. La commercialisation précoce risque des lettres d'avertissement, des saisies et des poursuites.
🏁 Le mot de la fin
Le processus d'approbation 510(k) de la FDA récompense la préparation et punit l'improvisation. Obtenez la bonne classification, choisissez le prédicat avec soin, effectuez une Q-Sub avant de vous engager, et le 510(k) devient un projet gérable de 3 à 6 mois. Optez pour le raccourci de l'équivalence substantielle sur un dispositif véritablement nouveau, et vous vous retrouverez dans le processus d'approbation PMA de la manière difficile — un an plus tard, avec des données que vous ne pouvez pas réutiliser.
Le tableau comparatif l'indique clairement : des parcours différents, des sports différents. Sachez à quel jeu vous jouez avant que le chronomètre ne démarre. Pour la carte réglementaire complète entre les juridictions, retournez à la conformité réglementaire des dispositifs orthopédiques page d'accueil.
Avertissement médical
Les informations fournies sont à titre informatif uniquement et ne constituent pas un avis juridique ou réglementaire. Les réglementations de la FDA changent fréquemment, et la consultation de professionnels des affaires réglementaires est essentielle pour des stratégies de soumission spécifiques.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish