

La conformité réglementaire des dispositifs orthopédiques est le passage entre un excellent produit et un produit vendable. Chaque implant, instrument motorisé et fixateur externe doit satisfaire à des normes rigoureuses de sécurité, d'efficacité et de qualité avant d'atteindre un patient — et ces normes deviennent de plus en plus exigeantes.
Le paysage est véritablement multi-juridictionnel. La FDA américaine, le Règlement sur les dispositifs médicaux (MDR) de l'Union européenne et un réseau d'organismes de normalisation internationaux fixent chacun leurs propres critères, et un fabricant vendant à l'échelle mondiale doit tous les satisfaire sans perdre la tête — ni sa marge. Comprendre ces cadres est essentiel pour les fabricants, les distributeurs et les prestataires de soins de santé, où qu'ils se trouvent dans la chaîne d'approvisionnement des dispositifs orthopédiques.
Ce guide présente les six principaux cadres, les systèmes de qualité qui les sous-tendent, les exigences d'évaluation clinique et les tendances d'harmonisation qui remodèlent l'accès au marché mondial. Si vous êtes encore en train de cartographier le marché lui-même, commencez par notre marché mondial des dispositifs orthopédiques aperçu.
🇺🇸 Réglementations de la FDA aux États-Unis
Classification de la FDA : où commence la conformité réglementaire des dispositifs orthopédiques
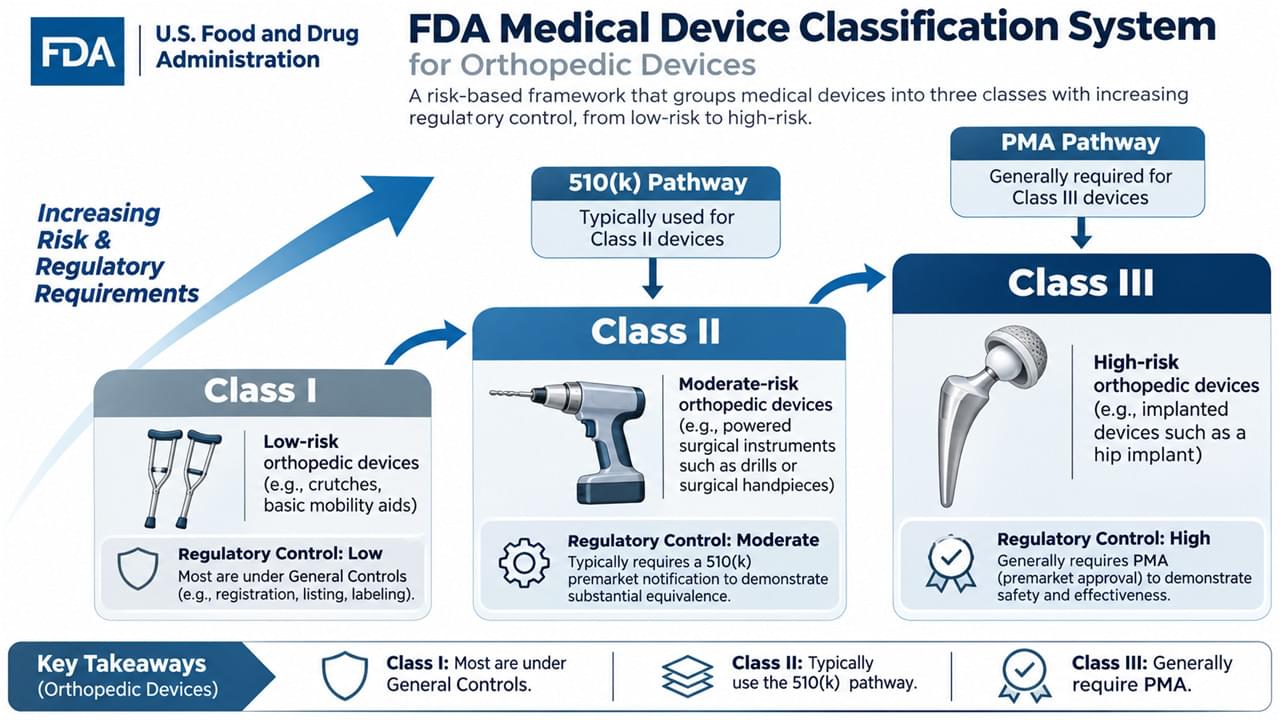
La FDA classe les dispositifs médicaux en trois classes basées sur le risque, et la classe détermine tout ce qui suit.
Classe I (faible risque) : contrôles généraux uniquement — pensez aux béquilles, aux barrières de lit et aux instruments chirurgicaux manuels. La plupart sont exemptés de la notification préalable à la mise sur le marché, bien que l'enregistrement et la déclaration soient toujours requis.
Classe II (risque modéré) : des contrôles spéciaux s'appliquent, et c'est là que se trouvent la plupart des produits orthopédiques — instruments chirurgicaux motorisés, implants orthopédiques, équipements de diagnostic. Une notification préalable à la mise sur le marché 510(k) est généralement requise, ainsi que des normes de performance et une surveillance post-marché.
Classe III (risque élevé) : la voie la plus stricte. Les implants orthopédiques novateurs et les dispositifs de maintien de la vie nécessitent une approbation préalable à la mise sur le marché (PMA) avec des données d'essais cliniques.
La voie 510(k) pour la conformité réglementaire des dispositifs orthopédiques
Le 510(k) est la voie la plus courante vers le marché américain, et il repose sur une idée : l'équivalence substantielle avec un dispositif prédécesseur légalement commercialisé — même utilisation prévue, mêmes caractéristiques technologiques, ou caractéristiques différentes qui ne soulèvent pas de nouvelles questions de sécurité ou d'efficacité.
Une soumission complète comprend la description et les spécifications du dispositif, les indications d'utilisation, la comparaison avec le prédécesseur, les données de tests de performance, les informations de biocompatibilité, les données de stérilisation et de durée de conservation, et la documentation logicielle le cas échéant. L'examen standard dure 90 jours de la FDA, les demandes d'examen interactif et d'informations supplémentaires étant la norme plutôt que l'exception. Obtenir l'autorisation 510(k) de la FDA est une étape importante — mais seulement la première.
Approbation préalable à la mise sur le marché (PMA) pour les dispositifs à haut risque
Lorsqu'un dispositif est véritablement novateur et à haut risque, la PMA est le prix d'entrée. La FDA exige des preuves scientifiques valides — des essais cliniques sont généralement requis — ainsi qu'une inspection de l'usine de fabrication, un examen par un comité d'experts pour les dispositifs novateurs et des études post-approbation qui durent souvent des années.
La machinerie des essais cliniques elle-même est réglementée : une exemption de dispositif expérimental (IDE) pour l'essai, la conformité aux bonnes pratiques cliniques, la surveillance par le comité d'éthique de la recherche (IRB), les procédures de consentement éclairé et la déclaration des événements indésirables tout au long du processus. Budgétisez en conséquence — cette voie se mesure en années et en millions de dollars.
Réglementation des systèmes de qualité : 21 CFR Partie 820
Les exigences de la FDA en matière de systèmes de qualité garantissent que la fabrication reste cohérente longtemps après l'arrivée de la lettre d'autorisation. Le 21 CFR Partie 820 couvre les contrôles de conception, les contrôles de documents, les contrôles d'achat, l'identification et la traçabilité, les contrôles de production et de processus, les activités d'acceptation, les procédures relatives aux produits non conformes, les CAPA, l'étiquetage et l'emballage, la manipulation et la distribution, les enregistrements, la maintenance et les techniques statistiques.
En termes simples : la FDA n'examine pas seulement ce que vous fabriquez — elle audite la façon dont vous le fabriquez, pour toujours.
🇪🇺 Règlement sur les dispositifs médicaux de l'Union européenne (MDR)
Aperçu du MDR : un nouveau départ pour l'accès au marché de l'UE
Le règlement (UE) 2017/745 a remplacé l'ancienne MDD en mai 2021, et l'industrie en parle encore comme d'un événement météorologique. Les changements étaient structurels : portée élargie des dispositifs, exigences plus strictes en matière de preuves cliniques, un système obligatoire d'identification unique des dispositifs (UDI), une surveillance post-marché renforcée, une surveillance beaucoup plus stricte des organismes notifiés et le déploiement de la base de données EUDAMED.
Classification des dispositifs dans le cadre de l'évaluation de la conformité du MDR de l'UE
Le MDR utilise quatre classes de risque :
- Classe I (faible risque) : appareils non invasifs tels que les béquilles, les fauteuils roulants et les instruments chirurgicaux réutilisables — auto-certifiés, bien que les variantes stériles (Is), de mesure (Im) et réutilisables (Ir) nécessitent un organisme notifié
- Classe IIa (risque moyen) : appareils invasifs à court terme, y compris les fixateurs externes — évaluation de la conformité par un organisme notifié requise
- Classe IIb (risque moyen supérieur) : appareils invasifs à long terme tels que les prothèses articulaires et les implants rachidiens — évaluation clinique incluse
- Classe III (risque élevé) : implants résorbables et dispositifs implantables actifs — système d'assurance qualité complet et données d'essais cliniques généralement requis
Procédures d'évaluation de la conformité
L'évaluation de la conformité du MDR de l'UE se déroule sur deux axes. Premièrement, documentation technique: description de l'appareil, informations de fabrication, dossier de gestion des risques conformément à la norme ISO 14971, rapport d'évaluation clinique, plan de surveillance post-marché et étiquetage avec instructions d'utilisation. Deuxièmement, implication de l'organisme notifié: sélection, audit du système qualité, examen de la documentation technique, évaluation de l'évaluation clinique, délivrance du certificat CE et audits de surveillance annuels par la suite.
Les exigences officielles se trouvent sur le portail des dispositifs médicaux de la Commission européenne — il vaut la peine de le mettre en favori, car les mises à jour des orientations y sont publiées en premier.
Exigences d'évaluation clinique
Les dents les plus acérées du MDR se trouvent dans les preuves cliniques. Le rapport d'évaluation clinique (CER) exige un examen systématique de la littérature, une analyse des données cliniques, une évaluation de l'état de l'art, une analyse des risques et bénéfices, et une planification du suivi clinique post-marché. Les investigations cliniques deviennent nécessaires pour les dispositifs nouveaux, les implants à haut risque, les modifications importantes de conception et les nouvelles utilisations prévues.
Traduction de quelqu'un qui a vécu la transition : l'ère de la justification clinique mince comme une feuille de papier est révolue.
🌐 Normes internationales
ISO 13485 : l'épine dorsale de la conformité réglementaire des dispositifs orthopédiques
L'ISO 13485 est la norme internationalement reconnue pour la gestion de la qualité des dispositifs médicaux — et bien qu'aucune loi au monde ne l'impose universellement, l'accès au marché le fait pratiquement. Le parcours de certification passe par une analyse des écarts, une planification de la mise en œuvre, un développement de la documentation, des audits internes, l'audit de l'organisme de certification et des audits de surveillance annuels par la suite.
Ses exigences couvrent la documentation du système de gestion de la qualité, la responsabilité de la direction, la gestion des ressources, la réalisation du produit, la mesure et l'amélioration, l'intégration de la gestion des risques et la conformité réglementaire. Pour la plupart des marchés, Certification ISO 13485 est le sésame qui est vérifié en premier.
ISO 14971 : la gestion des risques comme discipline
La gestion des risques est le tissu conjonctif de la sécurité des dispositifs, et l'ISO 14971 définit le processus : analyse des risques (identification des dangers), évaluation des risques, maîtrise des risques, évaluation des risques résiduels, rapport de gestion des risques et informations post-production qui alimentent la boucle.
Appliqué aux dispositifs orthopédiques, le catalogue des dangers est familier : risques de biocompatibilité, risques de défaillance mécanique, risques de procédure chirurgicale, risques d'implants à long terme — tous pesés dans une détermination formelle des risques et bénéfices.
Normes spécifiques aux produits
Au-delà des normes de systèmes, les produits orthopédiques répondent à une famille de normes techniques :
- ISO 5832 — matériaux métalliques : alliages d'acier inoxydable, de chrome-cobalt et de titane avec des exigences de propriétés mécaniques
- ISO 5833 — ciment osseux acrylique : composition, propriétés mécaniques, tests et étiquetage
- ISO 6018 — implants orthopédiques : exigences générales, marquage, emballage et stérilisation
Ces documents font rarement la une, mais ce sont eux qui sont réellement utilisés pour tester les matériaux d'implants.
🤝 Harmonisation réglementaire mondiale
IMDRF : les régulateurs du monde entier qui dialoguent
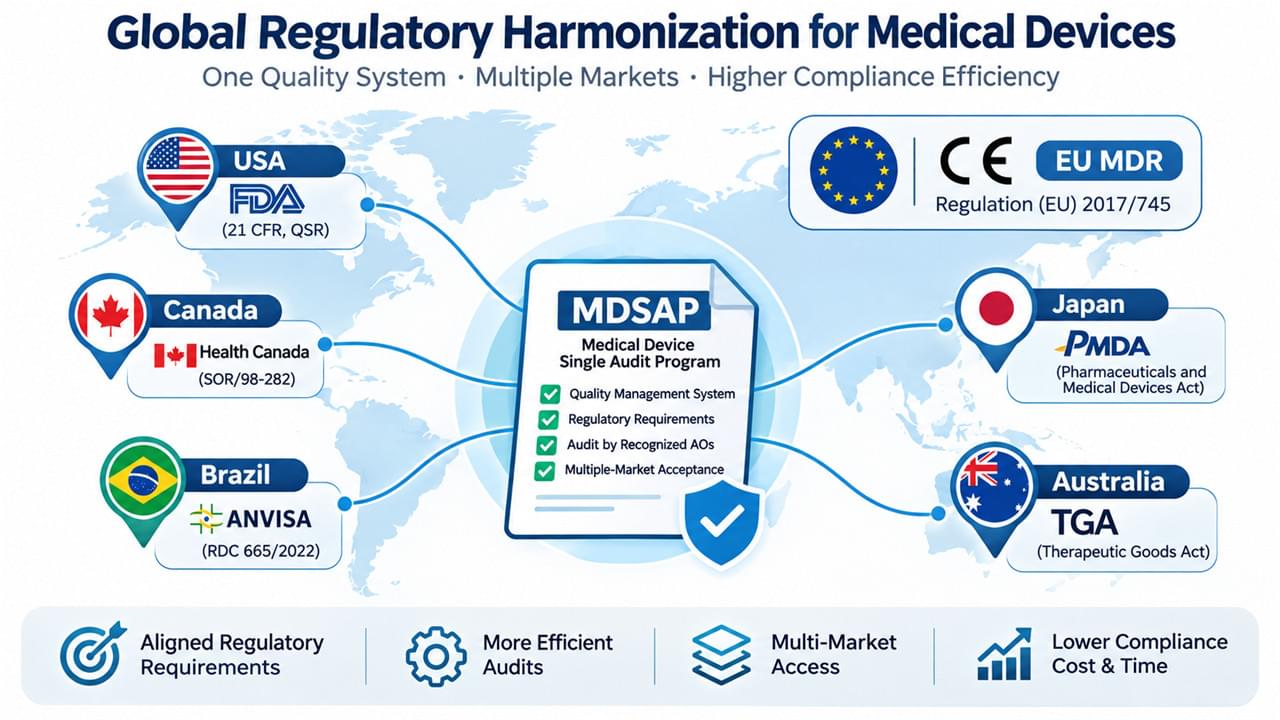
Le Forum international des régulateurs de dispositifs médicaux (IMDRF) est là où la convergence se produit — ses membres comprennent la FDA, la Commission européenne, Santé Canada, la TGA australienne, la PMDA japonaise, la NMPA chinoise et l'ANVISA brésilienne. Le travail d'harmonisation du forum couvre l'identification unique des dispositifs, la nomenclature des dispositifs, les lignes directrices d'évaluation clinique, la surveillance post-marché et les systèmes de gestion de la qualité. Ses résultats façonnent les réglementations nationales des années avant leur adoption formelle.
MDSAP : un audit, cinq régulateurs
Le Programme d'audit unique des dispositifs médicaux est une harmonisation que l'on peut facturer. Un seul audit par un tiers satisfait aux exigences du système qualité de la FDA, de Santé Canada, de la TGA, de l'ANVISA et de la PMDA simultanément — évaluation complète du système qualité, vérification des exigences réglementaires et rapports d'audit partagés entre les autorités. Pour les fabricants vendant sur plusieurs marchés MDSAP, un audit remplace cinq. Le calcul est évident.
Cadres régionaux au-delà des États-Unis et de l'UE
NMPA de Chine : classification de classe I à III, voies distinctes pour les dispositifs nationaux et importés, exigences d'essais cliniques et exigences de système qualité.
PMDA du Japon : approbation avant mise sur le marché, enregistrement du fabricant étranger, gestion de la qualité et surveillance post-marché.
Santé Canada : Licence de dispositif médical (MDL) plus un certificat de système qualité, avec son propre système de classification et ses exigences post-marché.
Même planète, règles différentes — c'est précisément pourquoi l'intelligence réglementaire est importante.
📡 Surveillance post-marché
Rapport de vigilance dans la conformité réglementaire des dispositifs orthopédiques
Arriver sur le marché est la moitié du travail ; y rester est l'autre moitié. Exigences de la FDA incluent le signalement des dispositifs médicaux avec des rapports de 30 jours pour les dysfonctionnements, des rapports de 5 jours pour les événements graves et des rapports annuels pour certains dispositifs. Le système de vigilance de l'UE ajoute le signalement d'incidents graves, les actions correctives de sécurité sur le terrain, les rapports périodiques de mise à jour de la sécurité et le signalement des tendances. En dessous des deux, les directives de l'IMDRF sur les événements indésirables poussent le monde vers des formats de signalement communs et une détection des signaux partagée.
Suivi clinique post-marché (PMCF)
En vertu du MDR de l'UE, un plan PMCF n'est pas facultatif — il est obligatoire. Les fabricants doivent collecter activement des données cliniques, surveiller les performances des dispositifs et réévaluer le rapport risques-bénéfices en permanence. Les méthodes comprennent la participation à des registres, des études cliniques, l'examen de la littérature publiée et l'analyse des réclamations. Considérez-le comme le rapport d'évaluation clinique qui n'arrête jamais d'être rédigé.
CAPA : action corrective et préventive
Le système CAPA est là où les problèmes de qualité sont traqués : identification des non-conformités, analyse des causes profondes, mise en œuvre des actions correctives, planification des actions préventives, vérification de l'efficacité, et documentation et examen. La première question d'un régulateur après tout incident est toujours “ montrez-moi le dossier CAPA ” — assurez-vous qu'il y en a un à montrer.
🔮 Tendances réglementaires émergentes
Santé numérique et logiciel en tant que dispositif médical
Le logiciel réécrit les règles. Le logiciel en tant que dispositif médical (SaMD) est soumis à sa propre réglementation autonome, à une classification basée sur le risque, à des exigences d'évaluation clinique et, de plus en plus urgent, à des considérations de cybersécurité. L'intelligence artificielle va plus loin : les algorithmes d'apprentissage automatique et les systèmes d'apprentissage continu remettent en question les hypothèses des régulateurs concernant les produits fixes, et la validation, la vérification et les voies réglementaires dédiées sont encore en cours d'élaboration en temps réel.
Impression 3D et dispositifs personnalisés
Les implants spécifiques au patient passent de la nouveauté à la norme, entraînant avec eux la réglementation des dispositifs personnalisés, le contrôle qualité de la fabrication, les exigences de validation de la conception et les besoins en preuves cliniques. La fabrication au point de service — impression 3D en milieu hospitalier — soulève la question épineuse de la responsabilité réglementaire lorsque le “ fabricant ” est un hôpital. Les règles détaillées sont encore en cours d'élaboration ; voir notre guide des implants orthopédiques pour voir comment la technologie de fabrication remodèle les produits eux-mêmes.
Données probantes en conditions réelles
Les régulateurs apprennent à apprécier les données provenant de l'extérieur des essais. Les données probantes en vie réelle — données de registre, analyse des réclamations, dossiers médicaux électroniques, conceptions d'études post-marché — gagnent en acceptation formelle grâce à l'élaboration de directives de la FDA et aux avis de qualification de l'EMA, avec des normes méthodologiques et des exigences de qualité des données qui mûrissent en parallèle. Attendez-vous à ce que les données probantes en vie réelle pèsent de plus en plus dans les décisions d'approbation et post-marché chaque année.
✅ Stratégie de conformité et meilleures pratiques
Développement de la stratégie réglementaire
Les entreprises qui réussissent traitent la conformité des dispositifs orthopédiques comme une stratégie, pas comme de la paperasse. Planification de l'entrée sur le marché commence par l'identification du marché cible, la sélection de la voie réglementaire, la planification des délais et des ressources, et une évaluation honnête des risques. Mise en œuvre du système qualité suit avec l'engagement de la direction, l'allocation des ressources, la documentation des processus, les programmes de formation et les calendriers d'audit interne. Les entreprises qui sautent la phase stratégique ne sautent pas le coût — elles le paient plus tard, avec intérêts.
Intelligence réglementaire
Les exigences changent chaque mois, et les directives d'hier peuvent invalider silencieusement la soumission d'aujourd'hui. Une surveillance efficace couvre le suivi des changements réglementaires, les mises à jour des documents d'orientation, les révisions des normes et l'intelligence concurrentielle. Du côté humain : la certification des affaires réglementaires, les conférences de l'industrie, l'adhésion aux associations professionnelles et la formation continue maintiennent l'équipe au point. Les fabricants envisageant d'externaliser la production devraient également lire notre Guide de fabrication OEM et ODM — les responsabilités réglementaires ne sont pas transférées avec le contrat.
❓ Foire aux questions
Q1 : Combien de temps faut-il pour obtenir l'approbation de la FDA pour un dispositif orthopédique ?
R : Cela dépend de la voie. Les approbations 510(k) prennent généralement 3 à 6 mois, bien que les soumissions complexes prennent plus de temps. Les approbations PMA nécessitent 1 à 3 ans en raison des essais cliniques, et les classifications de novo se situent entre les deux. L'engagement précoce de la FDA par le biais de réunions de pré-soumission permet d'optimiser le processus.
Q2 : Quelle est la différence entre le marquage CE sous la MDD et le MDR ?
R : Le MDR a remplacé la MDD en mai 2021 avec des exigences beaucoup plus strictes : portée élargie, preuves cliniques plus rigoureuses, UDI obligatoire, surveillance post-marché améliorée, surveillance rigoureuse des organismes notifiés et base de données EUDAMED. Les dispositifs existants certifiés MDD peuvent rester sur le marché jusqu'à l'expiration du certificat, mais doivent passer au MDR.
Q3 : Ai-je besoin d'approbations réglementaires distinctes pour chaque pays ?
R : Généralement, oui — bien que l'harmonisation aide. Le MDR de l'UE couvre tous les États membres plus l'AELE par un seul marquage CE, le MDSAP consolide les audits entre cinq autorités, et certains pays proposent des voies abrégées pour les dispositifs approuvés par la FDA/CE. Vérifiez les exigences spécifiques de chaque marché cible.
Q4 : Qu'est-ce que la certification ISO 13485 et est-elle requise ?
R : L'ISO 13485 est la norme internationale pour les systèmes de gestion de la qualité des dispositifs médicaux. Pas universellement imposée par la loi, mais pratiquement obligatoire : le MDR de l'UE exige la certification du système qualité par un organisme notifié, le QSR de la FDA s'aligne étroitement sur celle-ci, et la plupart des autres marchés majeurs l'exigent ou la reconnaissent.
Q5 : Quelles données cliniques sont nécessaires pour l'approbation d'un dispositif orthopédique ?
R : Cela varie selon la classification, la nouveauté et la voie. Les dispositifs de classe II avec des prédécesseurs solides peuvent s'appuyer sur des évaluations basées sur la littérature ; les dispositifs nouveaux ou à haut risque nécessitent généralement des investigations cliniques. Le MDR de l'UE exige des preuves plus solides que les directives précédentes, et la FDA peut exiger des essais pour les soumissions PMA ou certaines soumissions 510(k). Engagez des professionnels de la réglementation tôt.
Q6 : Comment maintenir la conformité réglementaire après l'approbation du marché ?
R : Par une vigilance continue : déclaration des événements indésirables, surveillance post-marché, maintenance du système qualité, suivi des changements réglementaires, audits périodiques, gestion des plaintes, mise en œuvre des CAPA et mises à jour des étiquettes. Le MDR de l'UE exige spécifiquement des rapports PMCF et des rapports périodiques sur la sécurité des produits. Des systèmes qualité robustes et des processus d'intelligence réglementaire vous maintiennent en conformité sur le long terme.
🏁 Le mot de la fin
La conformité réglementaire des dispositifs orthopédiques n'est pas un cadre unique — c'est six cadres superposés : la classification de la FDA et ses voies 510(k)/PMA, la machine d'évaluation de la conformité du MDR de l'UE, les normes ISO sous-jacentes (13485 pour la qualité, 14971 pour le risque), l'harmonisation mondiale par l'IMDRF et le MDSAP, les obligations de surveillance post-marché qui ne dorment jamais, et une couche émergente de règles pour les logiciels, l'impression 3D et les preuves en conditions réelles.
Les fabricants qui prospèrent traitent la conformité comme un fossé concurrentiel plutôt qu'une taxe. Construisez le système qualité en premier, intégrez les preuves cliniques dans le cycle de vie du produit dès le premier jour, automatisez l'intelligence réglementaire, et les approbations cessent d'être des batailles — elles deviennent un processus. Pour les produits au centre de tout cela, explorez le marché mondial des dispositifs orthopédiques guide.
Avertissement médical
Les informations fournies sont à des fins éducatives uniquement et ne constituent pas des conseils juridiques ou réglementaires. Les exigences réglementaires changent fréquemment, et une consultation professionnelle avec des spécialistes des affaires réglementaires est essentielle pour les décisions de conformité spécifiques.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish