

整形外科デバイスの規制遵守は、優れた製品と販売可能な製品を分ける関門です。あらゆるインプラント、電動工具、外固定器は、患者に届く前に厳格な安全性、有効性、品質基準をクリアしなければならず、これらの基準はますます厳しくなっています。
この状況は、まさに多法域にまたがっています。米国FDA、欧州連合の医療機器規則(MDR)、そして国際標準化機関のネットワークがそれぞれ独自の基準を設定しており、グローバルに販売する製造業者は、正気や利益を失うことなく、それらすべてを満たす必要があります。これらのフレームワークを理解することは、整形外科デバイスのサプライチェーンのどこにいても、製造業者、販売業者、医療提供者にとって不可欠です。
このガイドでは、6つの主要なフレームワーク、それらを支える品質システム、臨床評価の要件、そしてグローバル市場へのアクセスを再構築する調和のトレンドについて解説します。まだ市場自体をマッピングしている場合は、まず私たちの 世界の整形外科用機器市場 概要から始めてください。
🇺🇸 米国FDA規制
FDA分類:整形外科デバイスの規制遵守が始まる場所
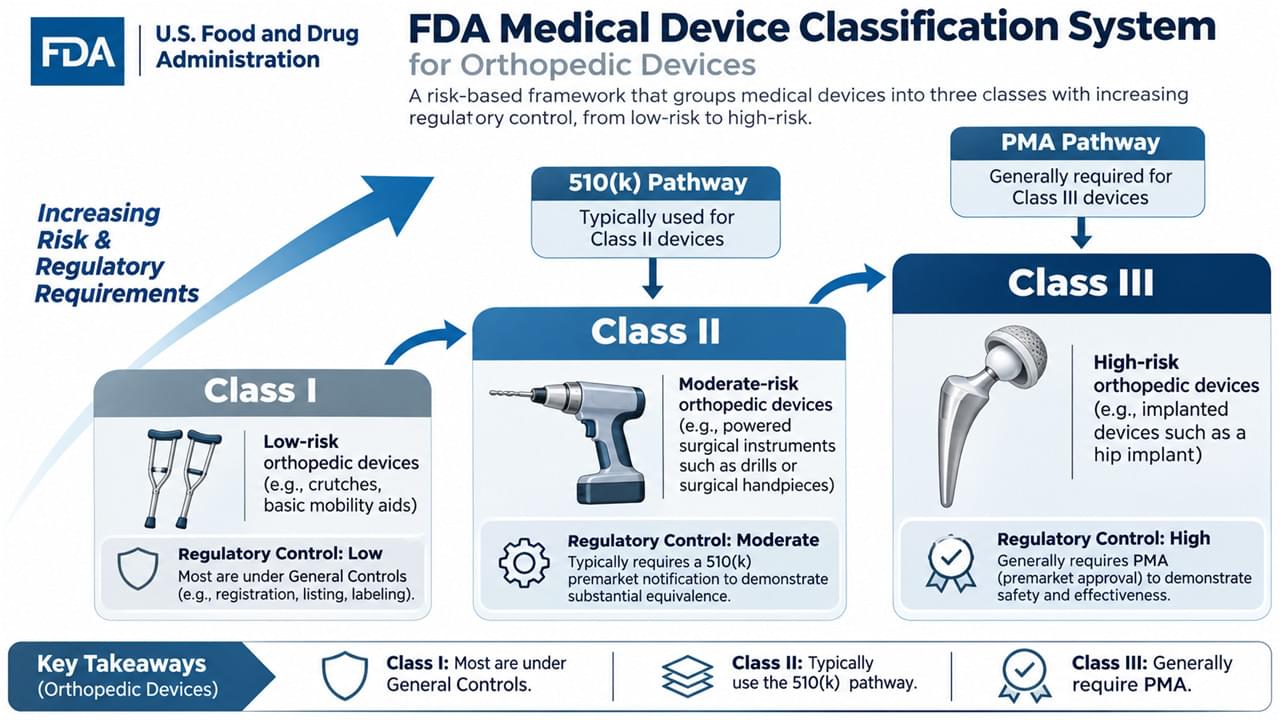
FDAは医療機器を3つのリスクベースのクラスに分類しており、そのクラスがその後のすべてを決定します。
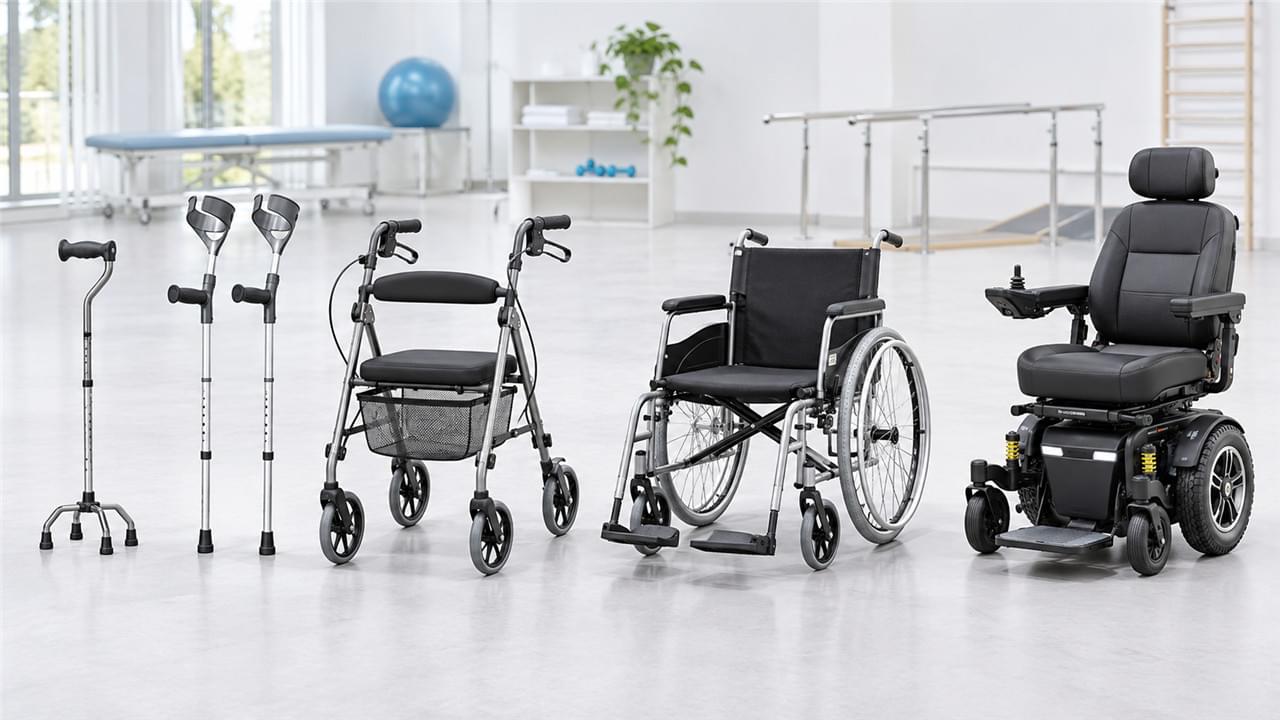
クラスI(低リスク): 一般的な管理のみ — 松葉杖、ベッドレール、手動手術器具などを想定。ほとんどは市販前通知が免除されますが、登録と届出は引き続き必要です。
クラスII(中リスク): 特別な管理が適用され、ほとんどの整形外科製品がこれに該当します — 電動手術器具、整形外科インプラント、診断機器。通常、510(k)市販前通知、性能基準、市販後監視が必要です。
クラスIII(高リスク): 最も厳格なパスウェイ。新規の整形外科インプラントや生命維持装置には、臨床試験データを含む市販前承認(PMA)が必要です。
整形外科デバイスの規制遵守のための510(k)パスウェイ
510(k)は米国市場への最も一般的なルートであり、その中心となる考え方は、合法的に市販されている先行デバイスとの実質的同等性です — 同じ使用目的、同じ技術的特性、または新たな安全性や有効性の問題を引き起こさない異なる特性です。
完全な申請には、デバイスの説明と仕様、使用目的、先行デバイスとの比較、性能試験データ、生体適合性情報、滅菌および有効期間データ、該当する場合はソフトウェアドキュメントが含まれます。標準的な審査期間はFDAで90日ですが、対話型審査や追加情報要求は例外ではなく、むしろ通常のことです。 FDA 510(k)承認 を得ることはマイルストーンですが、それは最初のものにすぎません。
高リスクデバイスの市販前承認(PMA)
デバイスが真に新規で高リスクである場合、PMAが参入の条件となります。FDAは有効な科学的証拠 — 通常は臨床試験が必要 — に加え、製造施設の検査、新規デバイスのパネル審査、そして多くの場合数年間続く市販後研究を要求します。
臨床試験の仕組み自体も規制されています:試験のためのIDE(治験医療機器許可)、GCP(医薬品の臨床試験の実施に関する基準)遵守、IRB(治験審査委員会)の監督、インフォームドコンセントの手順、そして全期間にわたる有害事象報告。このパスウェイは数年と数百万ドル単位で評価されるため、予算を適切に組んでください。
品質システム規制:21 CFR Part 820
FDAの品質システム要件は、承認レターが届いた後も製造が一貫して行われることを保証します。21 CFR Part 820は、設計管理、文書管理、購入管理、識別とトレーサビリティ、製造およびプロセス管理、受入活動、不適合品手順、CAPA、ラベリングと包装、取り扱いと流通、記録、保守、統計技術をカバーしています。
平易な言葉で言えば、FDAはあなたが作るものを審査するだけでなく、どのように作るかを永遠に監査するということです。
🇪🇺 欧州連合医療機器規則(MDR)
MDR概要:EU市場アクセスへの抜本的な見直し
規則(EU)2017/745は2021年5月に旧MDDに取って代わり、業界ではまだ天気予報のように話題にされています。変更は構造的なものでした:デバイス範囲の拡大、より厳格な臨床証拠要件、必須のUDI(ユニークデバイス識別子)システム、市販後監視の強化、より厳格な通知機関の監督、そしてEUDAMEDデータベースの展開です。
EU MDR適合性評価におけるデバイス分類
MDRは4つのリスククラスを使用しています:
- クラスI(低リスク): 非侵襲的デバイス(例:松葉杖、車椅子、再利用可能な手術器具)— 自己認証。ただし、滅菌済み(Is)、測定用(Im)、再利用可能(Ir)のバリアントは届出機関の関与が必要
- クラスIIa(中リスク): 短期使用の侵襲的デバイス(例:創外固定器)— 届出機関による適合性評価が必要
- クラスIIb(中〜高リスク): 長期使用の侵襲的デバイス(例:関節プロテーゼ、脊椎インプラント)— 臨床評価を含む
- クラスIII(高リスク): 吸収性インプラントおよび能動埋込型デバイス — 完全な品質保証システムおよび通常は臨床試験データが必要
適合性評価手順
EU MDRの適合性評価は、2つの経路で実施されます。まず、 技術文書:デバイスの説明、製造情報、ISO 14971に基づくリスクマネジメントファイル、臨床評価報告書、市販後監視計画、および使用説明書を含むラベリング。次に、 届出機関の関与:選定、品質システム監査、技術文書レビュー、臨床評価評価、CE証明書の発行、およびその後の年次監視監査。
公式な要件は、 欧州委員会の医療機器ポータル に掲載されています — ガイダンスの更新が最初に掲載されるため、ブックマークする価値があります。
臨床評価の要件
MDRの最も厳しい点は、臨床的エビデンスにあります。臨床評価報告書(CER)では、体系的な文献レビュー、臨床データの分析、最新技術の評価、リスク・ベネフィット分析、および市販後臨床追跡計画が必要です。新規デバイス、高リスクのインプラント、設計の大幅な変更、および新しい意図された用途には、臨床調査が必要になります。
移行期を経験した人からの翻訳:臨床的根拠が薄い時代は終わりました。
🌐 国際標準
ISO 13485:整形外科デバイスの規制遵守の基盤
ISO 13485は、医療機器の品質マネジメントに関する国際的に認められた規格です — 世界中のどの法律も普遍的に義務付けているわけではありませんが、市場へのアクセスは事実上それを義務付けています。認証への道のりは、ギャップ分析、実施計画、文書作成、内部監査、認証機関による監査、およびその後の年次監視監査を経て進みます。
その要件は、品質マネジメントシステム文書、経営者の責任、資源管理、製品実現、測定と改善、リスクマネジメントの統合、および規制遵守に及びます。ほとんどの市場では、 ISO 13485認証 が最初に確認されるチケットです。
ISO 14971:リスク管理を規律として
リスクマネジメントはデバイスの安全性を結びつける要素であり、ISO 14971はプロセスを定義しています:リスク分析(ハザードの特定)、リスク評価、リスクコントロール、残存リスク評価、リスクマネジメント報告書、およびループにフィードバックされる製造後の情報。
整形外科用デバイスに適用すると、ハザードカタログは馴染み深いものです:生体適合性リスク、機械的故障リスク、手術手技リスク、長期インプラントリスク — これらすべてが正式なリスク・ベネフィット評価で考慮されます。
製品固有の規格
システム規格を超えて、整形外科用製品は一連の技術規格に対応します:
- ISO 5832 — 金属材料:ステンレス鋼、コバルトクロム、およびチタン合金(機械的特性要件付き)
- ISO 5833 — アクリル骨セメント:組成、機械的特性、試験、およびラベリング
- ISO 6018 — 整形外科用インプラント:一般要件、マーキング、包装、および滅菌
これらの文書がヘッドラインになることはめったにありませんが、インプラント材料が実際にテストされるのはこれらに対してです。
🤝 グローバル規制調和
IMDRF:世界の規制当局間の対話
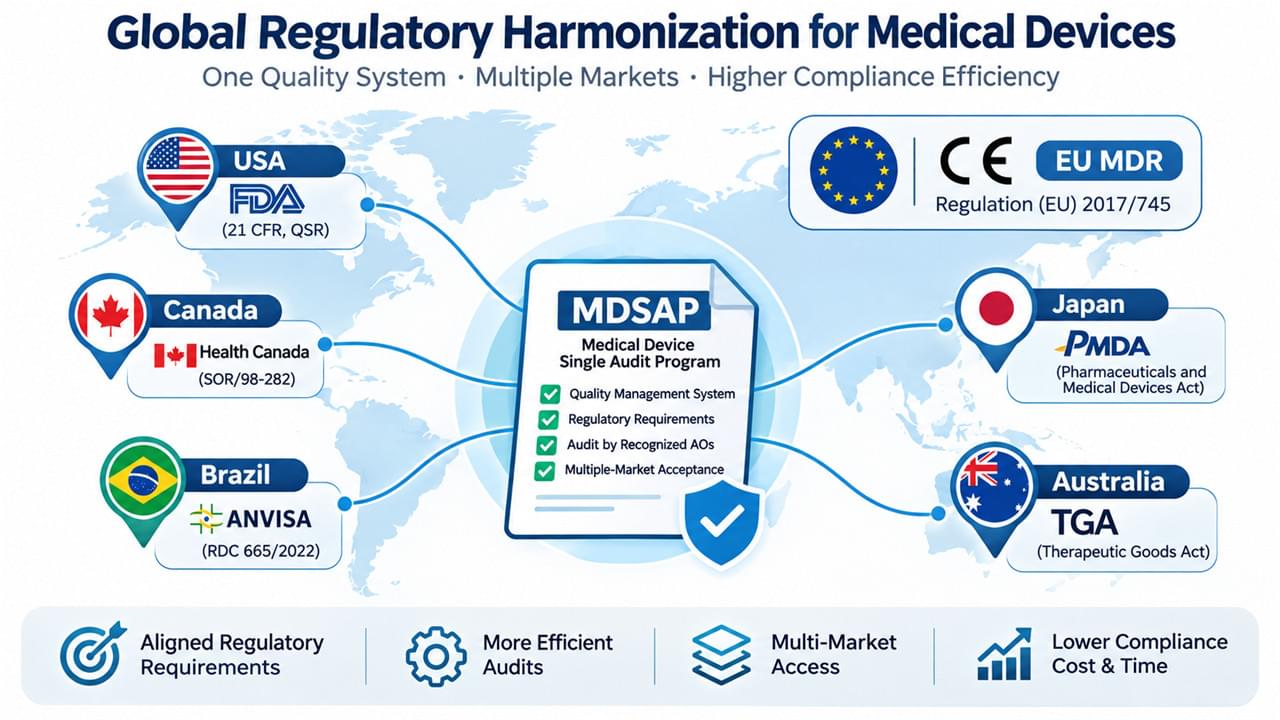
国際医療機器規制当局フォーラム(IMDRF)は、収束が起こる場所です — そのメンバーには、FDA、欧州委員会、カナダ保健省、オーストラリアTGA、日本PMDA、中国NMPA、およびブラジルANVISAが含まれます。フォーラムの調和作業は、ユニークデバイス識別、デバイス命名法、臨床評価ガイドライン、市販後監視、および品質マネジメントシステムをカバーしています。その成果は、正式に採用される何年も前に各国の規制を形成します。
MDSAP:1回の監査、5つの規制当局
医療機器単一監査プログラムは、請求可能な調和です。単一の第三者監査により、FDA、カナダ保健省、TGA、ANVISA、およびPMDAの品質システム要件が同時に満たされます — 包括的な品質システム評価、規制要件の検証、および当局間で共有される監査報告書。複数のMDSAP市場に販売する製造業者にとって、1回の監査で5回分が代替されます。その差は歴然です。
米国およびEU以外の地域フレームワーク
中国NMPA: クラスI〜IIIの分類、国内および輸入デバイスの別々の経路、臨床試験要件、および品質システム要件。
日本PMDA: 市販前承認、外国製造業者登録、品質管理、および市販後監視。
カナダ保健省: 医療機器ライセンス(MDL)および品質システム証明書、独自の分類システムおよび市販後要件。
同じ惑星でも、ルールブックは異なります — だからこそ、規制インテリジェンスが重要になります。
📡 市販後監視
整形外科デバイスの規制遵守における監視報告
市場に到達することは仕事の半分であり、そこに留まることがもう半分です。 FDAの要件 には、誤動作に対する30日報告、重篤な事象に対する5日報告、および特定のデバイスに対する年次報告を含む医療機器報告が含まれます。 EUの監視システム は、重篤なインシデント報告、フィールド是正措置、定期的な安全性更新報告、およびトレンド報告を追加します。両者の下で、IMDRFの有害事象ガイドラインは、世界を共通の報告形式と共有されたシグナル検出に向けて推進しています。
市販後臨床追跡調査(PMCF)
EU MDRの下では、PMCF計画は任意ではなく、必須です。製造業者は、臨床データを積極的に収集し、デバイスのパフォーマンスを監視し、リスク・ベネフィットのバランスを継続的に再評価する必要があります。方法には、レジストリへの参加、臨床研究、公表された文献レビュー、および苦情分析が含まれます。これは、書き終わることがない臨床評価報告書と考えてください。
CAPA:是正措置および予防措置
CAPAシステムは、品質の問題が追跡される場所です:不適合の特定、根本原因分析、是正措置の実施、予防措置の計画、有効性の検証、および文書化とレビュー。インシデント発生後の規制当局の最初の質問は、常に「CAPAファイルを見せてください」です — 提示できるものがあることを確認してください。
🔮 新興規制トレンド
デジタルヘルスと医療機器としてのソフトウェア
ソフトウェアがルールブックを書き換えています。ソフトウェア・アズ・ア・メディカル・デバイス(SaMD)は、独自の規制、リスクベースの分類、臨床評価要件、そしてますます緊急性を増しているサイバーセキュリティの考慮事項を伴います。人工知能はさらに進んでおり、機械学習アルゴリズムと継続学習システムは、固定された製品に対する規制当局の仮定に挑戦しており、検証、妥当性確認、および専用の規制経路はまだリアルタイムで発明されています。
3Dプリンティングとカスタムデバイス
患者固有のインプラントは、ノベルティから標準へと移行しており、カスタムデバイス規制、製造品質管理、設計検証要件、および臨床証拠のニーズをそれに伴っています。ポイント・オブ・ケア製造(病院ベースの3Dプリンティング)は、「製造業者」が病院である場合に、誰が規制責任を負うのかという厄介な問題を引き起こします。詳細な規則はまだ確定していません。当社の 整形外科インプラントガイド を参照して、製造技術が製品自体をどのように再形成しているかをご確認ください。
リアルワールドエビデンス
規制当局は、試験外のデータを好むようになっています。リアルワールドエビデンス(レジストリデータ、クレーム分析、電子健康記録、市販後研究デザイン)は、FDAのガイダンス開発とEMAの適格性評価意見を通じて正式な承認を得ており、方法論的基準とデータ品質要件が同時に成熟しています。RWEは、承認と市販後の両方の決定において、毎年より大きな重みを持つようになると予想されます。
✅ コンプライアンス戦略とベストプラクティス
規制戦略の開発
成功企業は、整形外科デバイスの規制遵守を戦略として捉え、書類仕事とはしません。 市場参入計画 は、ターゲット市場の特定、規制経路の選択、タイムラインとリソース計画、そして正直なリスク評価から始まります。 品質システムの実装 は、経営陣のコミットメント、リソース配分、プロセス文書化、トレーニングプログラム、内部監査スケジュールに続きます。戦略フェーズをスキップした企業は、コストをスキップするのではなく、利息とともに後で支払うことになります。
規制インテリジェンス
要件は毎月変更され、昨日のガイダンスは今日の申請を静かに無効にする可能性があります。効果的な監視には、規制変更の追跡、ガイダンス文書の更新、規格の改訂、競合インテリジェンスが含まれます。人的側面では、規制担当者の認定、業界カンファレンス、専門協会への加入、継続教育がチームを鋭く保ちます。製造の外部委託を検討している製造業者は、当社の OEMおよびODM製造ガイド もお読みください。規制上の責任は契約とともに移転しません。
❓ よくある質問
Q1: 整形外科デバイスのFDA承認にはどのくらい時間がかかりますか?
A: 経路によります。510(k)承認は通常3〜6ヶ月かかりますが、複雑な申請はそれ以上かかります。PMA承認は臨床試験のため1〜3年かかり、de novo分類はその中間です。事前申請会議を通じた早期のFDAエンゲージメントは、プロセスを最適化するのに役立ちます。
Q2: MDDとMDRの下でのCEマーキングの違いは何ですか?
A: MDRは2021年5月にMDDに取って代わり、より厳格な要件が課されました。適用範囲の拡大、より厳しい臨床的証拠、必須のUDI、強化された市販後監視、厳格な通知機関の監督、およびEUDAMEDデータベースです。従来のMDD認定デバイスは、証明書の有効期限まで市場に留まることができますが、MDRに移行する必要があります。
Q3: 各国で個別の規制承認が必要ですか?
A: 一般的にはそうです。ただし、調和は役立ちます。EU MDRは単一のCEマーキングを通じてすべての加盟国およびEFTAをカバーし、MDSAPは5つの当局にわたる監査を統合し、一部の国ではFDA/CE承認済みデバイスの簡略化された経路を提供しています。各ターゲット市場の特定の要件を確認してください。
Q4: ISO 13485認証とは何ですか、また必要ですか?
A: ISO 13485は、医療機器品質マネジメントシステムの国際規格です。法律で普遍的に義務付けられているわけではありませんが、実質的に必須です。EU MDRは通知機関の品質システム認証を要求し、FDAのQSRはそれに密接に整合しており、他のほとんどの主要市場はそれを要求または認識しています。
Q5: 整形外科デバイスの承認にはどのような臨床データが必要ですか?
A: 分類、新規性、経路によって異なります。確実な先行品があるクラスIIデバイスは、文献ベースの評価に依存する場合があります。新規または高リスクのデバイスは、通常、臨床調査が必要です。EU MDRは、以前の指令よりも堅牢な証拠を要求し、FDAはPMAまたは特定の510(k)申請で試験を要求する場合があります。早期に規制専門家に相談してください。
Q6: 市場承認後に規制遵守を維持するにはどうすればよいですか?
A: 継続的な警戒を通じて行います。有害事象報告、市販後監視、品質システム維持、規制変更監視、定期監査、苦情処理、CAPA実施、およびラベル更新です。EU MDRは特にPMCFと定期安全アップデートレポートを要求しています。堅牢な品質システムと規制インテリジェンスプロセスは、長期的なコンプライアンスを維持します。
🏁 結論
整形外科デバイスの規制遵守は、1つのフレームワークではなく、6つのレイヤー化されたフレームワークです。FDAの分類とその510(k)/PMA経路、EU MDRの適合性評価メカニズム、その下のISO規格(品質の場合は13485、リスクの場合は14971)、IMDRFおよびMDSAPを通じたグローバル調和、決して休むことのない市販後監視義務、そしてソフトウェア、3D印刷、およびリアルワールドエビデンスに関する新たなルールのレイヤーです。
成功する製造業者は、コンプライアンスを税金ではなく競争上の優位性として扱います。まず品質システムを構築し、初日から製品ライフサイクルに臨床的証拠を組み込み、規制インテリジェンスを自動化すれば、承認は戦いではなくプロセスになります。その中心にある製品については、完全な 世界の整形外科用機器市場 ガイド。.
医療に関する免責事項
提供される情報は教育目的のみであり、法的または規制上のアドバイスを構成するものではありません。規制要件は頻繁に変更されるため、特定のコンプライアンス上の決定については、規制担当専門家との専門的な相談が不可欠です。

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish