

Die Einhaltung gesetzlicher Vorschriften für orthopädische Geräte ist das Tor zwischen einem großartigen Produkt und einem verkaufsfähigen. Jedes Implantat, jedes Elektrowerkzeug und jeder Fixateur externe muss strenge Sicherheits-, Wirksamkeits- und Qualitätsstandards erfüllen, bevor es einen Patienten erreicht – und diese Standards werden immer anspruchsvoller.
Die Landschaft ist tatsächlich multijurisdiktionell. Die US-amerikanische FDA, die Medical Device Regulation (MDR) der Europäischen Union und ein Netzwerk internationaler Normungsorganisationen legen jeweils ihre eigenen Maßstäbe fest, und ein global agierender Hersteller muss all diese erfüllen, ohne den Verstand – oder seine Marge – zu verlieren. Das Verständnis dieser Rahmenwerke ist für Hersteller, Händler und Anbieter von Gesundheitsleistungen in der gesamten Lieferkette für orthopädische Geräte unerlässlich.
Dieser Leitfaden führt durch die sechs wichtigsten Rahmenwerke, die darunter liegenden Qualitätssysteme, die Anforderungen an die klinische Bewertung und die Harmonisierungstrends, die den globalen Marktzugang neu gestalten. Wenn Sie noch dabei sind, den Markt selbst zu kartieren, beginnen Sie mit unserem globaler Markt für orthopädische Geräte Überblick.
🇺🇸 US-amerikanische FDA-Vorschriften
FDA-Klassifizierung: Wo die Einhaltung gesetzlicher Vorschriften für orthopädische Geräte beginnt
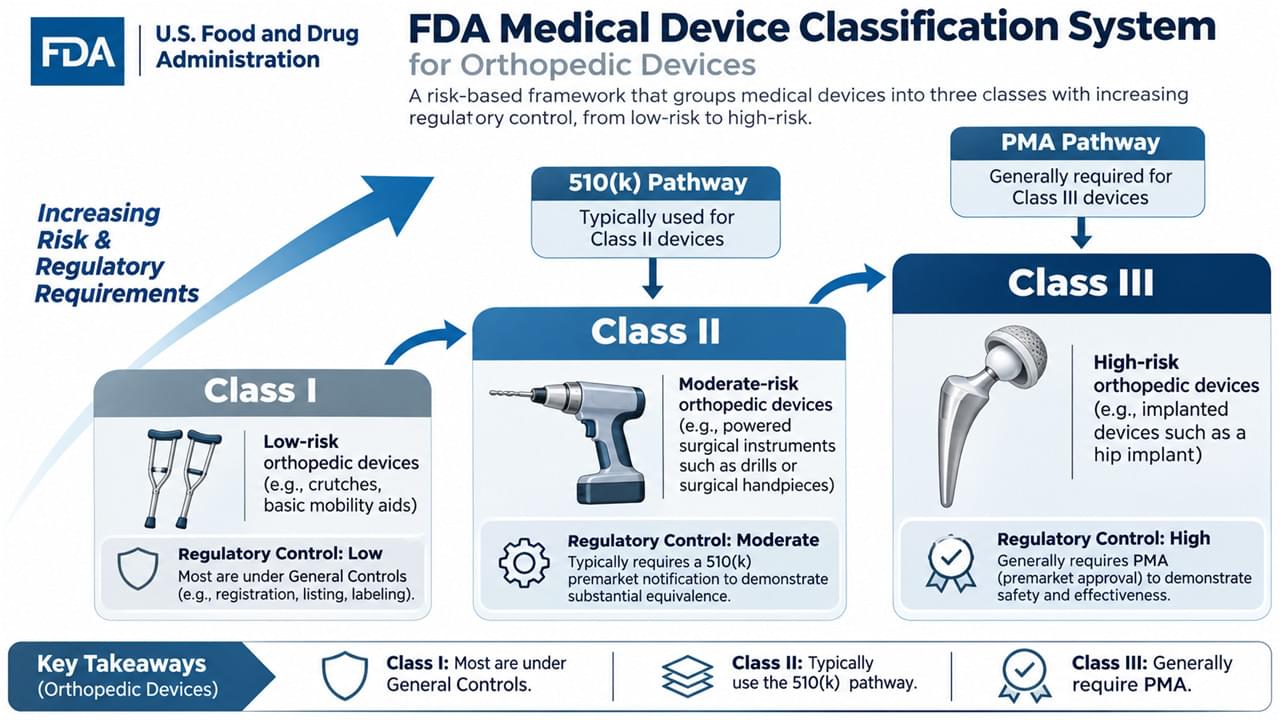
Die FDA teilt Medizinprodukte in drei risikobasierte Klassen ein, und die Klasse bestimmt alles nachgelagerte.
Klasse I (geringes Risiko): nur allgemeine Kontrollen – denken Sie an Krücken, Bettgitter und manuelle chirurgische Instrumente. Die meisten sind von der Meldung vor der Markteinführung befreit, obwohl Registrierung und Auflistung weiterhin erforderlich sind.
Klasse II (mittleres Risiko): spezielle Kontrollen gelten, und hier befinden sich die meisten orthopädischen Produkte – chirurgische Elektrowerkzeuge, orthopädische Implantate, Diagnosegeräte. Eine 510(k)-Meldung vor der Markteinführung ist in der Regel erforderlich, zusammen mit Leistungsstandards und der Überwachung nach dem Inverkehrbringen.
Klasse III (hohes Risiko): der strengste Weg. Neuartige orthopädische Implantate und lebenserhaltende Geräte benötigen eine Zulassung vor der Markteinführung (PMA) mit Daten aus klinischen Studien.
Der 510(k)-Weg zur Einhaltung gesetzlicher Vorschriften für orthopädische Geräte
Der 510(k)-Weg ist der häufigste Weg zum US-Markt und beruht auf einer Idee: wesentliche Gleichwertigkeit mit einem rechtmäßig vermarkteten Vorgängergerät – gleicher Verwendungszweck, gleiche technologische Merkmale oder unterschiedliche Merkmale, die keine neuen Sicherheits- oder Wirksamkeitsfragen aufwerfen.
Eine vollständige Einreichung umfasst Gerätebeschreibung und -spezifikationen, Anwendungsgebiete, den Vergleich mit dem Vorgängergerät, Daten zur Leistungsprüfung, Informationen zur Biokompatibilität, Daten zur Sterilisation und Haltbarkeit sowie gegebenenfalls eine Software-Dokumentation. Die Standardprüfung dauert 90 FDA-Tage, wobei eine interaktive Prüfung und Anfragen nach zusätzlichen Informationen eher die Regel als die Ausnahme sind. Die Erlangung der FDA 510(k)-Freigabe ist ein Meilenstein – aber nur der erste.
Zulassung vor der Markteinführung (PMA) für Hochrisikogeräte
Wenn ein Gerät wirklich neuartig und risikoreich ist, ist die PMA die Eintrittsgebühr. Die FDA verlangt gültige wissenschaftliche Beweise – in der Regel sind klinische Studien erforderlich – plus Inspektion der Produktionsstätte, Überprüfung durch ein Gremium für neuartige Geräte und Studien nach der Zulassung, die oft jahrelang laufen.
Die Maschinerie der klinischen Studien selbst ist reguliert: eine IDE (Investigational Device Exemption) für die Studie, Einhaltung der Guten Klinischen Praxis, Aufsicht durch die IRB, Verfahren der informierten Zustimmung und Meldung von unerwünschten Ereignissen während der gesamten Studie. Planen Sie entsprechend – dieser Weg wird in Jahren und Millionen von Dollar gemessen.
Verordnung über Qualitätssysteme: 21 CFR Teil 820
Die Qualitätsanforderungen der FDA stellen sicher, dass die Herstellung auch lange nach Erhalt des Freigabeschreibens konsistent bleibt. 21 CFR Teil 820 umfasst Designkontrollen, Dokumentenkontrollen, Einkaufsrichtlinien, Identifizierung und Rückverfolgbarkeit, Produktions- und Prozesskontrollen, Abnahmetätigkeiten, Verfahren für nichtkonforme Produkte, CAPA, Kennzeichnung und Verpackung, Handhabung und Vertrieb, Aufzeichnungen, Wartung und statistische Techniken.
Einfach ausgedrückt: Die FDA prüft nicht nur, was Sie herstellen – sie auditiert, wie Sie es herstellen, für immer.
🇪🇺 Europäische Medizinprodukteverordnung (MDR)
MDR-Überblick: Ein harter Neustart für den EU-Marktzugang
Die Verordnung (EU) 2017/745 ersetzte die alte MDD im Mai 2021, und die Branche spricht immer noch davon wie von einem Wetterereignis. Die Änderungen waren strukturell: erweiterter Geräteumfang, strengere Anforderungen an klinische Nachweise, ein obligatorisches System zur eindeutigen Produktidentifizierung (UDI), verbesserte Überwachung nach dem Inverkehrbringen, eine viel strengere Aufsicht durch Benannte Stellen und die Einführung der EUDAMED-Datenbank.
Geräteklassifizierung gemäß EU-MDR-Konformitätsbewertung
Die MDR verwendet vier Risikoklassen:
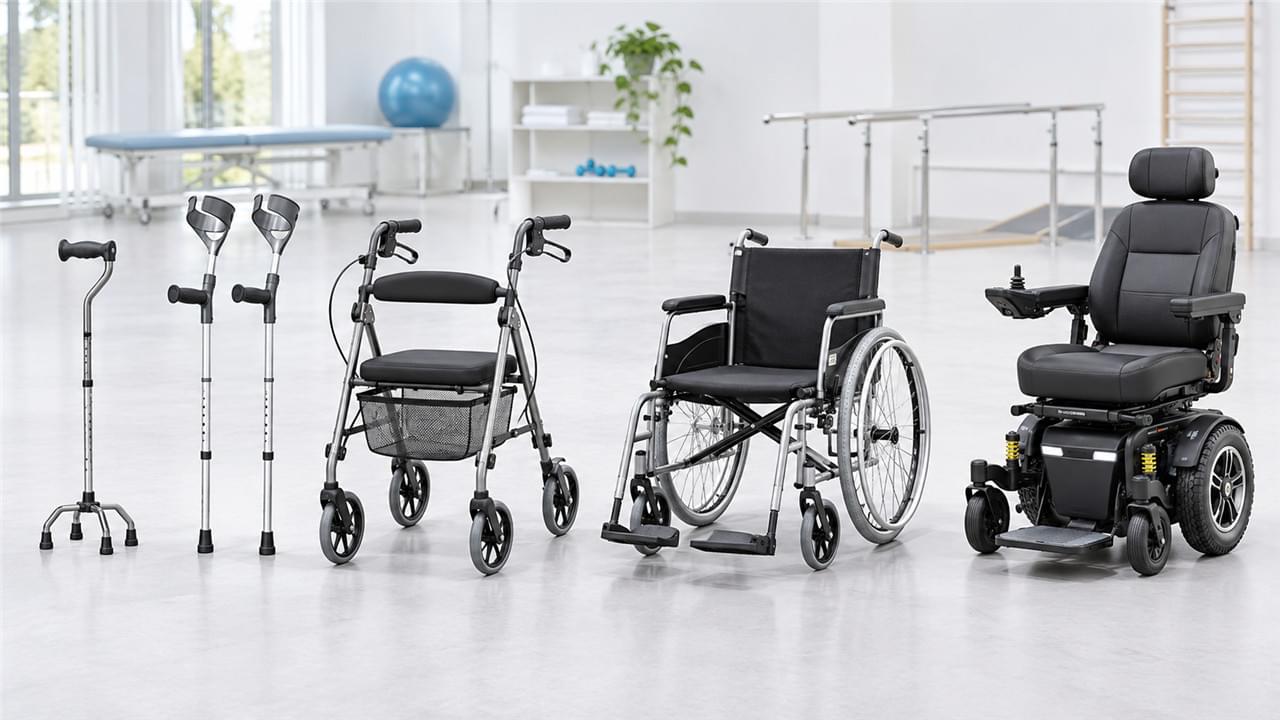
- Klasse I (geringes Risiko): nicht-invasive Geräte wie Krücken, Rollstühle und wiederverwendbare chirurgische Instrumente — selbstzertifiziert, obwohl sterile (Is), messende (Im) und wiederverwendbare (Ir) Varianten eine Benannte Stelle einbeziehen
- Klasse IIa (mittleres Risiko): kurzfristig invasive Geräte, einschließlich externer Fixateure — Konformitätsbewertung durch eine Benannte Stelle erforderlich
- Klasse IIb (höheres mittleres Risiko): langfristig invasive Geräte wie Gelenkprothesen und Wirbelsäulinplantate — klinische Bewertung eingeschlossen
- Klasse III (hohes Risiko): resorbierbare Implantate und aktive implantierbare Geräte — vollständiges Qualitätssicherungssystem und typischerweise klinische Studiendaten
Konformitätsbewertungsverfahren
Die Konformitätsbewertung der EU MDR verläuft auf zwei Schienen. Erstens, technische Dokumentation: Gerätebeschreibung, Herstellungsinformationen, ein Risikomanagement-Dossier gemäß ISO 14971, der klinische Bewertungsbericht, ein Plan zur Überwachung nach dem Inverkehrbringen und Kennzeichnung mit Gebrauchsanweisungen. Zweitens, Einbeziehung einer Benannten Stelle: Auswahl, Qualitätsmanagementsystemprüfung, Prüfung der technischen Dokumentation, Bewertung der klinischen Bewertung, Ausstellung eines CE-Zertifikats und jährliche Überwachungsaudits danach.
Die offiziellen Anforderungen finden Sie auf dem Portal für Medizinprodukte der Europäischen Kommission — es lohnt sich, dies zu bookmarken, da Leitlinien-Updates dort zuerst erscheinen.
Anforderungen an die klinische Bewertung
Die schärfsten Zähne der MDR liegen in der klinischen Evidenz. Der Clinical Evaluation Report (CER) verlangt eine systematische Literaturrecherche, Analyse klinischer Daten, eine Bewertung des Stands der Technik, eine Risiko-Nutzen-Analyse und eine Planung der klinischen Nachbeobachtung nach dem Inverkehrbringen. Klinische Prüfungen werden für neuartige Geräte, Implantate mit hohem Risiko, wesentliche Designänderungen und neue bestimmungsgemäße Verwendungen notwendig.
Übersetzung von jemandem, der den Übergang miterlebt hat: Die Ära der hauchdünnen klinischen Begründung ist vorbei.
🌐 Internationale Standards
ISO 13485: Das Rückgrat der Einhaltung gesetzlicher Vorschriften für orthopädische Geräte
ISO 13485 ist der international anerkannte Standard für Qualitätsmanagement von Medizinprodukten — und obwohl kein Gesetz der Welt ihn universell vorschreibt, ist der Marktzugang praktisch davon abhängig. Die Zertifizierungsreise führt durch Gap-Analyse, Umsetzungsplanung, Dokumentationsentwicklung, interne Audits, das Audit der Zertifizierungsstelle und danach jährliche Überwachungsaudits.
Seine Anforderungen umfassen die Dokumentation des Qualitätsmanagementsystems, Managementverantwortung, Ressourcenmanagement, Produktrealisierung, Messung und Verbesserung, Integration des Risikomanagements und die Einhaltung gesetzlicher Vorschriften. Für die meisten Märkte ist, ISO 13485-Zertifizierung das Ticket, das zuerst geprüft wird.
ISO 14971: Risikomanagement als Disziplin
Risikomanagement ist das verbindende Gewebe der Gerätesicherheit, und ISO 14971 definiert den Prozess: Risikoanalyse (Gefahrenidentifizierung), Risikobewertung, Risikokontrolle, Bewertung des Restrisikos, der Risikomanagementbericht und die Rückmeldung von Informationen nach der Produktion in die Schleife.
Angewendet auf orthopädische Geräte ist der Gefahrenkatalog vertraut: Risiken der Biokompatibilität, Risiken mechanischen Versagens, Risiken chirurgischer Eingriffe, Risiken langfristiger Implantate — alles gewichtet in einer formalen Risiko-Nutzen-Bestimmung.
Produktspezifische Normen
Über die Systemstandards hinaus beantworten orthopädische Produkte eine Familie von technischen Standards:
- ISO 5832 — metallische Werkstoffe: Edelstahl-, Kobalt-Chrom- und Titanlegierungen mit Anforderungen an die mechanischen Eigenschaften
- ISO 5833 — Knochenzement auf Acrylbasis: Zusammensetzung, mechanische Eigenschaften, Prüfung und Kennzeichnung
- ISO 6018 — orthopädische Implantate: Allgemeine Anforderungen, Kennzeichnung, Verpackung und Sterilisation
Diese Dokumente machen selten Schlagzeilen, aber sie sind das, woran Implantatmaterialien tatsächlich getestet werden.
🤝 Globale regulatorische Harmonisierung
IMDRF: Die Regulierungsbehörden der Welt im Gespräch
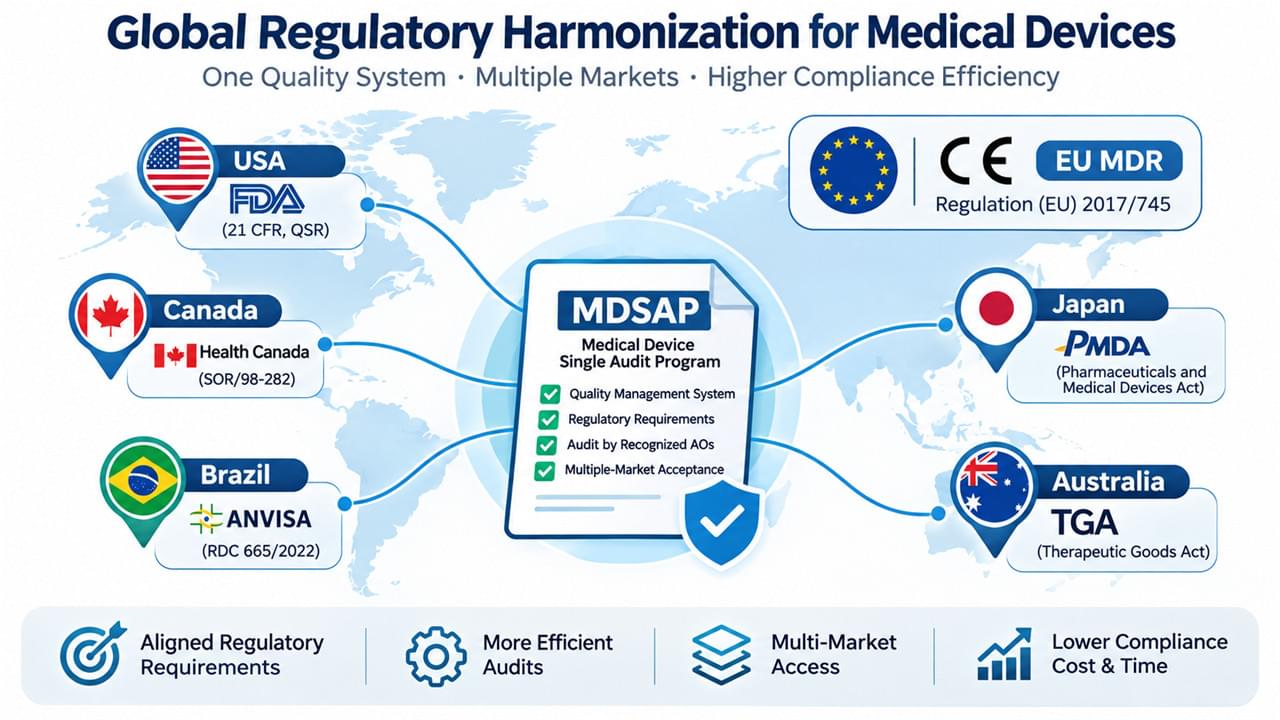
Das International Medical Device Regulators Forum (IMDRF) ist der Ort, an dem Konvergenz stattfindet — seine Mitglieder umfassen die FDA, die Europäische Kommission, Health Canada, die australische TGA, Japans PMDA, Chinas NMPA und Brasiliens ANVISA. Die Harmonisierungsarbeit des Forums umfasst die eindeutige Produktkennzeichnung (Unique Device Identification), die Nomenklatur von Medizinprodukten, Leitlinien zur klinischen Bewertung, die Überwachung nach dem Inverkehrbringen und Qualitätsmanagementsysteme. Seine Ergebnisse prägen nationale Vorschriften Jahre, bevor sie formell verabschiedet werden.
MDSAP: Eine Prüfung, fünf Regulierungsbehörden
Das Medical Device Single Audit Program ist eine Harmonisierung, die Sie abrechnen können. Ein einziges Audit durch Dritte erfüllt die Qualitätsmanagementsystemanforderungen der FDA, Health Canada, TGA, ANVISA und PMDA gleichzeitig — umfassende Bewertung des Qualitätsmanagementsystems, Überprüfung der regulatorischen Anforderungen und gemeinsame Nutzung von Auditberichten zwischen den Behörden. Für Hersteller, die in mehreren MDSAP-Märkten verkaufen, ersetzt ein Audit fünf. Die Rechnung geht auf.
Regionale Rahmenwerke außerhalb der USA und der EU
China NMPA: Klassifizierung von Klasse I–III, separate Zulassungswege für inländische und importierte Geräte, Anforderungen an klinische Prüfungen und Anforderungen an das Qualitätsmanagementsystem.
Japan PMDA: Zulassung vor dem Inverkehrbringen, Registrierung ausländischer Hersteller, Qualitätsmanagement und Überwachung nach dem Inverkehrbringen.
Health Canada: Medical Device License (MDL) plus ein Qualitätsmanagementsystemzertifikat, mit eigenem Klassifizierungssystem und Anforderungen nach dem Inverkehrbringen.
Gleiche Welt, andere Regeln — genau deshalb ist regulatorische Intelligenz wichtig.
📡 Überwachung nach dem Inverkehrbringen
Meldewesen bei Zwischenfällen im Rahmen der Einhaltung gesetzlicher Vorschriften für orthopädische Geräte
Die Markteinführung ist die halbe Miete; dort zu bleiben, ist die andere Hälfte. FDA-Anforderungen umfassen Medical Device Reporting mit 30-Tage-Berichten für Fehlfunktionen, 5-Tage-Berichten für schwerwiegende Ereignisse und Jahresberichten für bestimmte Geräte. Das EU-Vigilanzsystem fügt die Meldung schwerwiegender Vorfälle, Korrekturmaßnahmen im Feld, periodische Sicherheitsberichte und Trendberichte hinzu. Darunter drängen die IMDRF-Richtlinien für unerwünschte Ereignisse die Welt zu gemeinsamen Berichtsformaten und gemeinsamer Signalerkennung.
Klinische Nachbeobachtung nach dem Inverkehrbringen (PMCF)
Unter der EU MDR ist ein PMCF-Plan nicht optional — er ist obligatorisch. Hersteller müssen aktiv klinische Daten sammeln, die Geräteleistung überwachen und die Risiko-Nutzen-Bilanz fortlaufend neu bewerten. Zu den Methoden gehören die Teilnahme an Registern, klinische Studien, die Überprüfung veröffentlichter Literatur und die Analyse von Beschwerden. Betrachten Sie es als den klinischen Bewertungsbericht, der nie aufhört, geschrieben zu werden.
CAPA: Korrektur- und Vorbeugemaßnahmen
Das CAPA-System ist, wo Qualitätsprobleme aufgespürt werden: Identifizierung von Nichtkonformitäten, Ursachenanalyse, Umsetzung von Korrekturmaßnahmen, Planung von Vorbeugungsmaßnahmen, Überprüfung der Wirksamkeit und Dokumentation und Überprüfung. Die erste Frage eines Regulierungsbeamten nach einem Vorfall lautet immer “zeigen Sie mir die CAPA-Akte” — stellen Sie sicher, dass eine vorhanden ist.
🔮 Neue regulatorische Trends
Digitale Gesundheit und Software als Medizinprodukt
Software schreibt die Regeln neu. Software as a Medical Device (SaMD) unterliegt eigenen, eigenständigen Vorschriften, einer risikobasierten Klassifizierung, Anforderungen an die klinische Bewertung und – zunehmend dringend – Überlegungen zur Cybersicherheit. Künstliche Intelligenz geht weiter: Algorithmen des maschinellen Lernens und kontinuierliche Lernsysteme stellen die Annahmen der Regulierungsbehörden über feste Produkte in Frage, und Validierungs-, Verifizierungs- und spezielle regulatorische Wege werden immer noch in Echtzeit erfunden.
3D-Druck und kundenspezifische Geräte
Patientenspezifische Implantate entwickeln sich von der Neuheit zur Norm und ziehen damit kundenspezifische Gerätevorschriften, Qualitätskontrollen in der Fertigung, Anforderungen an die Designvalidierung und den Bedarf an klinischen Nachweisen nach sich. Die Point-of-Care-Fertigung – die 3D-Druck in Krankenhäusern – wirft die knifflige Frage auf, wer die regulatorische Verantwortung trägt, wenn der “Hersteller” ein Krankenhaus ist. Die detaillierten Regeln werden noch festgelegt; siehe unseren Leitfaden für orthopädische Implantate , wie die Fertigungstechnologie die Produkte selbst neu gestaltet.
Echtweltbeweise
Regulierungsbehörden lernen, Daten von außerhalb der Studie zu schätzen. Real-World Evidence – Registerdaten, Leistungsanalysen, elektronische Gesundheitsakten, Designs von Post-Market-Studien – gewinnt durch die Entwicklung von FDA-Leitlinien und EMA-Qualifizierungsmeinungen formelle Akzeptanz, wobei sich methodische Standards und Anforderungen an die Datenqualität parallel weiterentwickeln. Erwarten Sie, dass RWE jedes Jahr mehr Gewicht bei Zulassungs- und Post-Market-Entscheidungen haben wird.
✅ Compliance-Strategie und Best Practices
Entwicklung einer regulatorischen Strategie
Erfolgreiche Unternehmen betrachten die Einhaltung gesetzlicher Vorschriften für orthopädische Geräte als Strategie, nicht als Bürokratie. Planung des Markteintritts beginnt mit der Identifizierung des Zielmarktes, der Auswahl des regulatorischen Weges, der Planung von Zeit und Ressourcen sowie einer ehrlichen Risikobewertung. Implementierung des Qualitätssystems folgt mit Management-Engagement, Ressourcenzuweisung, Prozessdokumentation, Schulungsprogrammen und internen Auditplänen. Die Unternehmen, die die strategische Phase überspringen, überspringen nicht die Kosten – sie zahlen sie nur später, mit Zinsen.
Regulatorische Intelligenz
Die Anforderungen ändern sich monatlich, und die gestrige Anleitung kann die heutige Einreichung stillschweigend ungültig machen. Eine effektive Überwachung umfasst die Verfolgung regulatorischer Änderungen, Aktualisierungen von Leitliniendokumenten, Überarbeitungen von Standards und Wettbewerbsinformationen. Auf der menschlichen Seite: Zertifizierung von Zulassungsangelegenheiten, Branchenkonferenzen, Mitgliedschaften in Berufsverbänden und Weiterbildung halten das Team auf dem Laufenden. Hersteller, die eine Auslagerung der Produktion in Erwägung ziehen, sollten auch unseren Leitfaden für OEM- und ODM-Fertigung lesen – die regulatorischen Verantwortlichkeiten gehen nicht mit dem Vertrag auf den Auftragnehmer über.
❓ Häufig gestellte Fragen
F1: Wie lange dauert es, eine FDA-Zulassung für ein orthopädisches Gerät zu erhalten?
A: Das hängt vom Weg ab. 510(k)-Zulassungen dauern in der Regel 3–6 Monate, obwohl komplexe Einreichungen länger dauern. PMA-Genehmigungen erfordern aufgrund klinischer Studien 1–3 Jahre, und De-novo-Klassifizierungen liegen dazwischen. Eine frühzeitige Einbindung der FDA durch Pre-Submission-Meetings hilft, den Prozess zu optimieren.
F2: Was ist der Unterschied zwischen CE-Kennzeichnung nach MDD und MDR?
A: Die MDR hat die MDD im Mai 2021 mit weitaus strengeren Anforderungen ersetzt: erweiterter Geltungsbereich, strengere klinische Nachweise, obligatorische UDI, verbesserte Marktüberwachung, strenge Aufsicht durch Benannte Stellen und die EUDAMED-Datenbank. Altgeräte mit MDD-Zertifizierung können bis zum Ablauf des Zertifikats auf dem Markt bleiben, müssen aber auf MDR umgestellt werden.
F3: Benötige ich für jedes Land eine separate Zulassung?
A: Im Allgemeinen ja – obwohl die Harmonisierung hilft. Die EU-MDR deckt alle Mitgliedstaaten plus EFTA durch eine einzige CE-Kennzeichnung ab, MDSAP konsolidiert Audits über fünf Behörden hinweg, und einige Länder bieten verkürzte Wege für FDA/CE-geprüfte Geräte an. Überprüfen Sie die spezifischen Anforderungen jedes Zielmarktes.
F4: Was ist eine ISO 13485-Zertifizierung und ist sie erforderlich?
A: ISO 13485 ist der internationale Standard für Qualitätsmanagementsysteme für Medizinprodukte. Nicht universell gesetzlich vorgeschrieben, aber praktisch obligatorisch: Die EU-MDR verlangt eine Zertifizierung des Qualitätssystems durch eine Benannte Stelle, die QSR der FDA stimmt eng damit überein, und die meisten anderen wichtigen Märkte verlangen sie oder erkennen sie an.
F5: Welche klinischen Daten sind für die Zulassung orthopädischer Geräte erforderlich?
A: Dies variiert je nach Klassifizierung, Neuheit und Zulassungsweg. Klasse-II-Geräte mit soliden Präzedenzfällen können sich auf literaturgestützte Bewertungen stützen; neuartige oder risikoreiche Geräte erfordern in der Regel klinische Untersuchungen. Die EU-MDR verlangt robustere Nachweise als frühere Richtlinien, und die FDA kann für PMA oder bestimmte 510(k)-Einreichungen Studien verlangen. Beziehen Sie Zulassungsexperten frühzeitig ein.
F6: Wie bleibe ich nach der Marktzulassung regulatorisch konform?
A: Durch ständige Wachsamkeit: Meldung von unerwünschten Ereignissen, Marktüberwachung, Aufrechterhaltung des Qualitätssystems, Überwachung regulatorischer Änderungen, regelmäßige Audits, Bearbeitung von Beschwerden, Umsetzung von CAPA und Aktualisierung von Kennzeichnungen. Die EU-MDR verlangt ausdrücklich PMCF und regelmäßige Berichte zur Sicherheit. Robuste Qualitätssysteme und Prozesse zur regulatorischen Intelligenz sorgen für langfristige Konformität.
🏁 Das Fazit
Die Einhaltung gesetzlicher Vorschriften für orthopädische Geräte ist kein einzelner Rahmen – es sind sechs, geschichtet: FDA-Klassifizierung und ihre 510(k)/PMA-Wege, die Konformitätsbewertungsmaschine der EU-MDR, die zugrunde liegenden ISO-Standards (13485 für Qualität, 14971 für Risiko), globale Harmonisierung durch IMDRF und MDSAP, nie schlafende Verpflichtungen zur Marktüberwachung und eine aufkommende Schicht von Regeln für Software, 3D-Druck und Real-World-Evidenz.
Die Hersteller, die erfolgreich sind, betrachten die Einhaltung von Vorschriften als Wettbewerbsvorteil und nicht als Steuer. Bauen Sie das Qualitätssystem zuerst auf, integrieren Sie klinische Nachweise von Anfang an in den Produktlebenszyklus, automatisieren Sie die regulatorische Intelligenz, und die Zulassungen werden nicht mehr zu Schlachten – sie werden zu Prozessen. Für die Produkte im Mittelpunkt erkunden Sie das vollständige globaler Markt für orthopädische Geräte Führung.
Medizinischer Haftungsausschluss
Die bereitgestellten Informationen dienen ausschließlich Bildungszwecken und stellen keine Rechts- oder Regulierungsberatung dar. Die regulatorischen Anforderungen ändern sich häufig, und eine professionelle Beratung durch Spezialisten für Zulassungsangelegenheiten ist für spezifische Compliance-Entscheidungen unerlässlich.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish