

الامتثال التنظيمي لأجهزة العظام هو البوابة بين منتج رائع ومنتج قابل للبيع. يجب أن تجتاز كل غرسة وأداة كهربائية ومثبت خارجي معايير صارمة للسلامة والفعالية والجودة قبل وصولها إلى المريض - وهذه المعايير تزداد صرامة.
المشهد متعدد الاختصاصات بالفعل. تضع إدارة الغذاء والدواء الأمريكية (FDA) واللائحة الأوروبية للأجهزة الطبية (MDR) وشبكة من منظمات المعايير الدولية معاييرها الخاصة، ويجب على الشركة المصنعة التي تبيع عالميًا تلبية جميع هذه المتطلبات دون أن تفقد عقلها - أو هامش ربحها. فهم هذه الأطر ضروري للشركات المصنعة والموزعين ومقدمي الرعاية الصحية في أي مكان في سلسلة توريد أجهزة العظام.
يستعرض هذا الدليل الأطر الستة الرئيسية، وأنظمة الجودة التي تدعمها، ومتطلبات التقييم السريري، واتجاهات التنسيق التي تعيد تشكيل الوصول إلى السوق العالمي. إذا كنت لا تزال ترسم خريطة للسوق نفسه، فابدأ بـ سوق الأجهزة التقويمية العالمية نظرة عامة.
🇺🇸 لوائح إدارة الغذاء والدواء الأمريكية
تصنيف إدارة الغذاء والدواء: حيث يبدأ الامتثال التنظيمي لأجهزة العظام
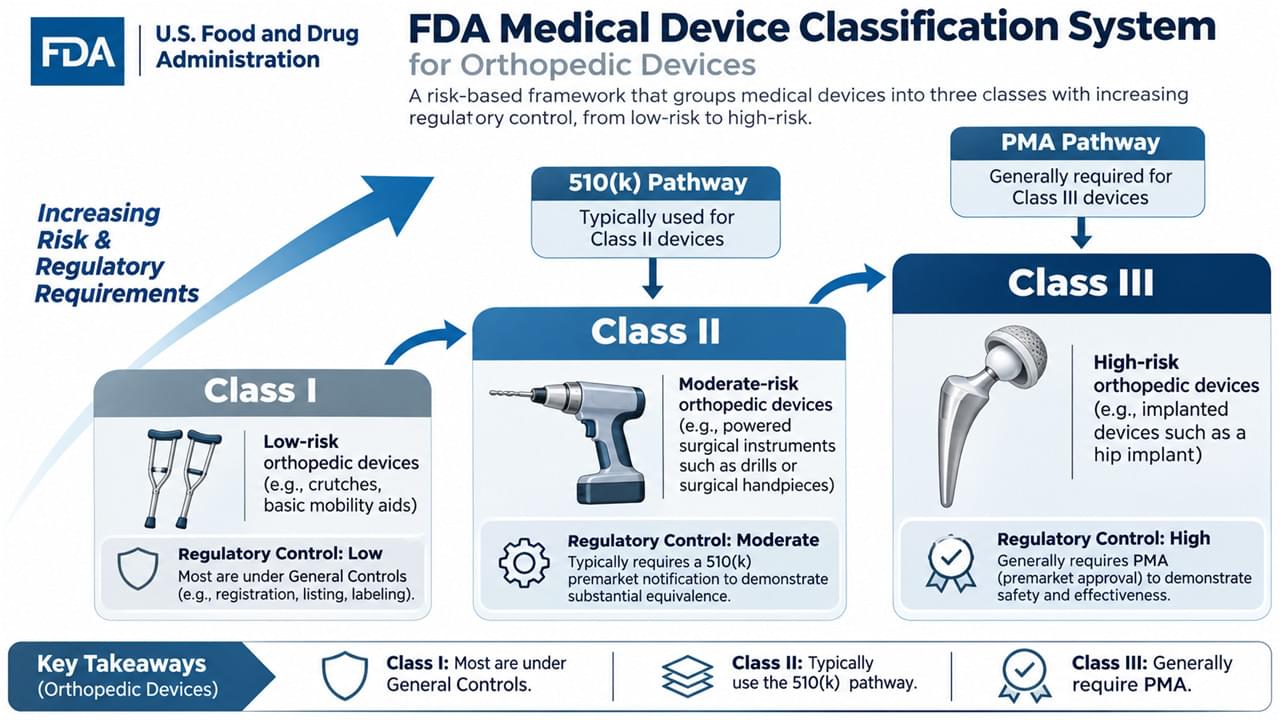
تقسم إدارة الغذاء والدواء الأجهزة الطبية إلى ثلاث فئات قائمة على المخاطر، وتحدد الفئة كل شيء لاحقًا.
الفئة الأولى (مخاطر منخفضة): ضوابط عامة فقط - فكر في العكازات، وقضبان السرير، والأدوات الجراحية اليدوية. معظمها معفاة من الإخطار قبل التسويق، على الرغم من أن التسجيل والإدراج لا يزالان مطلوبين.
الفئة الثانية (مخاطر متوسطة): تنطبق ضوابط خاصة، وهذا هو المكان الذي توجد فيه معظم منتجات العظام - الأدوات الجراحية الكهربائية، وغرسات العظام، والمعدات التشخيصية. عادة ما يكون مطلوبًا إخطار قبل التسويق 510 (k)، بالإضافة إلى معايير الأداء والمراقبة بعد التسويق.
الفئة الثالثة (مخاطر عالية): المسار الأكثر صرامة. تتطلب غرسات العظام المبتكرة والأجهزة التي تدعم الحياة موافقة قبل التسويق (PMA) مع بيانات التجارب السريرية.
مسار 510 (k) للامتثال التنظيمي لأجهزة العظام
يعد مسار 510 (k) المسار الأكثر شيوعًا للسوق الأمريكية، ويعتمد على فكرة واحدة: التكافؤ الجوهري مع جهاز سابق تم تسويقه بشكل قانوني - نفس الاستخدام المقصود، نفس الخصائص التكنولوجية، أو خصائص مختلفة لا تثير أسئلة جديدة حول السلامة أو الفعالية.
يشمل التقديم الكامل وصف الجهاز ومواصفاته، ودواعي الاستخدام، ومقارنة الجهاز السابق، وبيانات اختبار الأداء، ومعلومات التوافق الحيوي، وبيانات التعقيم ومدة الصلاحية، ووثائق البرامج حيثما ينطبق ذلك. يستغرق المراجعة القياسية 90 يومًا من إدارة الغذاء والدواء، مع كون المراجعة التفاعلية وطلبات المعلومات الإضافية هي القاعدة وليست الاستثناء. الحصول على موافقة إدارة الغذاء والدواء 510 (k) هو معلم - ولكنه الأول فقط.
الموافقة قبل التسويق (PMA) للأجهزة عالية المخاطر
عندما يكون الجهاز مبتكرًا وعالي المخاطر حقًا، فإن الموافقة قبل التسويق (PMA) هي ثمن الدخول. تتطلب إدارة الغذاء والدواء أدلة علمية صالحة - عادة ما تكون التجارب السريرية مطلوبة - بالإضافة إلى فحص منشأة التصنيع، ومراجعة لجنة للأجهزة المبتكرة، ودراسات ما بعد الموافقة التي غالبًا ما تستمر لسنوات.
يتم تنظيم آلية التجربة السريرية نفسها: إعفاء الجهاز التجريبي (IDE) للتجربة، والامتثال لممارسات السريرية الجيدة، وإشراف مجلس المراجعة المؤسسية (IRB)، وإجراءات الموافقة المستنيرة، والإبلاغ عن الأحداث السلبية طوال الوقت. قم بالميزانية وفقًا لذلك - هذا المسار يُقاس بالسنوات وملايين الدولارات.
لائحة نظام الجودة: 21 CFR الجزء 820
تضمن متطلبات نظام الجودة الخاصة بإدارة الغذاء والدواء استمرار التصنيع بشكل متسق بعد وصول خطاب الموافقة بوقت طويل. يغطي 21 CFR الجزء 820 ضوابط التصميم، وضوابط المستندات، وضوابط الشراء، وتحديد الهوية والتتبع، وضوابط الإنتاج والعمليات، وأنشطة القبول، وإجراءات المنتج غير المطابق، و CAPA، ووضع العلامات والتعبئة، والمناولة والتوزيع، والسجلات، والخدمة، والتقنيات الإحصائية.
بمعنى بسيط: لا تقوم إدارة الغذاء والدواء بمراجعة ما تصنعه فحسب - بل تقوم بتدقيق كيفية صنعه، إلى الأبد.
🇪🇺 اللائحة الأوروبية للأجهزة الطبية (MDR)
نظرة عامة على MDR: إعادة تعيين شاملة للوصول إلى السوق الأوروبي
استبدلت اللائحة (الاتحاد الأوروبي) 2017/745 اللائحة القديمة للأجهزة الطبية (MDD) في مايو 2021، ولا يزال الصناعة تتحدث عنها كحدث مناخي. كانت التغييرات هيكلية: نطاق أوسع للأجهزة، ومتطلبات أدلة سريرية أكثر صرامة، ونظام تعريف فريد للأجهزة (UDI) إلزامي، ومراقبة محسنة بعد التسويق، وإشراف أكثر صرامة من الهيئات المعتمدة، وإطلاق قاعدة بيانات EUDAMED.
تصنيف الأجهزة بموجب تقييم المطابقة للائحة MDR الأوروبية
تستخدم MDR أربع فئات مخاطر:
- الفئة الأولى (مخاطر منخفضة): أجهزة غير جراحية مثل العكازات والكراسي المتحركة والأدوات الجراحية القابلة لإعادة الاستخدام — معتمدة ذاتيًا، على الرغم من أن الأنواع المعقمة (Is) والقياس (Im) والقابلة لإعادة الاستخدام (Ir) تجذب هيئة معتمدة
- الفئة IIa (خطر متوسط): أجهزة جراحية قصيرة الأمد، بما في ذلك المثبتات الخارجية — مطلوب تقييم المطابقة من هيئة معتمدة
- الفئة IIb (خطر متوسط أعلى): أجهزة جراحية طويلة الأمد مثل أطقم المفاصل والغرسات الشوكية — يشمل التقييم السريري
- الفئة الثالثة (مخاطر عالية): الغرسات القابلة للامتصاص والأجهزة الجراحية النشطة — نظام ضمان جودة كامل وبيانات تجارب سريرية عادةً
إجراءات تقييم المطابقة
يتم تقييم المطابقة للائحة الأجهزة الطبية الأوروبية (EU MDR) على مسارين. أولاً، الوثائق الفنية: وصف الجهاز، معلومات التصنيع، ملف إدارة المخاطر وفقًا للمعيار ISO 14971، تقرير التقييم السريري، خطة مراقبة ما بعد التسويق، ووضع العلامات مع تعليمات الاستخدام. ثانيًا، مشاركة الهيئة المعتمدة: الاختيار، تدقيق نظام الجودة، مراجعة الوثائق الفنية، تقييم التقييم السريري، إصدار شهادة CE، وتدقيقات المراقبة السنوية بعد ذلك.
المتطلبات الرسمية موجودة على بوابة الأجهزة الطبية التابعة للمفوضية الأوروبية — تستحق الإشارة المرجعية، لأن تحديثات الإرشادات تظهر هناك أولاً.
متطلبات التقييم السريري
أشد ما في لائحة الأجهزة الطبية (MDR) هو الأدلة السريرية. يتطلب تقرير التقييم السريري (CER) مراجعة منهجية للأدبيات، وتحليل البيانات السريرية، وتقييم لأحدث ما توصلت إليه التكنولوجيا، وتحليل للمخاطر والفوائد، وتخطيط لمتابعة ما بعد التسويق السريري. تصبح التحقيقات السريرية ضرورية للأجهزة الجديدة، والغرسات عالية المخاطر، والتغييرات الكبيرة في التصميم، والاستخدامات الجديدة المقصودة.
ترجمة من شخص عاش الفترة الانتقالية: عصر التبرير السريري الواهي قد انتهى.
🌐 المعايير الدولية
ISO 13485: العمود الفقري للامتثال التنظيمي لأجهزة العظام
ISO 13485 هو المعيار المعترف به دوليًا لأنظمة إدارة جودة الأجهزة الطبية — وبينما لا يوجد قانون في العالم يفرضه عالميًا، فإن الوصول إلى السوق يفرضه عمليًا. رحلة الحصول على الشهادة تمر بتحليل الفجوات، وتخطيط التنفيذ، وتطوير الوثائق، والتدقيقات الداخلية، وتدقيق هيئة إصدار الشهادات، وتدقيقات المراقبة السنوية بعد ذلك.
تمتد متطلباته لتشمل وثائق نظام إدارة الجودة، ومسؤولية الإدارة، وإدارة الموارد، وتحقيق المنتج، والقياس والتحسين، وتكامل إدارة المخاطر، والامتثال التنظيمي. بالنسبة لمعظم الأسواق، شهادة ISO 13485 هي التذكرة التي يتم فحصها أولاً.
ISO 14971: إدارة المخاطر كتخصص
إدارة المخاطر هي النسيج الرابط لسلامة الأجهزة، ويحدد المعيار ISO 14971 العملية: تحليل المخاطر (تحديد المخاطر)، تقييم المخاطر، التحكم في المخاطر، تقييم المخاطر المتبقية، تقرير إدارة المخاطر، ومعلومات ما بعد الإنتاج التي تغذي الحلقة مرة أخرى.
عند تطبيقها على الأجهزة العظمية، فإن كتالوج المخاطر مألوف: مخاطر التوافق الحيوي، مخاطر الفشل الميكانيكي، مخاطر الإجراءات الجراحية، مخاطر الغرسات طويلة الأمد — يتم تقييم كل ذلك في تحديد رسمي للمخاطر والفوائد.
المعايير الخاصة بالمنتج
بالإضافة إلى معايير الأنظمة، تخضع المنتجات العظمية لعائلة من المعايير الفنية:
- ISO 5832 — المواد المعدنية: الفولاذ المقاوم للصدأ، سبائك الكوبالت والكروم والتيتانيوم مع متطلبات الخصائص الميكانيكية
- ISO 5833 — أسمنت العظام الأكريليكي: التركيب، الخصائص الميكانيكية، الاختبار، ووضع العلامات
- ISO 6018 — الغرسات العظمية: المتطلبات العامة، وضع العلامات، التعبئة والتغليف، والتعقيم
هذه الوثائق نادرًا ما تتصدر العناوين، لكنها ما يتم اختبار مواد الغرسات عليه فعليًا.
🤝 التنسيق التنظيمي العالمي
IMDRF: المنظمون العالميون يتحدثون مع بعضهم البعض
المنتدى الدولي لمُنظمي الأجهزة الطبية (IMDRF) هو المكان الذي يحدث فيه التقارب — وتشمل أعضاؤه إدارة الغذاء والدواء الأمريكية، والمفوضية الأوروبية، ووزارة الصحة الكندية، والهيئة التنظيمية للأدوية الأسترالية (TGA)، والهيئة اليابانية للأدوية والمنتجات الطبية (PMDA)، والإدارة الوطنية للمنتجات الطبية الصينية (NMPA)، والهيئة الوطنية البرازيلية للمراقبة الصحية (ANVISA). يغطي عمل التنسيق للمنتدى التعريف الفريد للجهاز، وتسمية الأجهزة، وإرشادات التقييم السريري، ومراقبة ما بعد التسويق، وأنظمة إدارة الجودة. تشكل مخرجاته اللوائح الوطنية قبل سنوات من اعتمادها رسميًا.
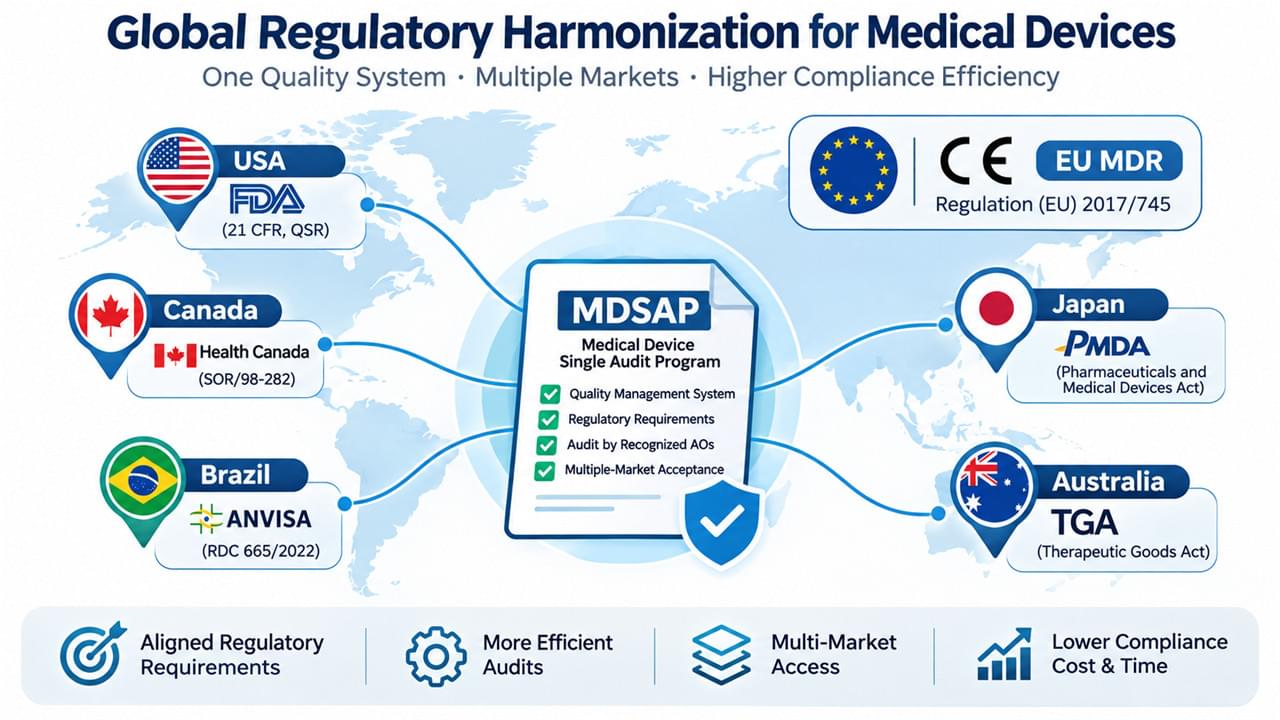
MDSAP: تدقيق واحد، خمسة منظمين
برنامج التدقيق الموحد للأجهزة الطبية هو تنسيق يمكن فوترته. تدقيق واحد من طرف ثالث يلبي متطلبات نظام الجودة لإدارة الغذاء والدواء الأمريكية، ووزارة الصحة الكندية، والهيئة التنظيمية للأدوية الأسترالية، والهيئة الوطنية البرازيلية للمراقبة الصحية، والهيئة اليابانية للأدوية والمنتجات الطبية في وقت واحد — تقييم شامل لنظام الجودة، والتحقق من المتطلبات التنظيمية، وتقارير التدقيق المشتركة بين السلطات. بالنسبة للمصنعين الذين يبيعون في أسواق MDSAP متعددة، يحل تدقيق واحد محل خمسة. الحسابات ليست قريبة.
الأطر الإقليمية خارج الولايات المتحدة والاتحاد الأوروبي
الإدارة الوطنية للمنتجات الطبية الصينية (NMPA): تصنيف الفئة الأولى إلى الثالثة، مسارات منفصلة للأجهزة المحلية والمستوردة، متطلبات التجارب السريرية، ومتطلبات نظام الجودة.
الهيئة اليابانية للأدوية والمنتجات الطبية (PMDA): الموافقة قبل التسويق، تسجيل الشركة المصنعة الأجنبية، إدارة الجودة، ومراقبة ما بعد التسويق.
وزارة الصحة الكندية: ترخيص الأجهزة الطبية (MDL) بالإضافة إلى شهادة نظام الجودة، مع نظام التصنيف الخاص بها ومتطلبات ما بعد التسويق.
نفس الكوكب، قواعد مختلفة — وهذا هو بالضبط سبب أهمية المعلومات التنظيمية.
📡 المراقبة بعد التسويق
الإبلاغ عن اليقظة في الامتثال التنظيمي لأجهزة العظام
الوصول إلى السوق هو نصف المهمة؛ البقاء فيه هو النصف الآخر. متطلبات إدارة الغذاء والدواء الأمريكية (FDA) تشمل الإبلاغ عن الأجهزة الطبية مع تقارير مدتها 30 يومًا للأعطال، وتقارير مدتها 5 أيام للأحداث الخطيرة، وتقارير سنوية لأجهزة معينة. نظام اليقظة الأوروبي (EU vigilance system) يضيف الإبلاغ عن الحوادث الخطيرة، وإجراءات التصحيح الميدانية، وتقارير التحديث السنوية للسلامة، وتقارير الاتجاهات. تحت كليهما، تدفع إرشادات الأحداث السلبية للمنتدى الدولي لمُنظمي الأجهزة الطبية (IMDRF) العالم نحو تنسيقات إبلاغ مشتركة واكتشاف إشارات مشترك.
المتابعة السريرية بعد التسويق (PMCF)
بموجب لائحة الأجهزة الطبية الأوروبية (EU MDR)، فإن خطة متابعة ما بعد التسويق السريري (PMCF) ليست اختيارية — إنها إلزامية. يجب على الشركات المصنعة جمع البيانات السريرية بنشاط، ومراقبة أداء الجهاز، وإعادة تقييم توازن المخاطر والفوائد بشكل مستمر. تشمل الأساليب المشاركة في السجلات، والدراسات السريرية، ومراجعة الأدبيات المنشورة، وتحليل الشكاوى. فكر في الأمر على أنه تقرير التقييم السريري الذي لا يتوقف عن الكتابة.
CAPA: الإجراء التصحيحي والوقائي
نظام الإجراءات التصحيحية والوقائية (CAPA) هو المكان الذي يتم فيه تتبع مشاكل الجودة: تحديد عدم المطابقة، تحليل السبب الجذري، تنفيذ الإجراء التصحيحي، تخطيط الإجراء الوقائي، التحقق من الفعالية، والتوثيق والمراجعة. أول سؤال يطرحه المنظم بعد أي حادث هو دائمًا “أرني ملف CAPA” — تأكد من وجود ملف لعرضه.
🔮 اتجاهات تنظيمية ناشئة
الصحة الرقمية والبرمجيات كجهاز طبي
البرمجيات تعيد كتابة قواعد اللعبة. يحمل برنامج كجهاز طبي (SaMD) لوائحه المستقلة، وتصنيفه القائم على المخاطر، ومتطلبات التقييم السريري، واعتبارات الأمن السيبراني الملحة بشكل متزايد. الذكاء الاصطناعي يذهب إلى أبعد من ذلك: خوارزميات التعلم الآلي وأنظمة التعلم المستمر تتحدى افتراضات المنظمين حول المنتجات الثابتة، ولا تزال طرق التحقق والتثبت والمسارات التنظيمية المخصصة قيد الاختراع في الوقت الفعلي.
الطباعة ثلاثية الأبعاد والأجهزة المخصصة
الغرسات الخاصة بالمريض تنتقل من كونها ابتكارًا إلى معيار، مما يجر وراءها لوائح الأجهزة المخصصة، وضوابط جودة التصنيع، ومتطلبات التحقق من التصميم، واحتياجات الأدلة السريرية. يثير تصنيع نقطة الرعاية - الطباعة ثلاثية الأبعاد في المستشفيات - السؤال الشائك حول من يتحمل المسؤولية التنظيمية عندما يكون “المصنع” هو المستشفى. لا تزال القواعد التفصيلية قيد الاستقرار؛ انظر دليلنا لـ الغرسات العظمية لمعرفة كيف تعيد تكنولوجيا التصنيع تشكيل المنتجات نفسها.
بيانات العالم الحقيقي
يتعلم المنظمون تقدير البيانات الواردة من خارج التجارب. الأدلة الواقعية - بيانات السجل، تحليل المطالبات، السجلات الصحية الإلكترونية، تصميمات دراسات ما بعد التسويق - تكتسب قبولًا رسميًا من خلال تطوير إرشادات إدارة الغذاء والدواء الأمريكية وآراء التأهيل من وكالة الأدوية الأوروبية، مع نضوج المعايير المنهجية ومتطلبات جودة البيانات جنبًا إلى جنب. توقع أن تحمل الأدلة الواقعية وزنًا أكبر في قرارات الموافقة وما بعد التسويق كل عام.
✅ استراتيجية الامتثال وأفضل الممارسات
تطوير الاستراتيجية التنظيمية
الشركات الرابحة تتعامل مع الامتثال التنظيمي للأجهزة العظمية كاستراتيجية، وليس كإجراءات ورقية. تخطيط دخول السوق يبدأ بتحديد السوق المستهدف، واختيار المسار التنظيمي، وتخطيط الجدول الزمني والموارد، وتقييم المخاطر بصراحة. تطبيق نظام الجودة يتبعه التزام الإدارة، وتخصيص الموارد، وتوثيق العمليات، وبرامج التدريب، وجداول التدقيق الداخلي. الشركات التي تتخطى مرحلة الاستراتيجية لا تتخطى التكلفة - بل تدفعها لاحقًا، مع فوائد.
الذكاء التنظيمي
تتغير المتطلبات شهريًا، ويمكن لتوجيهات الأمس أن تبطل تقديمات اليوم بهدوء. المراقبة الفعالة تشمل تتبع التغييرات التنظيمية، وتحديثات وثائق التوجيه، ومراجعات المعايير، والاستخبارات التنافسية. على الجانب البشري: شهادة الشؤون التنظيمية، والمؤتمرات الصناعية، وعضوية الجمعيات المهنية، والتعليم المستمر تبقي الفريق على اطلاع دائم. يجب على المصنعين الذين يفكرون في الاستعانة بمصادر خارجية للإنتاج أيضًا قراءة دليل تصنيع OEM و ODM - المسؤوليات التنظيمية لا تنتقل مع العقد.
❓ أسئلة متكررة
س1: كم من الوقت يستغرق الحصول على موافقة إدارة الغذاء والدواء الأمريكية (FDA) لجهاز عظمي؟
ج: يعتمد على المسار. تستغرق موافقات 510 (k) عادةً من 3 إلى 6 أشهر، على الرغم من أن الطلبات المعقدة تستغرق وقتًا أطول. تتطلب موافقات PMA من 1 إلى 3 سنوات بسبب التجارب السريرية، وتقع التصنيفات الجديدة (de novo) بينهما. يساعد التواصل المبكر مع إدارة الغذاء والدواء الأمريكية من خلال اجتماعات ما قبل التقديم على تحسين العملية.
س2: ما الفرق بين علامة CE بموجب MDD و MDR؟
ج: استبدلت MDR بـ MDD في مايو 2021 بمتطلبات أكثر صرامة بكثير: نطاق موسع، أدلة سريرية أقوى، معرف فريد للأجهزة (UDI) إلزامي، مراقبة ما بعد السوق محسنة، إشراف صارم من هيئة الإخطار، وقاعدة بيانات EUDAMED. يمكن للأجهزة القديمة المعتمدة بموجب MDD البقاء في السوق حتى انتهاء صلاحية الشهادة ولكن يجب الانتقال إلى MDR.
س3: هل أحتاج إلى موافقات تنظيمية منفصلة لكل بلد؟
ج: بشكل عام، نعم - على الرغم من أن التنسيق يساعد. تغطي لائحة MDR الأوروبية جميع الدول الأعضاء بالإضافة إلى رابطة التجارة الحرة الأوروبية (EFTA) من خلال علامة CE واحدة، وتدمج MDSAP عمليات التدقيق عبر خمس سلطات، وتقدم بعض البلدان مسارات مختصرة للأجهزة المعتمدة من قبل إدارة الغذاء والدواء الأمريكية / CE. تحقق من المتطلبات المحددة لكل سوق مستهدف.
س4: ما هي شهادة ISO 13485، وهل هي مطلوبة؟
ج: ISO 13485 هو المعيار الدولي لأنظمة إدارة جودة الأجهزة الطبية. ليست إلزامية عالميًا بموجب القانون، ولكنها إلزامية عمليًا: تتطلب لائحة MDR الأوروبية شهادة نظام الجودة من هيئة الإخطار، وتتوافق لوائح إدارة الغذاء والدواء الأمريكية (QSR) معها عن كثب، وتتطلب معظم الأسواق الرئيسية الأخرى أو تعترف بها.
س5: ما هي البيانات السريرية المطلوبة للموافقة على جهاز عظمي؟
ج: يختلف حسب التصنيف، والحداثة، والمسار. قد تعتمد الأجهزة من الفئة الثانية ذات الأجهزة السابقة الموثوقة على تقييمات مستندة إلى الأدبيات؛ تتطلب الأجهزة الجديدة أو عالية المخاطر عادةً تحقيقات سريرية. تتطلب لائحة MDR الأوروبية أدلة أقوى من التوجيهات السابقة، وقد تتطلب إدارة الغذاء والدواء الأمريكية تجارب لـ PMA أو طلبات 510 (k) معينة. استعن بمتخصصين في الشؤون التنظيمية مبكرًا.
س6: كيف أحافظ على الامتثال التنظيمي بعد الموافقة على السوق؟
ج: من خلال اليقظة المستمرة: الإبلاغ عن الأحداث السلبية، ومراقبة ما بعد السوق، وصيانة نظام الجودة، ومراقبة التغييرات التنظيمية، والتدقيقات الدورية، والتعامل مع الشكاوى، وتنفيذ الإجراءات التصحيحية والوقائية (CAPA)، وتحديثات الملصقات. تتطلب لائحة MDR الأوروبية على وجه التحديد تقارير استقصاء ما بعد التسويق للأجهزة الطبية (PMCF) وتقارير تحديث السلامة الدورية. تبقيك أنظمة الجودة القوية وعمليات الاستخبارات التنظيمية متوافقًا على المدى الطويل.
🏁 الخلاصة
الامتثال التنظيمي للأجهزة العظمية ليس إطارًا واحدًا - بل هو ستة أطر متراكبة: تصنيف إدارة الغذاء والدواء الأمريكية ومسارات 510 (k) / PMA الخاصة بها، وآلة تقييم المطابقة الخاصة بلائحة MDR الأوروبية، ومعايير ISO الأساسية (13485 للجودة، 14971 للمخاطر)، والتنسيق العالمي من خلال IMDRF و MDSAP، والتزامات مراقبة ما بعد السوق التي لا تنام أبدًا، وطبقة ناشئة من القواعد للبرامج والطباعة ثلاثية الأبعاد والأدلة الواقعية.
الشركات المصنعة التي تزدهر تتعامل مع الامتثال كخندق تنافسي بدلاً من ضريبة. قم ببناء نظام الجودة أولاً، وقم بتضمين الأدلة السريرية في دورة حياة المنتج من اليوم الأول، وأتمتة الاستخبارات التنظيمية، ولن تكون الموافقات معارك - بل ستصبح عملية. بالنسبة للمنتجات التي تقع في مركز كل ذلك، استكشف سوق الأجهزة التقويمية العالمية مرشد.
إخلاء المسؤولية الطبية
المعلومات المقدمة هي لأغراض تعليمية فقط ولا تشكل نصيحة قانونية أو تنظيمية. تتغير المتطلبات التنظيمية بشكل متكرر، والتشاور المهني مع أخصائيي الشؤون التنظيمية ضروري لاتخاذ قرارات الامتثال المحددة.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish