

정형외과 기기 규제 준수는 훌륭한 제품과 판매 가능한 제품 사이의 관문입니다. 모든 임플란트, 전동 공구 및 외고정기는 환자에게 도달하기 전에 엄격한 안전성, 유효성 및 품질 표준을 통과해야 하며, 이러한 표준은 점점 더 까다로워지고 있습니다.
환경은 진정으로 다중 관할권입니다. 미국 FDA, 유럽 연합의 의료 기기 규정(MDR), 그리고 국제 표준 기구 네트워크는 각각 자체 벤치마크를 설정하며, 전 세계적으로 판매하는 제조업체는 정신이나 마진을 잃지 않고 이 모든 것을 충족해야 합니다. 이러한 프레임워크를 이해하는 것은 정형외과 기기 공급망 어디에 있든 제조업체, 유통업체 및 의료 제공업체에게 필수적입니다.
이 가이드에서는 6가지 주요 프레임워크, 그 하위의 품질 시스템, 임상 평가 요구 사항 및 글로벌 시장 접근 방식을 재편하는 조화 동향을 살펴봅니다. 아직 시장 자체를 파악하고 있다면, 저희의 글로벌 정형외과 기기 시장 개요부터 시작하십시오.
🇺🇸 미국 FDA 규정
FDA 분류: 정형외과 기기 규제 준수가 시작되는 곳
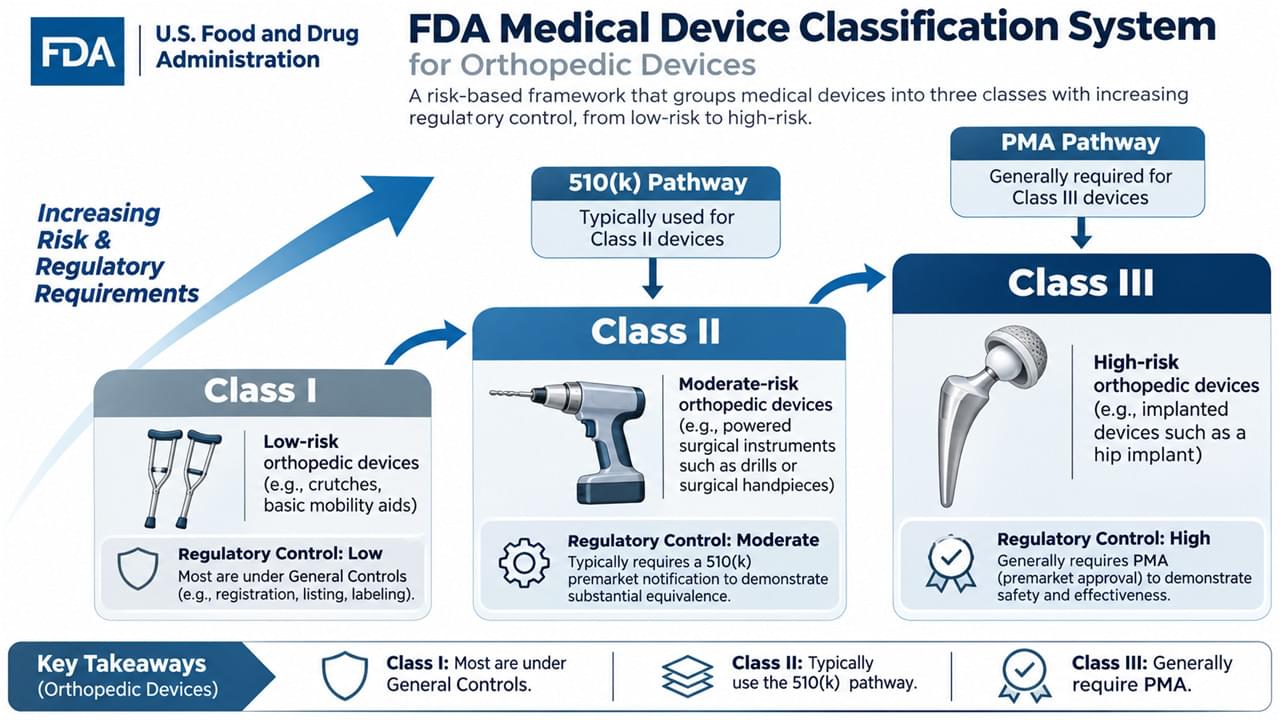
FDA는 의료 기기를 세 가지 위험 기반 등급으로 분류하며, 등급은 모든 후속 조치를 결정합니다.
Class I (저위험): 일반 관리만 해당 — 목발, 침대 난간, 수동 수술 기구 등을 생각하십시오. 대부분 시판 전 신고는 면제되지만, 등록 및 등재는 여전히 필요합니다.
Class II (중간 위험): 특별 관리가 적용되며, 대부분의 정형외과 제품이 여기에 해당합니다 — 전동 수술 기구, 정형외과 임플란트, 진단 장비. 일반적으로 성능 표준 및 시판 후 감시와 함께 510(k) 시판 전 신고가 필요합니다.
Class III (고위험): 가장 엄격한 경로입니다. 새로운 정형외과 임플란트 및 생명 유지 장치는 임상 시험 데이터와 함께 시판 전 승인(PMA)이 필요합니다.
정형외과 기기 규제 준수를 위한 510(k) 경로
510(k)는 미국 시장으로 가는 가장 일반적인 경로이며, 하나의 아이디어에 달려 있습니다: 합법적으로 판매된 선행 기기와의 실질적 동등성 — 동일한 의도된 사용, 동일한 기술적 특성 또는 새로운 안전성 또는 유효성 문제를 제기하지 않는 다른 특성.
완전한 제출에는 기기 설명 및 사양, 사용 적응증, 선행 비교, 성능 시험 데이터, 생체 적합성 정보, 멸균 및 유효 기간 데이터, 해당되는 경우 소프트웨어 문서가 포함됩니다. 표준 검토는 90 FDA 일 동안 진행되며, 상호 검토 및 추가 정보 요청이 예외보다는 일반적입니다. FDA 510(k) 승인 을 받는 것은 이정표이지만, 첫 번째 이정표일 뿐입니다.
고위험 기기에 대한 시판 전 승인(PMA)
기기가 진정으로 새롭고 위험할 때, PMA는 입장료입니다. FDA는 유효한 과학적 증거 — 일반적으로 임상 시험이 필요함 — 와 제조 시설 검사, 신규 기기에 대한 패널 검토, 종종 수년간 진행되는 시판 후 연구를 요구합니다.
임상 시험 기구 자체도 규제됩니다: 시험에 대한 IDE(조사 기기 면제), 우수 임상 실무 준수, IRB 감독, 정보에 입각한 동의 절차, 그리고 전반에 걸친 이상 반응 보고. 예산을 적절히 책정하십시오 — 이 경로는 수년과 수백만 달러로 측정됩니다.
품질 시스템 규정: 21 CFR 파트 820
FDA의 품질 시스템 요구 사항은 승인서가 도착한 후에도 제조가 일관되게 유지되도록 보장합니다. 21 CFR 파트 820은 설계 제어, 문서 제어, 구매 제어, 식별 및 추적성, 생산 및 공정 제어, 승인 활동, 부적합 제품 절차, CAPA, 라벨링 및 포장, 취급 및 유통, 기록, 서비스, 통계 기법을 다룹니다.
간단히 말해: FDA는 여러분이 만드는 것을 검토하는 것뿐만 아니라, 여러분이 그것을 어떻게 만드는지도 영원히 감사합니다.
🇪🇺 유럽 연합 의료 기기 규정(MDR)
MDR 개요: EU 시장 접근을 위한 하드 리셋
규정 (EU) 2017/745는 2021년 5월에 기존 MDD를 대체했으며, 업계는 여전히 이를 날씨 사건처럼 이야기합니다. 변경 사항은 구조적이었습니다: 기기 범위 확대, 더 엄격한 임상 증거 요구 사항, 의무적인 고유 기기 식별(UDI) 시스템, 강화된 시판 후 감시, 훨씬 더 엄격한 지정 기관 감독, 그리고 EUDAMED 데이터베이스 출시.
EU MDR 적합성 평가 하의 기기 분류
MDR은 네 가지 위험 등급을 사용합니다:
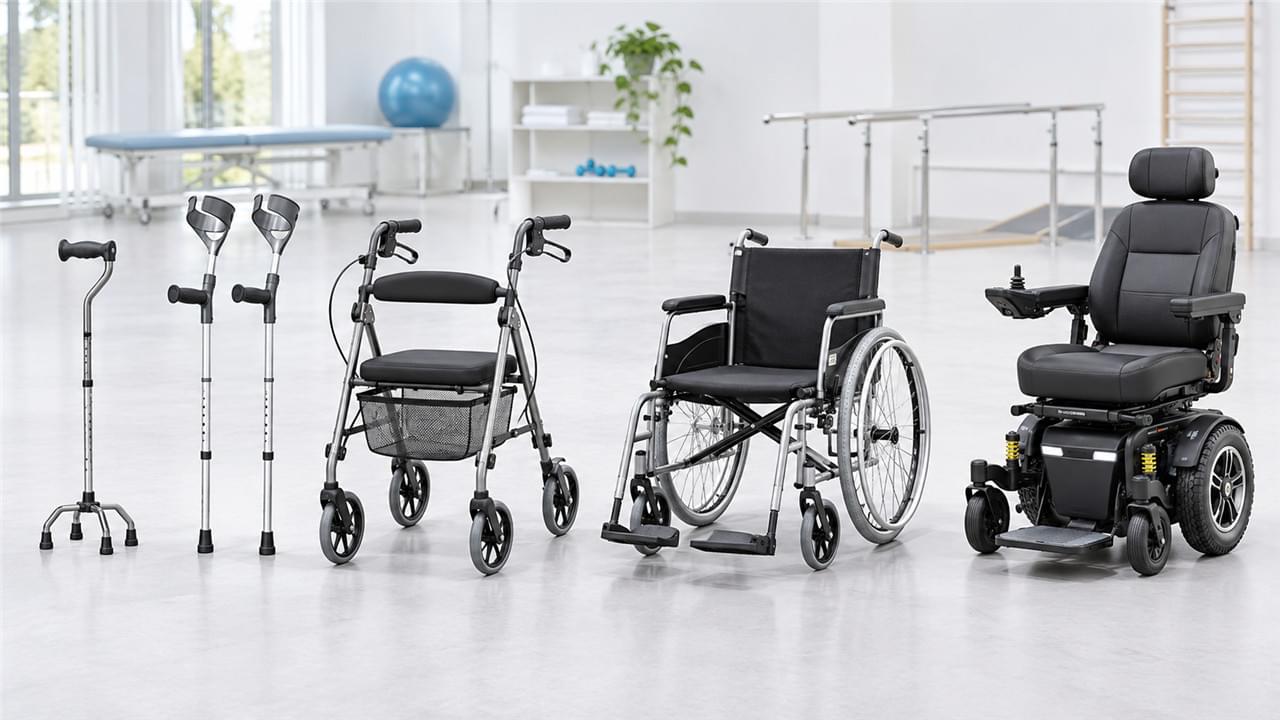
- Class I (저위험): 비침습 기기(목발, 휠체어, 재사용 가능한 수술 기구 등) — 자체 인증, 단 멸균(Is), 측정(Im), 재사용 가능(Ir) 변형은 사후 심사 기관의 개입 필요
- Class IIa (중간 위험): 단기 침습 기기(외고정 장치 포함) — 사후 심사 기관 적합성 평가 필요
- Class IIb (중간 위험 이상): 장기 침습 기기(관절 보철물 및 척추 임플란트 등) — 임상 평가 포함
- Class III (고위험): 흡수성 임플란트 및 능동 삽입형 기기 — 전체 품질 보증 시스템 및 일반적으로 임상 시험 데이터 필요
적합성 평가 절차
EU MDR 적합성 평가는 두 가지 경로로 진행됩니다. 첫째, 기술 문서: 기기 설명, 제조 정보, ISO 14971에 따른 위험 관리 파일, 임상 평가 보고서, 시판 후 감시 계획, 사용 설명서가 포함된 라벨링. 둘째, 사후 심사 기관 참여: 선정, 품질 시스템 감사, 기술 문서 검토, 임상 평가 평가, CE 인증서 발급, 이후 연간 감시 감사.
공식 요구 사항은 유럽 위원회 의료 기기 포털 에서 확인할 수 있습니다. 가이던스 업데이트가 가장 먼저 게시되므로 북마크해 두는 것이 좋습니다.
임상 평가 요구 사항
MDR의 가장 강력한 부분은 임상 증거입니다. 임상 평가 보고서(CER)는 체계적인 문헌 검토, 임상 데이터 분석, 최신 기술 평가, 위험-이익 분석 및 시판 후 임상 추적 계획을 요구합니다. 신규 기기, 고위험 삽입형 기기, 중요한 설계 변경 및 새로운 의도된 용도의 경우 임상 조사가 필요합니다.
전환 과정을 경험한 사람들의 번역: 종이처럼 얇은 임상적 정당화 시대는 끝났습니다.
🌐 국제 표준
ISO 13485: 정형외과 기기 규제 준수의 중추
ISO 13485는 의료 기기 품질 경영에 대한 국제적으로 인정된 표준입니다. 전 세계적으로 보편적으로 의무화된 법은 없지만, 시장 접근을 위해서는 사실상 필수적입니다. 인증 여정은 격차 분석, 구현 계획, 문서 개발, 내부 감사, 인증 기관 감사 및 이후 연간 감시 감사를 거칩니다.
요구 사항은 품질 경영 시스템 문서, 경영진의 책임, 자원 관리, 제품 실현, 측정 및 개선, 위험 관리 통합, 규정 준수를 포함합니다. 대부분의 시장에서, ISO 13485 인증 은 가장 먼저 확인되는 티켓입니다.
ISO 14971: 위험 관리로서의 규율
위험 관리는 기기 안전의 연결 고리이며, ISO 14971은 위험 분석(위험 식별), 위험 평가, 위험 통제, 잔여 위험 평가, 위험 관리 보고서, 생산 후 정보 피드백 루프를 정의합니다.
정형외과 기기에 적용하면 위험 목록은 익숙합니다. 생체 적합성 위험, 기계적 고장 위험, 수술 절차 위험, 장기 임플란트 위험 — 모두 공식적인 위험-이익 결정에서 평가됩니다.
제품별 표준
시스템 표준 외에도 정형외과 제품은 일련의 기술 표준을 따릅니다.
- ISO 5832 — 금속 재료: 스테인리스강, 코발트-크롬 및 티타늄 합금(기계적 특성 요구 사항 포함)
- ISO 5833 — 아크릴 골 시멘트: 구성, 기계적 특성, 시험 및 라벨링
- ISO 6018 — 정형외과 임플란트: 일반 요구 사항, 마킹, 포장 및 멸균
이러한 문서는 거의 헤드라인을 장식하지 않지만, 임플란트 재료가 실제로 테스트되는 기준입니다.
🤝 글로벌 규제 조화
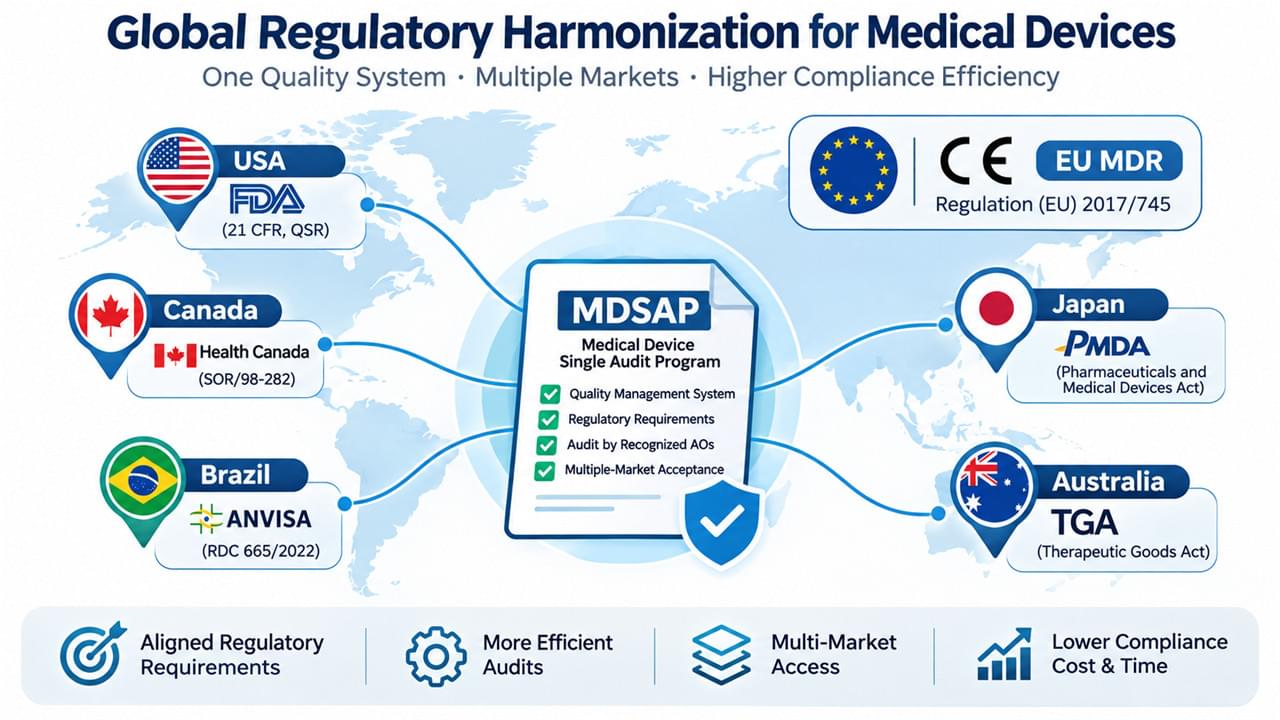
IMDRF: 서로 대화하는 세계 규제 기관
국제 의료 기기 규제 기관 포럼(IMDRF)은 융합이 이루어지는 곳입니다. 회원에는 FDA, 유럽 위원회, 캐나다 보건부, 호주 TGA, 일본 PMDA, 중국 NMPA, 브라질 ANVISA가 포함됩니다. 포럼의 조화 작업은 고유 기기 식별, 기기 명명법, 임상 평가 지침, 시판 후 감시 및 품질 경영 시스템을 다룹니다. 그 결과물은 공식적으로 채택되기 몇 년 전에 국가 규정에 영향을 미칩니다.
MDSAP: 하나의 감사, 다섯 개의 규제 기관
의료 기기 단일 감사 프로그램은 청구할 수 있는 조화입니다. 단일 제3자 감사는 FDA, 캐나다 보건부, TGA, ANVISA 및 PMDA의 품질 시스템 요구 사항을 동시에 충족합니다. 포괄적인 품질 시스템 평가, 규제 요구 사항 검증, 당국 간 감사 보고서 공유. 여러 MDSAP 시장에 판매하는 제조업체의 경우 하나의 감사로 다섯 개의 감사를 대체할 수 있습니다. 계산할 필요도 없습니다.
미국 및 EU 이외의 지역 프레임워크
중국 NMPA: Class I–III 분류, 국내 및 수입 기기 별도 경로, 임상 시험 요구 사항, 품질 시스템 요구 사항.
일본 PMDA: 시판 전 승인, 해외 제조업체 등록, 품질 경영, 시판 후 감시.
캐나다 보건부: 의료 기기 면허(MDL) 및 품질 시스템 인증서, 자체 분류 시스템 및 시판 후 요구 사항 포함.
같은 행성, 다른 규칙집 — 이것이 바로 규제 정보가 중요한 이유입니다.
📡 시판 후 감시
정형외과 기기 규제 준수에서의 감시 보고
시장에 진출하는 것이 일의 절반이고, 시장에 머무르는 것이 나머지 절반입니다. FDA 요구 사항 은 오작동에 대한 30일 보고서, 심각한 사건에 대한 5일 보고서, 특정 기기에 대한 연례 보고서를 포함하는 의료 기기 보고를 포함합니다. EU 감시 시스템 은 심각한 사건 보고, 현장 안전 시정 조치, 주기적 안전 업데이트 보고서 및 추세 보고서를 추가합니다. 이 두 가지 아래에서 IMDRF 부작용 지침은 전 세계를 공통 보고 형식 및 공유 신호 감지를 향해 나아가게 합니다.
시판 후 임상 추적 조사(PMCF)
EU MDR 하에서 PMCF 계획은 선택 사항이 아니라 필수입니다. 제조업체는 적극적으로 임상 데이터를 수집하고, 기기 성능을 모니터링하며, 지속적으로 위험-이익 균형을 재평가해야 합니다. 방법에는 등록부 참여, 임상 연구, 출판 문헌 검토 및 불만 분석이 포함됩니다. 이것은 결코 끝나지 않는 임상 평가 보고서라고 생각하십시오.
CAPA: 시정 및 예방 조치
CAPA 시스템은 품질 문제가 추적되는 곳입니다. 부적합 식별, 근본 원인 분석, 시정 조치 구현, 예방 조치 계획, 효과성 검증, 문서화 및 검토. 사고 후 규제 기관의 첫 번째 질문은 항상 “CAPA 파일을 보여주세요”입니다. 보여줄 파일이 있는지 확인하십시오.
🔮 신흥 규제 동향
디지털 헬스 및 의료 기기 소프트웨어
소프트웨어는 규칙을 재정의하고 있습니다. 의료기기 소프트웨어(SaMD)는 자체적인 독립 규정, 위험 기반 분류, 임상 평가 요구사항, 그리고 점점 더 시급해지는 사이버 보안 고려사항을 가지고 있습니다. 인공지능은 더 나아가: 머신러닝 알고리즘과 지속적인 학습 시스템은 고정된 제품에 대한 규제 당국의 가정을 뒤흔들고 있으며, 검증, 확인 및 전담 규제 경로는 여전히 실시간으로 발명되고 있습니다.
3D 프린팅 및 맞춤형 기기
환자 맞춤형 임플란트는 참신함에서 표준으로 이동하고 있으며, 맞춤형 기기 규정, 제조 품질 관리, 설계 검증 요구사항 및 임상 증거 요구사항을 뒤따르게 하고 있습니다. 현장 제조(병원 기반 3D 프린팅)는 “제조업체”가 병원일 때 누가 규제 책임을 지는지에 대한 까다로운 질문을 제기합니다. 상세한 규칙은 아직 확정되지 않았습니다. 당사의 정형외과 임플란트 가이드 를 참조하여 제조 기술이 제품 자체를 어떻게 재편하고 있는지 확인하십시오.
실제 증거
규제 당국은 임상 시험 외부의 데이터를 점점 더 선호하고 있습니다. 실제 증거(레지스트리 데이터, 청구 분석, 전자 건강 기록, 시판 후 연구 설계)는 FDA 지침 개발 및 EMA 자격 의견을 통해 공식적으로 인정받고 있으며, 방법론적 표준 및 데이터 품질 요구사항도 함께 성숙하고 있습니다. RWE는 매년 승인 및 시판 후 결정 모두에서 더 큰 비중을 차지할 것으로 예상됩니다.
✅ 규정 준수 전략 및 모범 사례
규제 전략 개발
성공적인 기업들은 정형외과 기기 규제 준수를 서류 작업이 아닌 전략으로 취급합니다. 시장 진입 계획 목표 시장 식별, 규제 경로 선택, 일정 및 자원 계획, 그리고 정직한 위험 평가로 시작됩니다. 품질 시스템 구현 경영진의 의지, 자원 할당, 프로세스 문서화, 교육 프로그램, 내부 감사 일정으로 이어집니다. 전략 단계를 건너뛰는 기업들은 비용을 건너뛰는 것이 아니라 나중에 이자를 붙여 지불합니다.
규제 정보
요구 사항은 매월 변경되며, 어제의 지침은 오늘의 제출을 조용히 무효화할 수 있습니다. 효과적인 모니터링은 규제 변경 추적, 지침 문서 업데이트, 표준 개정, 경쟁 정보 수집을 포함합니다. 인적 측면에서는 규제 업무 인증, 산업 컨퍼런스, 전문 협회 회원 자격, 지속적인 교육을 통해 팀을 날카롭게 유지합니다. 생산 아웃소싱을 고려하는 제조업체는 저희의 OEM 및 ODM 제조 가이드 를 읽어보십시오. 규제 책임은 계약과 함께 이전되지 않습니다.
❓ 자주 묻는 질문
Q1: 정형외과 기기에 대한 FDA 승인을 받는 데 얼마나 걸립니까?
A: 경로에 따라 다릅니다. 510(k) 승인은 일반적으로 3-6개월이 걸리지만 복잡한 제출은 더 오래 걸립니다. PMA 승인은 임상 시험으로 인해 1-3년이 필요하며, de novo 분류는 그 사이에 있습니다. 사전 제출 회의를 통한 조기 FDA 참여는 프로세스를 최적화하는 데 도움이 됩니다.
Q2: MDD와 MDR 하에서의 CE 마킹의 차이점은 무엇입니까?
A: MDR은 2021년 5월에 훨씬 더 엄격한 요구 사항으로 MDD를 대체했습니다. 범위 확대, 더 까다로운 임상 증거, 의무적인 UDI, 강화된 시판 후 감시, 엄격한 인증 기관 감독, EUDAMED 데이터베이스가 포함됩니다. 기존 MDD 인증 기기는 인증 만료 시까지 시장에 머물 수 있지만 MDR로 전환해야 합니다.
Q3: 각 국가별로 별도의 규제 승인이 필요합니까?
A: 일반적으로 그렇습니다. 조화가 도움이 되기는 하지만요. EU MDR은 단일 CE 마킹을 통해 모든 회원국 및 EFTA를 포함하며, MDSAP는 5개 규제 기관에 걸친 감사를 통합하고, 일부 국가는 FDA/CE 승인 기기에 대해 간소화된 경로를 제공합니다. 각 목표 시장의 특정 요구 사항을 확인하십시오.
Q4: ISO 13485 인증이란 무엇이며, 필수입니까?
A: ISO 13485는 의료 기기 품질 경영 시스템에 대한 국제 표준입니다. 법적으로 보편적으로 의무화된 것은 아니지만 실질적으로 필수적입니다. EU MDR은 인증 기관 품질 시스템 인증을 요구하며, FDA의 QSR은 이와 밀접하게 일치하고, 대부분의 다른 주요 시장은 이를 요구하거나 인정합니다.
Q5: 정형외과 기기 승인에 필요한 임상 데이터는 무엇입니까?
A: 분류, 참신성 및 경로에 따라 다릅니다. 확실한 선례가 있는 Class II 기기는 문헌 기반 평가에 의존할 수 있으며, 새로운 또는 고위험 기기는 일반적으로 임상 조사가 필요합니다. EU MDR은 이전 지침보다 더 강력한 증거를 요구하며, FDA는 PMA 또는 특정 510(k) 제출에 대해 시험을 요구할 수 있습니다. 규제 전문가와 조기에 협력하십시오.
Q6: 시장 승인 후 규제 준수를 어떻게 유지합니까?
A: 지속적인 경계를 통해 이루어집니다. 이상 반응 보고, 시판 후 감시, 품질 시스템 유지 관리, 규제 변경 모니터링, 정기 감사, 불만 처리, CAPA 구현, 라벨 업데이트 등이 포함됩니다. EU MDR은 특히 PMCF 및 정기 안전 업데이트 보고서를 요구합니다. 강력한 품질 시스템과 규제 정보 프로세스는 장기적으로 규정 준수를 유지하도록 합니다.
🏁 결론
정형외과 기기 규제 준수는 하나의 프레임워크가 아니라 6가지 계층으로 구성됩니다. FDA 분류 및 510(k)/PMA 경로, EU MDR의 적합성 평가 시스템, 그 아래의 ISO 표준(품질의 경우 13485, 위험의 경우 14971), IMDRF 및 MDSAP를 통한 글로벌 조화, 끊임없는 시판 후 감시 의무, 그리고 소프트웨어, 3D 프린팅, 실제 증거에 대한 새로운 규칙 계층입니다.
성공하는 제조업체는 규제 준수를 세금이 아닌 경쟁 우위로 취급합니다. 품질 시스템을 먼저 구축하고, 제품 수명 주기 전반에 걸쳐 임상 증거를 연결하며, 규제 정보를 자동화하면 승인은 더 이상 싸움이 아니라 프로세스가 됩니다. 그 중심에 있는 제품에 대해 전체 글로벌 정형외과 기기 시장 가이드.
의료 면책 조항
제공된 정보는 교육 목적으로만 사용되며 법률 또는 규제 자문을 구성하지 않습니다. 규제 요구 사항은 자주 변경되므로 특정 규정 준수 결정에는 규제 업무 전문가와의 전문적인 상담이 필수적입니다.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish