

Ortopedik bir cihaz üreticisi için, FDA 510(k) onayı — veya onun ağır siklet kardeşi PMA — Amerikan pazarının gerçekten açıldığı andır. FDA'nın iki ana pazarlama öncesi yolu, 510(k) pazarlama öncesi bildirim ve Pazarlama Öncesi Onay, tek bir şeyi kesinleştirmek için vardır: hiçbir cihaz, sıkı güvenlik ve etkinlik standartlarını karşılamadan hastaya ulaşmaz.
Bunlar arasında seçim yapmak akademik değildir. 510(k) yolu, bir öncül cihaza önemli ölçüde eşdeğerlik üzerine kuruludur ve aylar sürer; PMA yolu klinik denemeler gerektirir ve yıllar sürer. Başlangıçta yanlış yolu seçerseniz, bunu onuncu ay civarında, kurtarılamayacak bir başvuruyla keşfedersiniz. Doğru olanı seçerseniz, tüm düzenleyici program mantıksal olarak takip eder.
Bu kılavuz, FDA cihaz sınıflandırmasını, her iki onay yolunu tam olarak, incelemeleri kısaltan stratejik hamleleri ve başvuruları batıran tuzakları ele almaktadır. Tüm yargı bölgelerindeki daha büyük resim için, tam ortopedik cihaz yasal uyumluluğu rehber.
🗂️ FDA Cihaz Sınıflandırmasını Anlama
FDA 510(k) Onayının Arkasındaki Üç Sınıflı Sistem
Her şey sınıflandırmayla başlar, çünkü cihazın risk sınıfı yolu belirler.
Sınıf I (düşük risk): genel kontroller yalnızca — koltuk değnekleri, yatak kenarları, manuel cerrahi aletler. Neredeyse 'i pazarlama öncesi bildirimden muaftır, ancak kayıt, listeleme ve kalite sistemi uyumluluğu hala geçerlidir.
Sınıf II (orta risk): çoğu ortopedik ürünün bulunduğu yer — motorlu cerrahi aletler, ortopedik implantlar, kemik vidaları. Bunlar genel ve özel kontroller gerektirir ve çoğu, performans standartları ve pazarlama sonrası gözetimle birlikte 510(k) izni gerektirir.
Sınıf III (yüksek risk): hayatı destekleyen veya destekleyen yeni ortopedik implantlar ve kemik greft materyalleri. Genellikle klinik denemeler gerektiren PMA bölgesi.
Sınıflandırma Nasıl Belirlenir
Sınıflandırma, kullanım amacı ve endikasyonlar, teknolojik özellikler, hasta ve kullanıcı için risk, öncül cihazlarla karşılaştırma ve teknolojik yenilik üzerine kuruludur. Bunu anlamanın araçları halka açıktır: FDA Ürün Sınıflandırma Veritabanı, 21 CFR Bölüm 888 (ortopedik cihazlara adanmış yönetmelik), FDA rehber belgeleri ve — hepsinin en az kullanılanı — FDA personelinin bir yıl tahminle harcama yapmadan önce size cevabı söyleyeceği ön başvuru toplantıları.
📋 510(k) Pazarlama Öncesi Bildirim Süreci
510(k) Genel Bakış: Önemli Eşdeğerlik İlkesi
Her yıl FDA cihaz izinlerinin yaklaşık 'ı 510(k) yoluyla ilerler — ve tek bir kavram üzerine kuruludur: önemli eşdeğerlik. Cihazınızın kullanım amacı ve teknolojik özellikler açısından yasal olarak pazarlanan bir öncül cihaza uyması gerektiğini veya herhangi bir farklılığın güvenlik ve etkinlik konusunda yeni sorular ortaya çıkarmadığını göstermelisiniz.
Bu “öncül” kelimesi ağır bir iş yapıyor. İyi bir öncül, altı aylık bir izin ile iki yıllık bir macera arasındaki farktır — aşağıda strateji bölümünde birini seçme hakkında daha fazla bilgi.
510(k) Başvurularının Üç Türü
Tüm 510(k)lar aynı hayvan değildir:
- Geleneksel 510(k) — tam öncül karşılaştırması ve 90 günlük inceleme süresi olan standart başvuru
- Özel 510(k) — aynı üretici tarafından yapılan cihaz değişiklikleri için, tasarım kontrol belgelerine dayanarak; inceleme yaklaşık 30 gün sürer
- Kısaltılmış 510(k) — azaltılmış dokümantasyon ve kolaylaştırılmış inceleme için FDA tarafından tanınan konsensüs standartlarına ve özet raporlara dayanır
FDA 510(k) Onayı Neleri Gerektirir: Başvuru Paketi
Tam bir 510(k) beş bölümden oluşan yapılandırılmış bir hikayedir:
- İdari bilgiler: cihaz adı, sınıflandırma, başvuru sahibi ayrıntıları, kullanım endikasyonları
- Cihaz açıklaması: teknik özellikler, mühendislik çizimleri, malzemeler, üretim süreçleri, yazılım dokümantasyonu
- Önemli eşdeğerlik karşılaştırması: öncül tanımlaması, yan yana bir karşılaştırma tablosu ve benzerlikler ve farklılıklar hakkında dürüst bir analiz
- Performans verileri: laboratuvar testleri, ISO 10993'e göre biyouyumluluk, sterilizasyon doğrulama, raf ömrü testleri, ayrıca uygun olduğu durumlarda elektrik güvenliği ve yazılım doğrulama
- Etiketleme: önerilen etiketler, kullanım talimatları, paket etiketlemesi ve tanıtım materyalleri
Eksik başvurular erken ölür — bir sonraki bölüm tam olarak nasıl olduğunu açıklıyor.
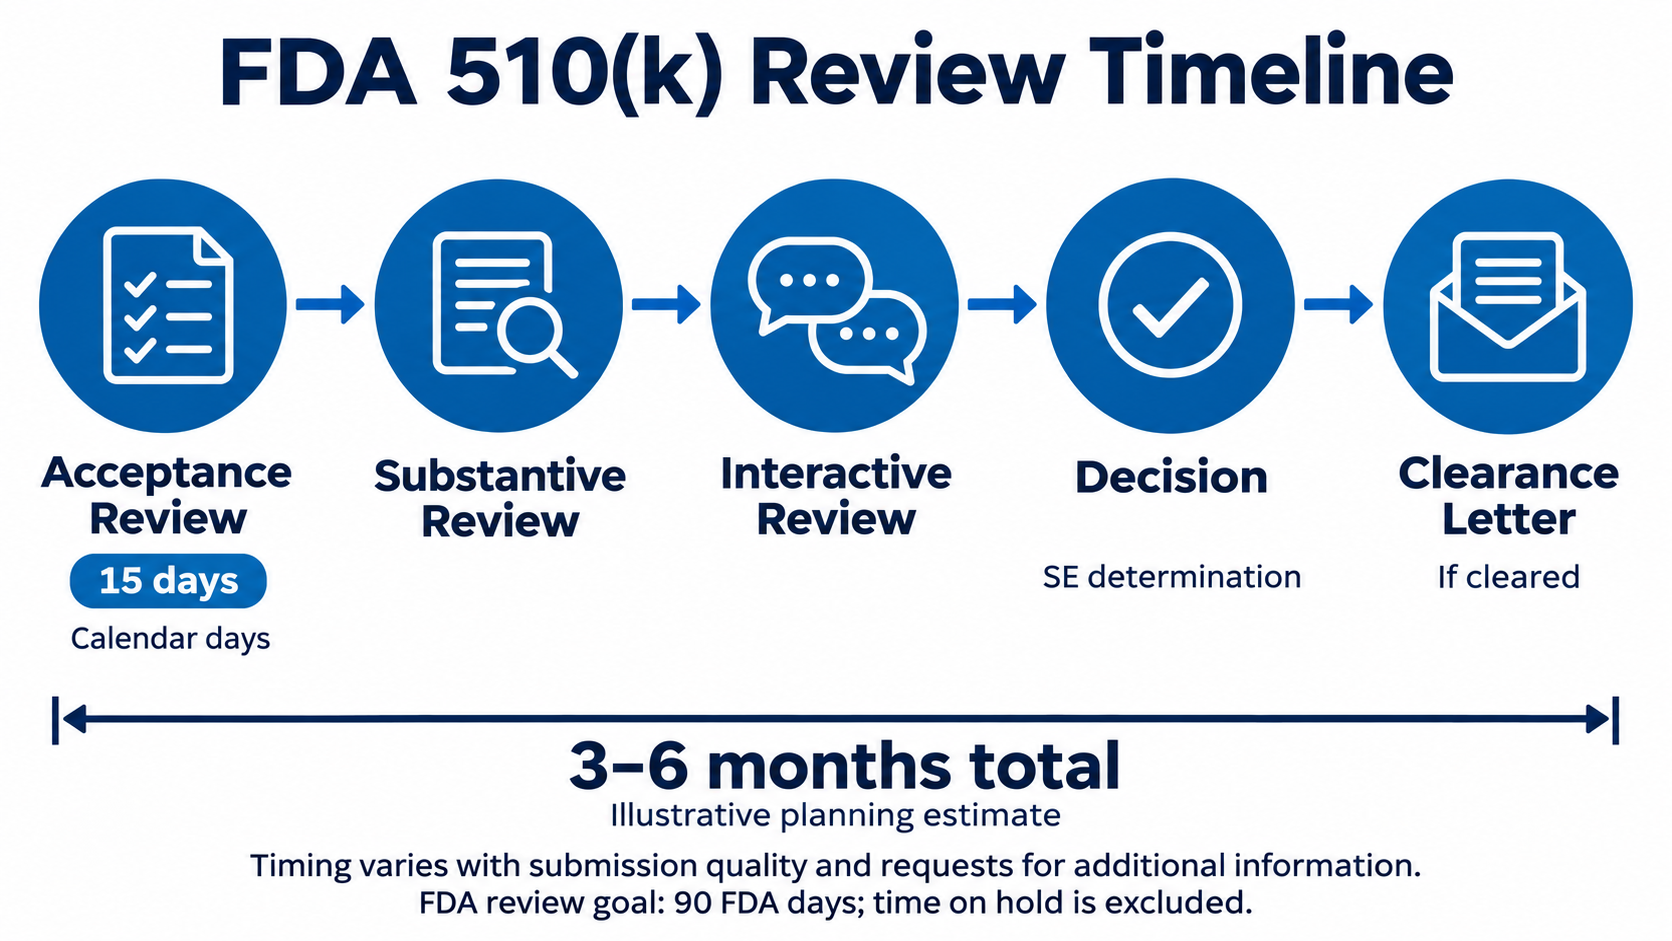
FDA 510(k) Onay İncelemesi: Kabulden İzin Verilmesine Kadar
İnceleme aşamalar halinde ilerler. Kabul incelemesi (15 gün): idari tamlık kontrolü — bunu geçemezseniz, bilimsel incelemeye bakılmadan önce Kabul Reddi (RTA) mektubu alırsınız. Esaslı inceleme: bilimsel ve düzenleyici inceleme, etkileşimli inceleme, ek bilgi talepleri ve süreç boyunca eksiklik mektupları ile birlikte. Karar: cihazın önemli ölçüde eşdeğer olduğunu belirten bir izin mektubu, Önemli Ölçüde Eşdeğer Değil (NSE) mektubu veya geri çekme seçeneğiniz.
Zaman çizelgesi beklentileri: basit cihazlar 2-3 ayda, ortalama 3-6 ay sürer ve karmaşık cihazlar 6-12 aya kadar uzayabilir. Herhangi bir öncül veya rakibin geçmişini kendiniz doğrulayabilirsiniz. FDA 510(k) veritabanı — ücretsiz ve herkese açık.
🧪 PMA Onay Süreci
PMA Genel Bakış: En Yüksek Standart
PMA yolu, önemli ölçüde eşdeğerlik gösteremeyen veya sadece en yüksek düzeyde incelemeyi gerektiren Sınıf III cihazlar için ayrılmıştır. FDA, geçerli bilimsel kanıt ve güvenlik ve etkinlik için makul bir güvence talep eder, bu da pratikte klinik denemeler, bir üretim tesisi denetimi ve genellikle bir danışma paneli incelemesi anlamına gelir.
PMA Başvuru Bileşenleri
Bir PMA her şeyin bir dosyasıdır: idari bölümler (cihaz açıklaması, endikasyonlar, klinik çalışma özetleri), teknik bölümler (üretim bilgileri, kalite sistemi belgeleri, klinik olmayan laboratuvar çalışmaları, biyouyumluluk, sterilizasyon, yazılım), klinik araştırmalar (IDE çalışmaları, protokoller, istatistiksel analiz, olumsuz olay raporlaması) ve hasta bilgileriyle birlikte taslak etiketleme.
PMA Onay Sürecinde Klinik Deneme Gereksinimleri
Klinik makine, herhangi bir hasta kaydedilmeden önce başlar. Bir IDE (Araştırma Cihazı Muafiyeti), denemenin kendisi için FDA onayı, ayrıca IRB onayı, bilgilendirilmiş onam prosedürleri, İyi Klinik Uygulama uyumluluğu ve devam eden izleme ve raporlama gerektirir.
Çalışma tasarımı klinik bilim en iyi uygulamalarını takip eder: prospektif kontrollü çalışmalar tercih edilir, uygun olduğu yerlerde randomize ve körleme, iyi seçilmiş son noktalar ve dürüst istatistiksel güç hesaplamaları. Aşamalar fizibilite çalışmalarından (erken güvenlik), kritik çalışmalardan (güvenlik ve etkinlik) devam eden erişim ve onay sonrası çalışmalara kadar devam eder. Gerçek onaylanmış PMA'ları — deneme tasarımlarıyla birlikte — FDA PMA veritabanında.
PMA İncelemesi: Zaman Çizelgesi ve Karar Noktaları
Dosyalama incelemesi (45 gün) idari tamlığı kontrol eder — dosyalamayı reddetme mektupları erken gönderilir. Ardından etkileşimli inceleme başlar: derinlemesine bilimsel inceleme, gerekirse bir danışma paneli toplantısı, tesis denetimi, eksiklik mektupları ve değişiklikler. Karar onay emri, onaylanabilir bir mektup (küçük eksiklikler kalır), onaylanamaz bir mektup veya ret olarak gelir.
Zaman çizelgesi beklentileri: ilk inceleme 180 FDA günüdür, ancak toplam süreç 1-3 yıl sürer — panel incelemeleri ve denetimler gerçek zaman ekler.
🎯 Stratejik Hususlar
Öncül Cihaz Seçimi: En Yüksek Kaldıraçlı Karar
Bir 510(k)'daki en önemli seçim öncüldür. İyi bir öncül, amaçlanan kullanımınızı ve teknolojik özelliklerinizi paylaşır, ABD'de yasal olarak pazarlanır, giderilmemiş güvenlik sorunları yoktur ve yakın zamanda temizlenmiştir. Birden fazla öncül kabul edilebilir — önemli eşdeğerlik için birincil, belirli özellikler için ek olanlar — ancak her biri karşılaştırma hikayesine karmaşıklık katar.
Öncül mevcut değil mi? Çıkışlar, de novo sınıflandırma yolu, aşağı sınıflandırma dilekçesi veya cihaz gerçekten yüksek riskliyse PMA'dır.
Ön Başvuru (Q-Sub) Toplantıları: Ucuz Sigorta
Bir Q-Sub, başarısız bir başvurunun maliyetinin küçük bir kısmı için erken FDA geri bildirimi satın alır. Menüde ön başvuru toplantıları, bilgilendirme toplantıları, çalışma risk belirlemeleri ve resmi erken işbirliği toplantıları yer alır. Faydaları: düzenleyici strateji uyumu, daha kısa incelemeler, daha az eksiklik mektubu. Hazırlık önemlidir — belirli sorular, destekleyici belgeler, önerilen endikasyonlar ve ön veriler getirin. Q-Sub'ları atlayan üreticiler cesur değildir; sadece ücretsiz olarak sunulan bilgi için tam fiyat ödüyorlar.
Gecikmeye Neden Olan Yaygın Tuzaklar FDA 510(k) Onayı
Dört başarısızlık paterni çoğu gecikmeye neden olur:
- Yetersiz öncül karşılaştırması — düzeltme, tüm farklılıkları ele alan ve her birinin güvenlik veya etkinliği neden etkilemediğini açıklayan ayrıntılı yan yana bir analizdir
- Yetersiz performans verisi — en kötü durum testlerini içeren tanınmış standartları izleyen kapsamlı bir test planı oluşturun
- Kötü tanımlanmış endikasyonlar — öncül diline uyan net, belirli endikasyonlar yazın; aşırı geniş iddialardan kaçının
- Yetersiz risk analizi — kapsamlı bir tehlike analizi ve belgelenmiş risk kontrolleri ile ISO 14971'e uyun
📮 Pazarlama Sonrası Gereksinimler
Tıbbi Cihaz Raporlaması (MDR)
İzin, bitiş çizgisi değil — başlangıç düdüğüdür. Tıbbi Cihaz Raporlaması, ciddi olaylar için 5 günlük raporlar, arızalar için 30 günlük raporlar, belirli cihazlar için yıllık raporlar ve kullanıcı tesis raporlaması gerektirir. Raporlanabilir olaylar ölümleri, ciddi yaralanmaları, zarara neden olabilecek arızaları ve geri çekmeleri veya düzeltmeleri içerir. Temizlenmiş her cihaz, tüm ticari ömrü boyunca bu yükümlülüğü taşır.
Kalite Sistemi Yönetmeliği ve Denetim Hazırlığı
21 CFR Bölüm 820 uyarınca, üreticiler tasarım kontrollerini, üretim kontrollerini, CAPA prosedürlerini, belge kontrollerini ve yönetim sorumluluğunu sürdürür — ve FDA kontrol etmeye gelecektir. Rutin denetimler QSIT (Kalite Sistemi Denetim Tekniği) yaklaşımını kullanır, neden-sonuç denetimleri herhangi bir sorun sinyalini takip eder ve kötü bir denetimin potansiyel sonu bir uyarı mektubudur. Denetim hazırlığı bir proje değil, kalıcı bir durumdur.
⚖️ Karşılaştırma: 510(k) vs. PMA
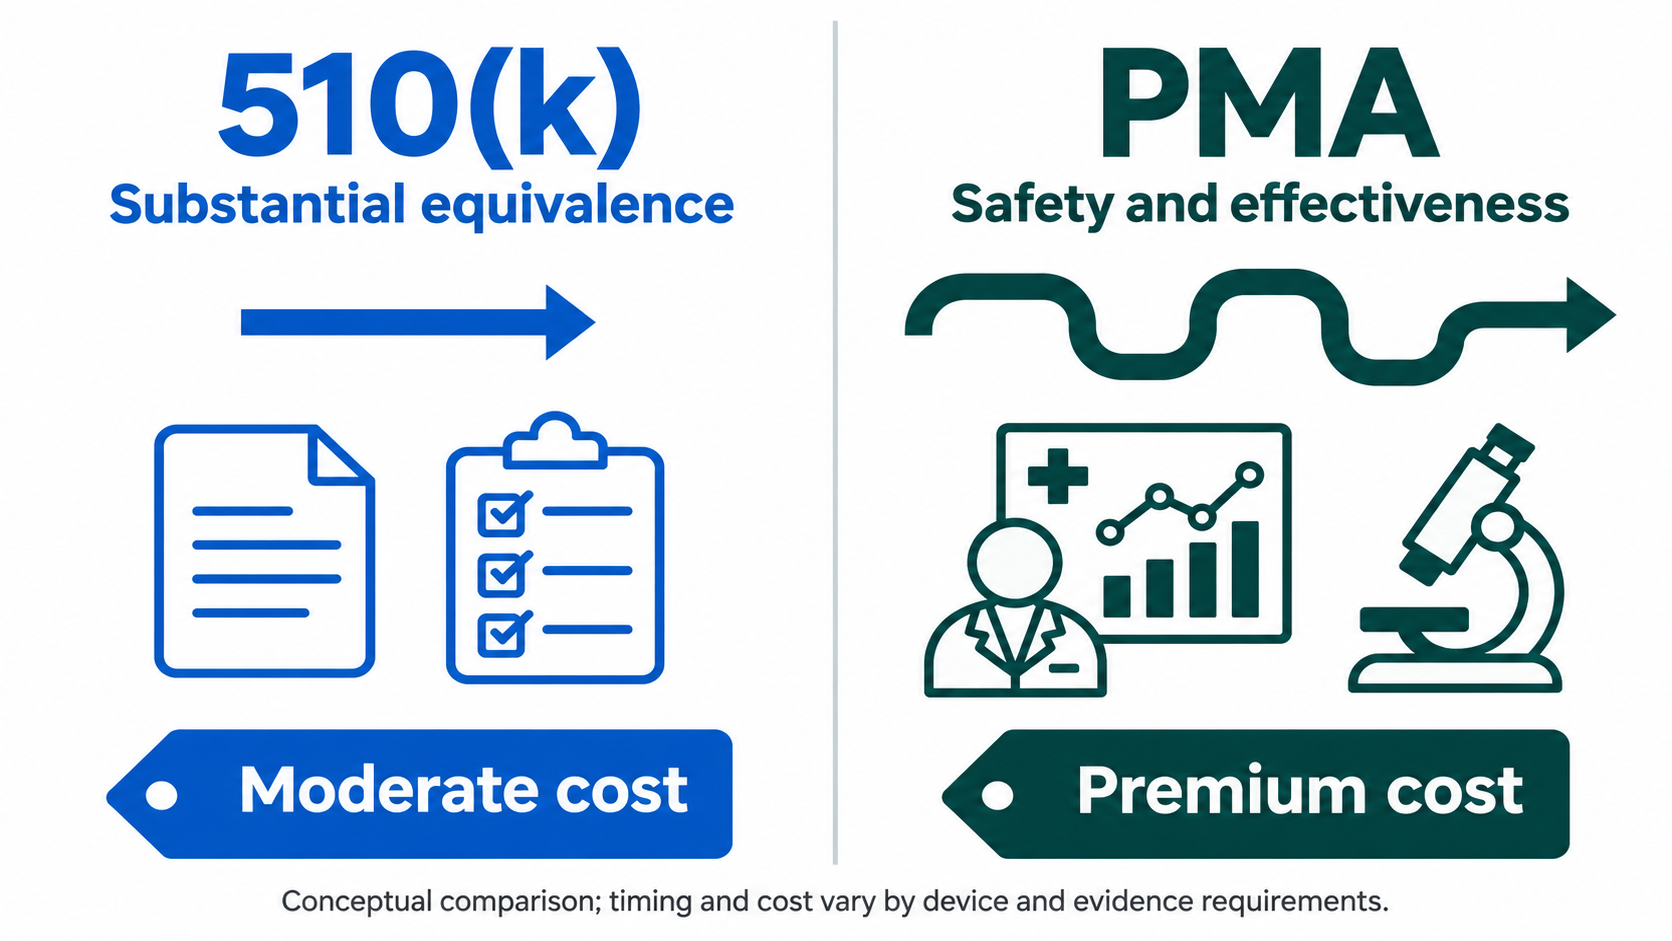
| Yön | 510(k) | PMA |
|---|---|---|
| Cihaz Sınıfı | Sınıf I ve II | Sınıf III |
| Klinik Veriler | Genellikle gerekli değil | Tipik olarak gerekli |
| Zaman çizelgesi | Ortalama 3–6 ay | 1–3 yıl |
| Maliyet | 50,000–50,000–200,000+ | 500,000–500,000–5,000,000+ |
| İnceleme Standardı | Önemli eşdeğerlik | Makul güvence |
| Tesis Denetimi | Rutin değil | Gerekli |
| Panel İncelemesi | Nadir | Genellikle gerekli |
| Pazar Sonrası Çalışmalar | Bazen | Genellikle gerekli |
Tablodan çıkarılacak sonuç: bir 510(k) ve bir PMA aynı sürecin iki farklı aşaması değildir — tamamen farklı sporlardır, farklı maliyetler, zaman çizelgeleri ve kanıt felsefeleri ile. Yol stratejisi bir ürün stratejisidir. Paralel Avrupa sistemi için, bkz. AB MDR CE işareti kılavuzumuz, ve her ikisinin de altında yatan kalite sistemi için, ISO standartları ve kalite yönetimi kılavuzu.
❓ Sıkça Sorulan Sorular
S1: Bir ortopedik cihaz için FDA onayı almak ne kadar sürer?
C: 510(k) başvuruları genellikle 50,000–50,000–test, danışmanlık ve FDA ücretleri dahil 200.000; PMA'lar klinik denemeler nedeniyle 500,000–500,000–000.000+'ya mal olur. BK2026 FDA kullanıcı ücretleri kabaca 000 bir 510(k) için ve22,000fveyaa510(k)bird000 bir PMA için, artı biyolojik uyumluluk testi (20,000–20,000–000) ve sterilizasyon doğrulama (10,000–10,000–50,000).
S2: FDA onayı için Amerika Birleşik Devletleri dışındaki klinik verileri kullanabilir miyim?
C: Evet — FDA, ABD nüfusuna uygulanabilirse, GCP kapsamında yürütülmüşse ve uygun bilgilendirilmiş onam ile etik olarak gerçekleştirilmişse yabancı verileri kabul eder. FDA yine de belirli cihazlar, özellikle PMA'lar için ABD çalışmaları gerektirebilir. Yabancı klinik çalışmaların kabulüne ilişkin FDA kılavuzu gereksinimleri ayrıntılı olarak belirtmektedir.
S3: 510(k) başvurum reddedilirse ne olur?
C: Bir NSE kararı birkaç kapı açar: daha iyi verilerle veya farklı bir emsal ile yeni bir 510(k), emsal yoksa de novo yolu, cihaz yüksek riskliyse bir PMA veya cihazı bir emsali daha yakından eşleştirmek için değiştirmek. Ayrıca yolları görüşmek üzere FDA ile bir toplantı talep edebilirsiniz.
S4: Cihazımın 510(k) veya PMA'ya ihtiyacı olup olmadığını nasıl anlarım?
C: Sınıflandırma belirler. Amaçlanan kullanım ve teknolojiyi kullanarak FDA Ürün Sınıflandırma Veritabanını kontrol edin: Sınıf I genellikle muaftır, Sınıf II tipik olarak 510(k) gerektirir, Sınıf III PMA gerektirir. Emsali olmayan yeni cihazlar de novo için uygun olabilir. Başvurudan önce ön başvuru toplantıları yolu doğrular.
S5: De novo sınıflandırma yolu nedir?
C: Emsali olmayan ve tam PMA gerektirmeyen yeni düşük ila orta riskli cihazlar içindir. İlk bir NSE kararından sonra, de novo sınıflandırması talep edin; kabul edilirse, FDA yeni bir sınıflandırma düzenlemesi oluşturur ve cihazınız gelecekteki 510(k)'lar için emsal olur. Yol, NSE'den sonra 120–150 gün sürer ve yenilikçi ortopedik teknolojiler için giderek daha fazla kullanılmaktadır.
S6: FDA incelemesi beklemedeyken cihazımı pazarlayabilir miyim?
C: Genel olarak hayır — izin olmadan pazarlama, Federal Gıda, İlaç ve Kozmetik Yasasını ihlal eder. İstisnalar arasında onaylanmış bir IDE kapsamındaki araştırma cihazları, yalnızca ihracat amaçlı cihazlar, özel cihaz muafiyetleri ve insani yardım amaçlı cihazlar bulunur. Erken pazarlama uyarı mektupları, el koymalar ve kovuşturma riski taşır.
🏁 Sonuç
FDA 510(k) onay süreci hazırlığı ödüllendirir ve doğaçlamayı cezalandırır. Sınıflandırmayı doğru yapın, emsali dikkatle seçin, taahhütte bulunmadan önce bir Q-Sub çalıştırın ve 510(k) yönetilebilir bir 3–6 aylık proje haline gelir. Gerçekten yeni bir cihazda önemli eşdeğerlik kısayolunu kullanın ve PMA onay sürecini zor yoldan karşılayacaksınız — bir yıl sonra, yeniden kullanamayacağınız verilerle.
Karşılaştırma tablosu bunu açıkça ortaya koyuyor: farklı yollar, farklı sporlar. Saat çalmadan hangi oyunu oynadığınızı bilin. Yargı bölgeleri genelindeki tam düzenleyici harita için, şuraya geri dönün: ortopedik cihaz yasal uyumluluğu merkez.
Tıbbi Uyarı
Sağlanan bilgiler yalnızca eğitim amaçlıdır ve yasal veya düzenleyici tavsiye niteliğinde değildir. FDA düzenlemeleri sık sık değişir ve belirli başvuru stratejileri için düzenleyici işler profesyonelleriyle istişare esastır.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish