

بالنسبة لمصنع جهاز تقويم العظام، موافقة إدارة الغذاء والدواء الأمريكية 510(k) - أو شقيقتها القوية، PMA - هي اللحظة التي يفتح فيها السوق الأمريكي فعليًا. المساران الرئيسيان قبل التسويق لإدارة الغذاء والدواء، إشعار ما قبل التسويق 510(k) والموافقة قبل التسويق، موجودان لجعل شيء واحد مؤكدًا: لا يصل أي جهاز إلى المريض دون تلبية معايير السلامة والفعالية الصارمة.
الاختيار بينهما ليس أكاديميًا. يتبع مسار 510(k) التكافؤ الجوهري لجهاز سابق ويستغرق أشهرًا؛ يتطلب مسار PMA تجارب سريرية ويستغرق سنوات. اختر المسار الخاطئ في البداية وستكتشف ذلك حوالي الشهر العاشر، مع تقديم لا يمكن إنقاذه. اختر المسار الصحيح، وسيتبع البرنامج التنظيمي بأكمله منطقيًا.
هذا الدليل يتناول تصنيف أجهزة إدارة الغذاء والدواء، وكلا مساري الموافقة بالكامل، والتحركات الاستراتيجية التي تقصر المراجعات، والمزالق التي تغرق التقديمات. للحصول على الصورة الأكبر عبر جميع الولايات القضائية، ابدأ بـ الامتثال التنظيمي للأجهزة العظمية مرشد.
🗂️ فهم تصنيف أجهزة إدارة الغذاء والدواء
النظام ذو الثلاث فئات وراء موافقة إدارة الغذاء والدواء 510(k)
كل شيء يبدأ بالتصنيف، لأن فئة مخاطر الجهاز تحدد المسار.
الفئة الأولى (مخاطر منخفضة): ضوابط عامة فقط - عكازات، قضبان سرير، أدوات جراحية يدوية. 95٪ معفاة من إشعار ما قبل التسويق، على الرغم من أن التسجيل والإدراج والامتثال لنظام الجودة لا يزال ساريًا.
الفئة الثانية (مخاطر متوسطة): حيث يعيش معظم منتجات تقويم العظام - أدوات جراحية تعمل بالطاقة، غرسات تقويم العظام، براغي العظام. تتطلب هذه ضوابط عامة وخاصة، ومعظمها يحتاج إلى تخليص 510(k)، مع معايير الأداء والمراقبة بعد التسويق.
الفئة الثالثة (مخاطر عالية): غرسات تقويم العظام ومواد ترقيع العظام الجديدة التي تدعم الحياة أو تدعمها. منطقة PMA، مع التجارب السريرية المطلوبة عادةً.
كيف يتم تحديد التصنيف
يعتمد التصنيف على الاستخدام المقصود والمؤشرات، والخصائص التكنولوجية، والمخاطر على المريض والمستخدم، والمقارنة بالأجهزة السابقة، والحداثة التكنولوجية. الأدوات لمعرفة ذلك عامة: قاعدة بيانات تصنيف منتجات إدارة الغذاء والدواء، 21 CFR الجزء 888 (اللائحة المخصصة لأجهزة تقويم العظام)، وثائق إرشادات إدارة الغذاء والدواء، والأكثر استخدامًا - اجتماعات ما قبل التقديم، حيث سيخبرك موظفو إدارة الغذاء والدواء بالإجابة قبل أن تقضي عامًا في التخمين.
📋 عملية إشعار ما قبل التسويق 510(k)
نظرة عامة على 510(k): مبدأ التكافؤ الجوهري
حوالي 90٪ من تخليصات أجهزة إدارة الغذاء والدواء كل عام تمر عبر مسار 510(k) - وهو مبني على مفهوم واحد: التكافؤ الجوهري. يجب عليك إثبات أن جهازك يتطابق مع جهاز سابق مسوق قانونيًا في الاستخدام المقصود والخصائص التكنولوجية، أو أن أي اختلافات لا تثير أسئلة جديدة حول السلامة والفعالية.
هذه الكلمة “سابق” تقوم بعمل كبير. الجهاز السابق الجيد هو الفرق بين تخليص لمدة ستة أشهر ورحلة ملحمية لمدة عامين - المزيد حول اختيار واحد في قسم الاستراتيجية أدناه.
الأنواع الثلاثة لتقديمات 510(k)
ليست كل 510(k) نفس الشيء:
- 510(k) التقليدي - التقديم القياسي مع مقارنة كاملة للجهاز السابق وساعة مراجعة مدتها 90 يومًا
- 510(k) الخاص - لتعديلات الجهاز من قبل نفس الشركة المصنعة، بالاعتماد على وثائق التحكم في التصميم؛ المراجعة تستغرق حوالي 30 يومًا
- 510(k) المختصر - يعتمد على معايير إجماع معترف بها من قبل إدارة الغذاء والدواء وتقارير موجزة لتقليل الوثائق وتبسيط المراجعة
ما تتطلبه موافقة إدارة الغذاء والدواء 510(k): حزمة التقديم
510(k) الكامل هو قصة منظمة تروى في خمسة فصول:
- معلومات إدارية: اسم الجهاز، التصنيف، تفاصيل مقدم الطلب، المؤشرات للاستخدام
- وصف الجهاز: المواصفات، رسومات هندسية، مواد، عمليات تصنيع، وثائق برامج
- مقارنة التكافؤ الجوهري: تحديد الجهاز السابق، جدول مقارنة جنبًا إلى جنب، وتحليل صادق للتشابهات والاختلافات
- بيانات الأداء: اختبارات معملية، التوافق الحيوي وفقًا للمعيار ISO 10993، التحقق من صحة التعقيم، اختبارات مدة الصلاحية، بالإضافة إلى السلامة الكهربائية والتحقق من صحة البرامج عند الاقتضاء
- الملصقات: الملصقات المقترحة، التعليمات الخاصة بالاستخدام، ملصقات العبوات، والمواد الترويجية
الطلبات غير المكتملة تموت مبكرًا — القسم التالي يشرح بالضبط كيف.
مراجعة موافقة إدارة الغذاء والدواء 510(k): من القبول إلى التخليص
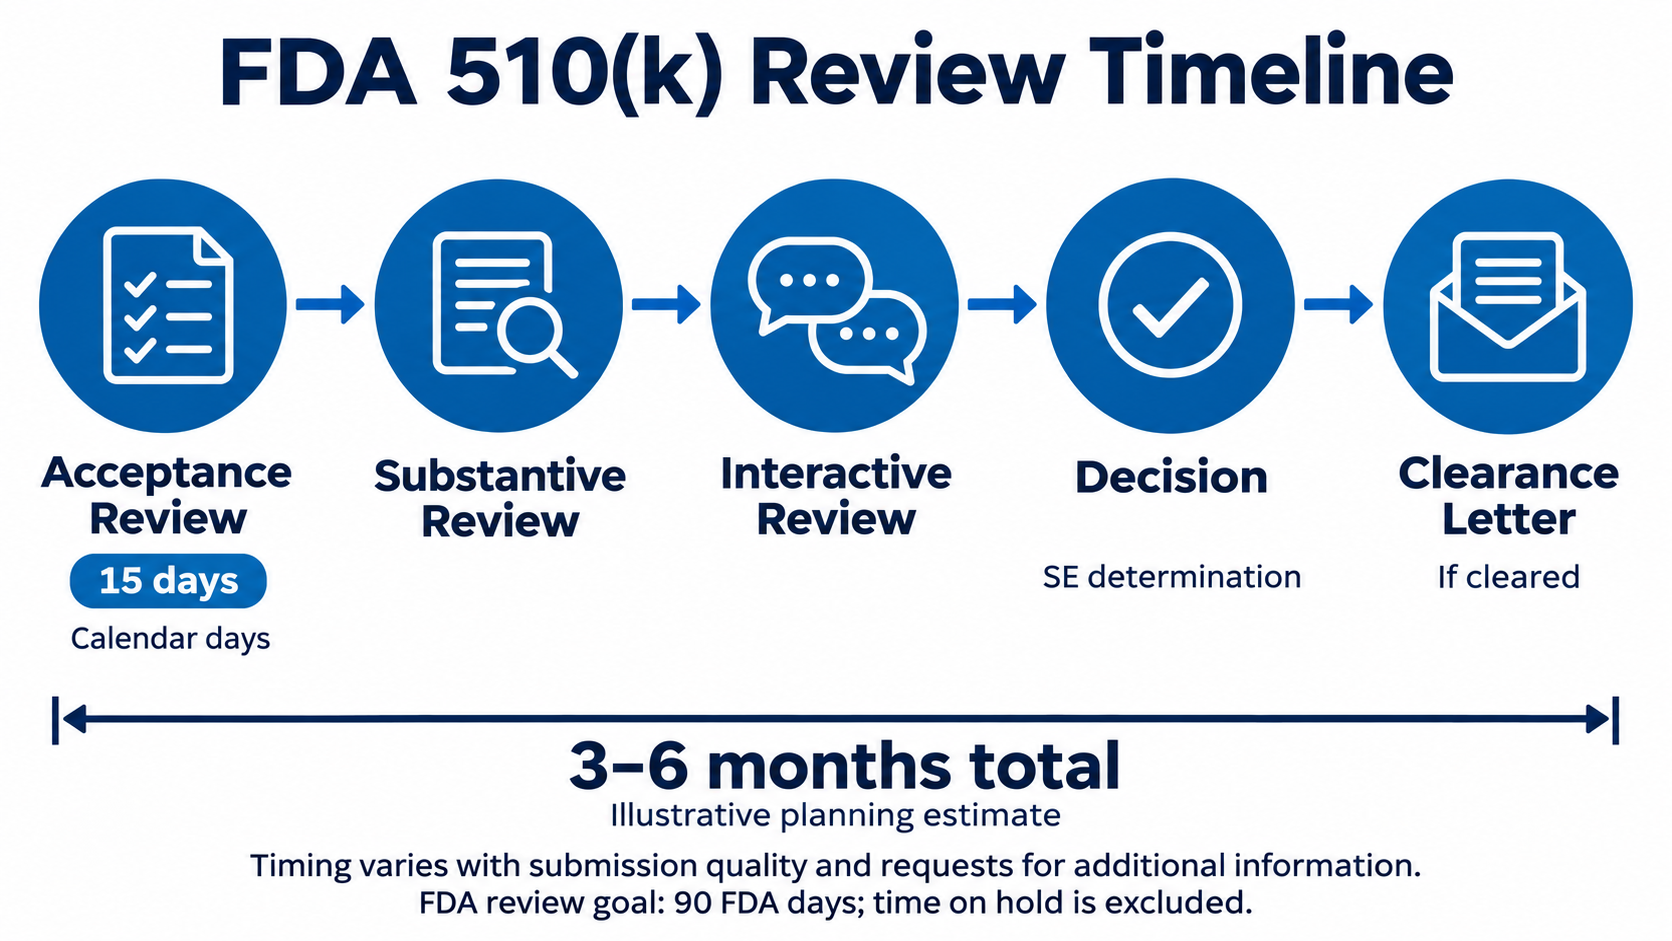
تستمر المراجعة على مراحل. مراجعة القبول (15 يومًا): فحص إداري للاكتمال — إذا فشلت فيه، تحصل على خطاب رفض القبول (RTA) قبل النظر في الجانب العلمي. المراجعة الموضوعية: تدقيق علمي وتنظيمي، مع مراجعة تفاعلية، وطلبات معلومات إضافية، وخطابات نقص. القرار: خطاب ترخيص يعلن أن الجهاز مكافئ بشكل جوهري، أو خطاب غير مكافئ بشكل جوهري (NSE)، أو خيار السحب الخاص بك.
توقعات الجدول الزمني: الأجهزة البسيطة يتم ترخيصها في 2-3 أشهر، المتوسط يتراوح بين 3-6 أشهر، والأجهزة المعقدة يمكن أن تمتد إلى 6-12 شهرًا. يمكنك التحقق من تاريخ أي جهاز مرجعي أو منافس بنفسك في قاعدة بيانات FDA 510(k) — مجانية وعامة.
🧪 عملية موافقة PMA
نظرة عامة على PMA: أعلى معيار
مسار PMA مخصص للأجهزة من الفئة الثالثة التي لا يمكنها إثبات التكافؤ الجوهري — أو التي تستدعي ببساطة أعلى مستوى من التدقيق. تطلب إدارة الغذاء والدواء أدلة علمية صالحة وضمانًا معقولًا للسلامة والفعالية، مما يعني في الممارسة العملية التجارب السريرية، وفحص مرافق التصنيع، وعادةً مراجعة لجنة استشارية.
مكونات طلب PMA
يعتبر PMA ملفًا شاملاً لكل شيء: أقسام إدارية (وصف الجهاز، الدواعي، ملخصات الدراسات السريرية)، أقسام فنية (معلومات التصنيع، وثائق نظام الجودة، دراسات المختبر غير السريرية، التوافق الحيوي، التعقيم، البرامج)، تحقيقات سريرية (دراسات IDE، بروتوكولات، تحليل إحصائي، تقارير الأحداث السلبية)، وملصقات مسودة مع معلومات المريض.
متطلبات التجارب السريرية بموجب عملية موافقة PMA
تبدأ الآلية السريرية قبل تسجيل أي مريض. يتطلب تصريح جهاز استقصائي (IDE) موافقة إدارة الغذاء والدواء على التجربة نفسها، بالإضافة إلى موافقة مجلس المراجعة المؤسسية (IRB)، وإجراءات الموافقة المستنيرة، والامتثال لممارسات السريرية الجيدة، والمراقبة والإبلاغ المستمر.
تصميم الدراسة يتبع أفضل ممارسات العلوم السريرية: تفضل الدراسات الاستباقية المضبوطة، والعشوائية والتعمية حيثما كان ذلك مناسبًا، ونقاط النهاية المختارة جيدًا، وحسابات القوة الإحصائية الصادقة. المراحل تتراوح من دراسات الجدوى (السلامة المبكرة)، إلى الدراسات المحورية (السلامة والفعالية)، إلى الوصول المستمر والدراسات بعد الموافقة. يمكنك تصفح ملفات PMA المعتمدة الحقيقية — مع تصميمات تجاربها — في قاعدة بيانات FDA PMA.
مراجعة PMA: الجدول الزمني ونقاط القرار
مراجعة تقديم الطلب (45 يومًا) يتحقق من الاكتمال الإداري — يتم إرسال خطابات الرفض المبكر. ثم تبدأ المراجعة التفاعلية : مراجعة علمية متعمقة، اجتماع لجنة استشارية إذا لزم الأمر، فحص المنشأة، خطابات النقص، والتعديلات. القرار يأتي كأمر موافقة، أو خطاب موافقة (لا تزال هناك عيوب بسيطة)، أو خطاب عدم موافقة، أو رفض.
توقعات الجدول الزمني: المراجعة الأولية هي 180 يومًا من أيام إدارة الغذاء والدواء، ولكن العملية الإجمالية تستغرق 1-3 سنوات — مراجعات اللجان والفحوصات تضيف وقتًا حقيقيًا.
🎯 اعتبارات استراتيجية
اختيار الجهاز السابق: القرار الأعلى تأثيرًا
الاختيار الأكثر أهمية في 510(k) هو الجهاز المرجعي. الجهاز الجيد يشاركك الاستخدام المقصود وخصائصك التكنولوجية، ويتم تسويقه قانونيًا في الولايات المتحدة، ولا توجد به قضايا سلامة لم يتم معالجتها، وتم ترخيصه مؤخرًا. الأجهزة المرجعية المتعددة مقبولة — جهاز أساسي للتكافؤ الجوهري، وأجهزة إضافية لميزات محددة — ولكن كل منها يضيف تعقيدًا لقصة المقارنة.
لا يوجد جهاز مرجعي متاح؟ المخارج هي مسار التصنيف دي نوفو، أو طلب إعادة تصنيف، أو PMA إذا كان الجهاز عالي الخطورة حقًا.
اجتماعات ما قبل التقديم (Q-Sub): تأمين رخيص
تتيح Q-Sub الحصول على ملاحظات مبكرة من إدارة الغذاء والدواء بجزء بسيط من تكلفة تقديم طلب فاشل. تشمل القائمة اجتماعات ما قبل التقديم، والاجتماعات الإعلامية، وتحديد مخاطر الدراسة، واجتماعات التعاون المبكر الرسمية. الفوائد: مواءمة الاستراتيجية التنظيمية، مراجعات أقصر، عدد أقل من خطابات النقص. التحضير مهم — أحضر أسئلة محددة، ووثائق داعمة، ودواعي استخدام مقترحة، وبيانات أولية. المصنعون الذين يتخطون Q-Subs ليسوا شجعانًا؛ إنهم يدفعون السعر الكامل مقابل معلومات كانت متاحة مجانًا.
المزالق الشائعة التي تؤخر موافقة إدارة الغذاء والدواء 510(k)
أربعة أنماط فشل مسؤولة عن معظم التأخيرات:
- مقارنة غير كافية للجهاز المرجعي — الحل هو تحليل مفصل جنبًا إلى جنب يعالج جميع الاختلافات ويوضح سبب عدم تأثير كل منها على السلامة أو الفعالية
- بيانات أداء غير كافية — بناء خطة اختبار شاملة تتبع المعايير المعترف بها، بما في ذلك اختبار أسوأ الحالات
- دواعي استخدام غير محددة بشكل جيد — كتابة دواعي استخدام واضحة ومحددة تتطابق مع لغة الجهاز المرجعي؛ تجنب المطالبات الواسعة جدًا
- تحليل مخاطر غير كافٍ — الامتثال للمعيار ISO 14971 مع تحليل شامل للمخاطر وضوابط مخاطر موثقة
📮 متطلبات ما بعد التسويق
الإبلاغ عن الأجهزة الطبية (MDR)
الترخيص ليس خط النهاية — إنه صافرة البداية. يتطلب الإبلاغ عن الأجهزة الطبية تقارير لمدة 5 أيام للأحداث الخطيرة، وتقارير لمدة 30 يومًا للأعطال، وتقارير سنوية لأجهزة معينة، وإبلاغ مرافق المستخدم. تشمل الأحداث التي يجب الإبلاغ عنها الوفيات والإصابات الخطيرة والأعطال التي قد تسبب ضررًا والإزالات أو التصحيحات. كل جهاز مرخص يحمل هذا الالتزام طوال فترة حياته التجارية.
نظام الجودة والاستعداد للتفتيش
بموجب 21 CFR الجزء 820، يحتفظ المصنعون بضوابط التصميم، وضوابط التصنيع، وإجراءات CAPA، وضوابط المستندات، ومسؤولية الإدارة — وستأتي إدارة الغذاء والدواء للتحقق. تستخدم عمليات التفتيش الروتينية نهج تقنية فحص نظام الجودة (QSIT)، وتتبع عمليات التفتيش لسبب محدد أي إشارة إلى مشكلة، والنتيجة المحتملة لعملية تفتيش سيئة هي خطاب تحذير. الاستعداد للتفتيش هو حالة دائمة، وليس مشروعًا.
⚖️ مقارنة: 510(k) مقابل PMA
| الجانب | 510(k) | PMA |
|---|---|---|
| فئة الجهاز | الفئة الأولى والثانية | الفئة الثالثة |
| البيانات السريرية | غير مطلوب عادةً | مطلوب عادةً |
| الجدول الزمني | 3-6 أشهر في المتوسط | 1-3 سنوات |
| التكلفة | 50,000–50,000–200,000+ | 500,000–500,000–5,000,000+ |
| معيار المراجعة | التكافؤ الجوهري | ضمان معقول |
| فحص المنشأة | ليس روتينيًا | مطلوب |
| مراجعة اللجنة | نادر | مطلوب غالبًا |
| دراسات ما بعد التسويق | أحيانًا | مطلوب غالبًا |
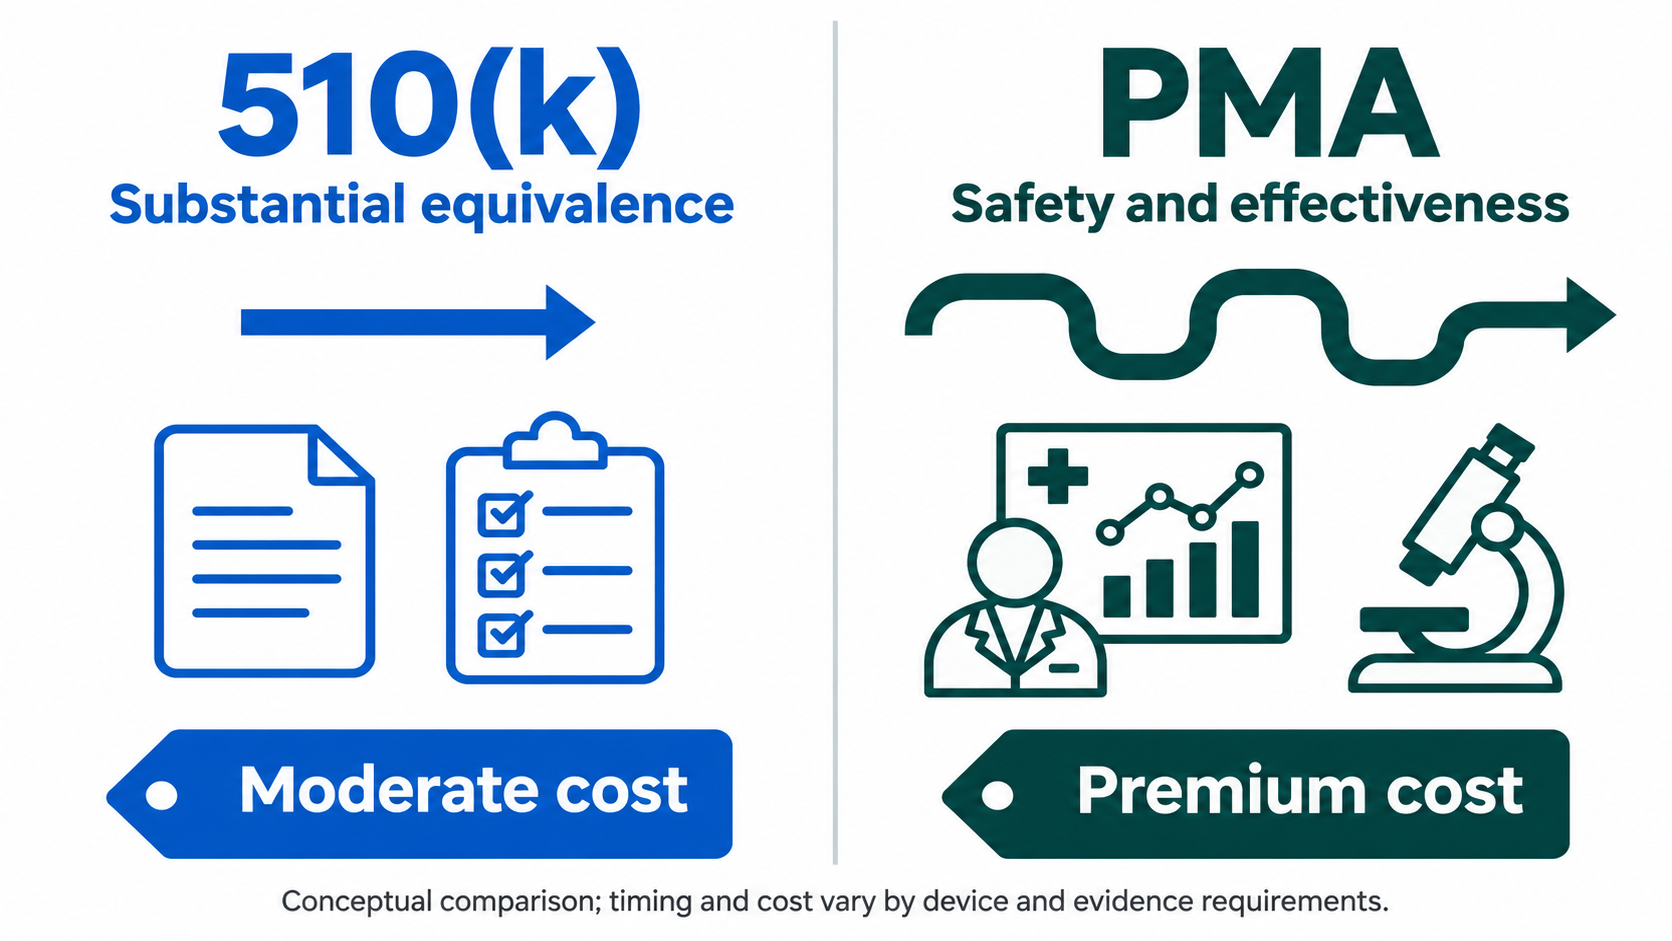
الخلاصة من الجدول: 510 (k) و PMA ليسا سرعتين لنفس العملية - إنهما رياضتان مختلفتان تمامًا، بتكاليف وجداول زمنية وفلسفات إثبات مختلفة. استراتيجية المسار هي استراتيجية المنتج. بالنسبة للنظام الأوروبي الموازي، راجع دليل علامة CE الخاصة بلائحة الأجهزة الطبية الأوروبية، ولنظام الجودة الذي يدعم كليهما، دليل معايير ISO وإدارة الجودة.
❓ أسئلة متكررة
س 1: كم يكلف الحصول على موافقة إدارة الغذاء والدواء الأمريكية لجهاز تقويم العظام؟
ج: عادةً ما تتراوح تقديمات 510 (k) 50,000–50,000–200,000 بما في ذلك الاختبارات والاستشارات ورسوم إدارة الغذاء والدواء الأمريكية؛ تكلف الموافقات على الأجهزة الطبية (PMA) 500,000–500,000–5,000,000+ بسبب التجارب السريرية. رسوم المستخدمين لإدارة الغذاء والدواء الأمريكية للسنة المالية 2026 هي تقريبًا 22,000 لـ 510 (k) و22,000fأوa510(k)إلىd365,000 لـ PMA، بالإضافة إلى اختبار التوافق الحيوي (20,000–20,000–100,000) والتحقق من صحة التعقيم (10,000–10,000–50,000).
س 2: هل يمكنني استخدام البيانات السريرية من خارج الولايات المتحدة للموافقة عليها من قبل إدارة الغذاء والدواء الأمريكية؟
ج: نعم - تقبل إدارة الغذاء والدواء الأمريكية البيانات الأجنبية إذا كانت قابلة للتطبيق على السكان في الولايات المتحدة، وتم إجراؤها بموجب ممارسات سريرية جيدة (GCP)، وتم إجراؤها أخلاقيًا مع موافقة مستنيرة مناسبة. قد تظل إدارة الغذاء والدواء الأمريكية تتطلب دراسات في الولايات المتحدة لأجهزة معينة، وخاصة الموافقات على الأجهزة الطبية (PMA). يوضح دليل إدارة الغذاء والدواء الأمريكية حول قبول الدراسات السريرية الأجنبية المتطلبات.
س 3: ماذا يحدث إذا تم رفض تقديم 510 (k) الخاص بي؟
ج: يفتح قرار عدم التكافؤ الجوهري (NSE) عدة أبواب: 510 (k) جديد ببيانات أفضل أو جهاز مرجعي مختلف، مسار de novo إذا لم يكن هناك جهاز مرجعي، PMA إذا كان الجهاز عالي المخاطر، أو تعديل الجهاز ليتناسب بشكل أوثق مع جهاز مرجعي. يمكنك أيضًا طلب اجتماع مع إدارة الغذاء والدواء الأمريكية لمناقشة المسارات المستقبلية.
س 4: كيف أعرف ما إذا كان جهازي يحتاج إلى 510 (k) أم PMA؟
ج: التصنيف يقرر. تحقق من قاعدة بيانات تصنيف المنتجات الخاصة بإدارة الغذاء والدواء الأمريكية باستخدام الاستخدام المقصود والتكنولوجيا: الفئة الأولى معفاة عادةً، الفئة الثانية تحتاج عادةً إلى 510 (k)، الفئة الثالثة تحتاج إلى PMA. قد تكون الأجهزة الجديدة التي لا تحتوي على أجهزة مرجعية مؤهلة لمسار de novo. تؤكد اجتماعات ما قبل التقديم المسار قبل الالتزام.
س 5: ما هو مسار تصنيف de novo؟
ج: إنه للأجهزة الجديدة ذات المخاطر المنخفضة إلى المتوسطة التي لا تحتوي على جهاز مرجعي ولا تستدعي PMA كامل. بعد قرار عدم التكافؤ الجوهري (NSE) الأولي، اطلب تصنيف de novo؛ إذا تمت الموافقة عليه، تنشئ إدارة الغذاء والدواء الأمريكية لائحة تصنيف جديدة ويصبح جهازك هو الجهاز المرجعي لتقديمات 510 (k) المستقبلية. يستغرق المسار 120-150 يومًا بعد NSE ويتم استخدامه بشكل متزايد لتقنيات تقويم العظام المبتكرة.
س 6: هل يمكنني تسويق جهازي أثناء انتظار مراجعة إدارة الغذاء والدواء الأمريكية؟
ج: بشكل عام، لا - التسويق بدون موافقة ينتهك قانون الغذاء والدواء ومستحضرات التجميل الفيدرالي. تشمل الاستثناءات الأجهزة التجريبية بموجب تصريح جهاز تجريبي (IDE) معتمد، والأجهزة المخصصة للتصدير فقط، والإعفاءات للأجهزة المخصصة، والأجهزة ذات الاستخدام الإنساني. التسويق المبكر يعرضك لخطابات تحذير ومصادرات وملاحقات قضائية.
🏁 الخلاصة
عملية الموافقة على 510 (k) الخاصة بإدارة الغذاء والدواء الأمريكية تكافئ التحضير وتعاقب الارتجال. احصل على التصنيف الصحيح، واختر الجهاز المرجعي بعناية، وقم بإجراء Q-Sub قبل الالتزام، وسيصبح 510 (k) مشروعًا يمكن إدارته لمدة 3-6 أشهر. خذ طريق الاختصار للتكافؤ الجوهري على جهاز جديد تمامًا، وستواجه عملية الموافقة على PMA بالطريقة الصعبة - بعد عام، ببيانات لا يمكنك إعادة استخدامها.
تقول طاولة المقارنة بوضوح: مسارات مختلفة، رياضات مختلفة. اعرف اللعبة التي تلعبها قبل بدء الوقت. للحصول على الخريطة التنظيمية الكاملة عبر الولايات القضائية، عد إلى الامتثال التنظيمي للأجهزة العظمية المركز.
إخلاء المسؤولية الطبية
المعلومات المقدمة هي لأغراض تعليمية فقط ولا تشكل استشارة قانونية أو تنظيمية. تتغير لوائح إدارة الغذاء والدواء (FDA) بشكل متكرر، ويعد التشاور مع متخصصي الشؤون التنظيمية أمرًا ضروريًا لاستراتيجيات التقديم المحددة.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish