

Ortopedik cihaz düzenleyici uyumluluğu, harika bir ürün ile satılabilir bir ürün arasındaki kapıdır. Her implant, güç aleti ve harici fiksatör, hastaya ulaşmadan önce sıkı güvenlik, etkinlik ve kalite standartlarını karşılamak zorundadır — ve bu standartlar giderek daha zorlayıcı hale gelmektedir.
Ortam gerçekten çok yargı alanlıdır. ABD FDA, Avrupa Birliği'nin Tıbbi Cihaz Yönetmeliği (MDR) ve uluslararası standart kuruluşları ağı kendi ölçütlerini belirler ve küresel olarak satış yapan bir üreticinin aklını — veya kar marjını — kaybetmeden hepsini karşılaması gerekir. Bu çerçeveleri anlamak, ortopedik cihaz tedarik zincirinin herhangi bir yerindeki üreticiler, distribütörler ve sağlık hizmeti sağlayıcıları için esastır.
Bu kılavuz, altı ana çerçeveyi, bunların altındaki kalite sistemlerini, klinik değerlendirme gereksinimlerini ve küresel pazar erişimini yeniden şekillendiren uyumlaştırma eğilimlerini incelemektedir. Hala pazarın kendisini haritalıyorsanız, kılavuzumuzun küresel ortopedik cihazlar pazarı genel bakış bölümünden başlayın.
🇺🇸 Amerika Birleşik Devletleri FDA Düzenlemeleri
FDA Sınıflandırması: Ortopedik Cihaz Düzenleyici Uyumluluğunun Başladığı Yer
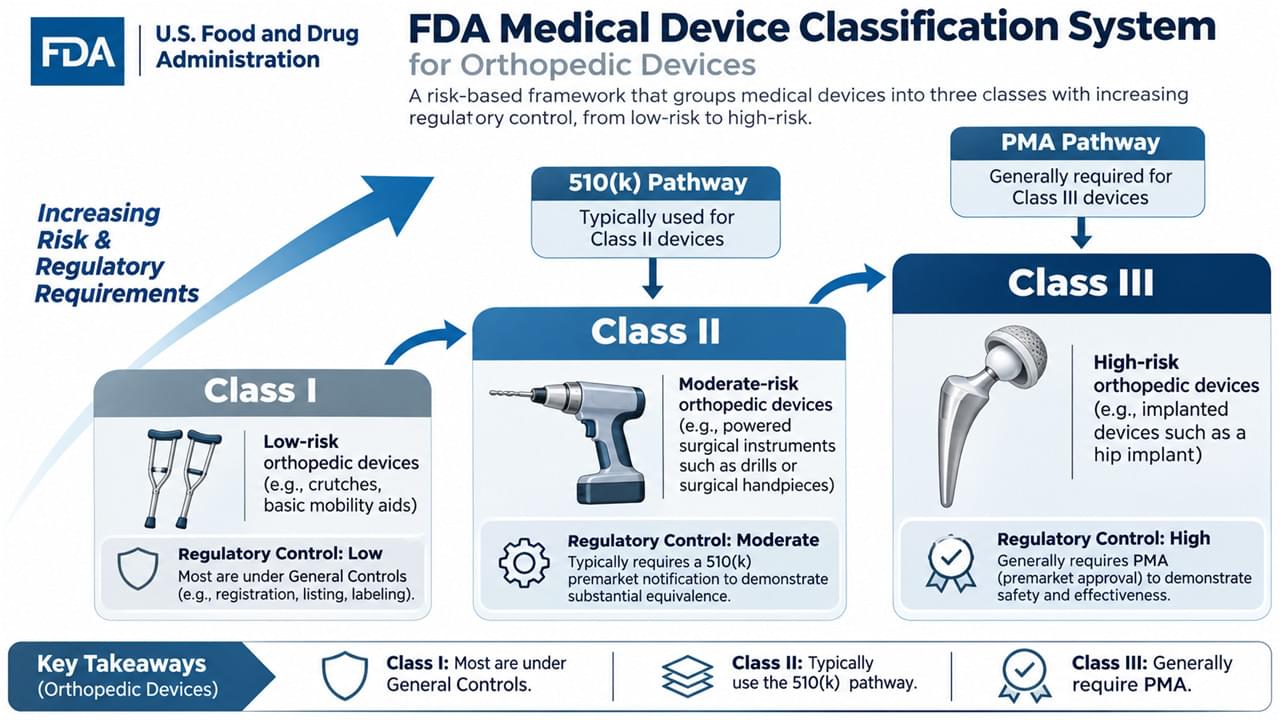
FDA, tıbbi cihazları üç risk tabanlı sınıfa ayırır ve sınıf, sonraki her şeyi belirler.
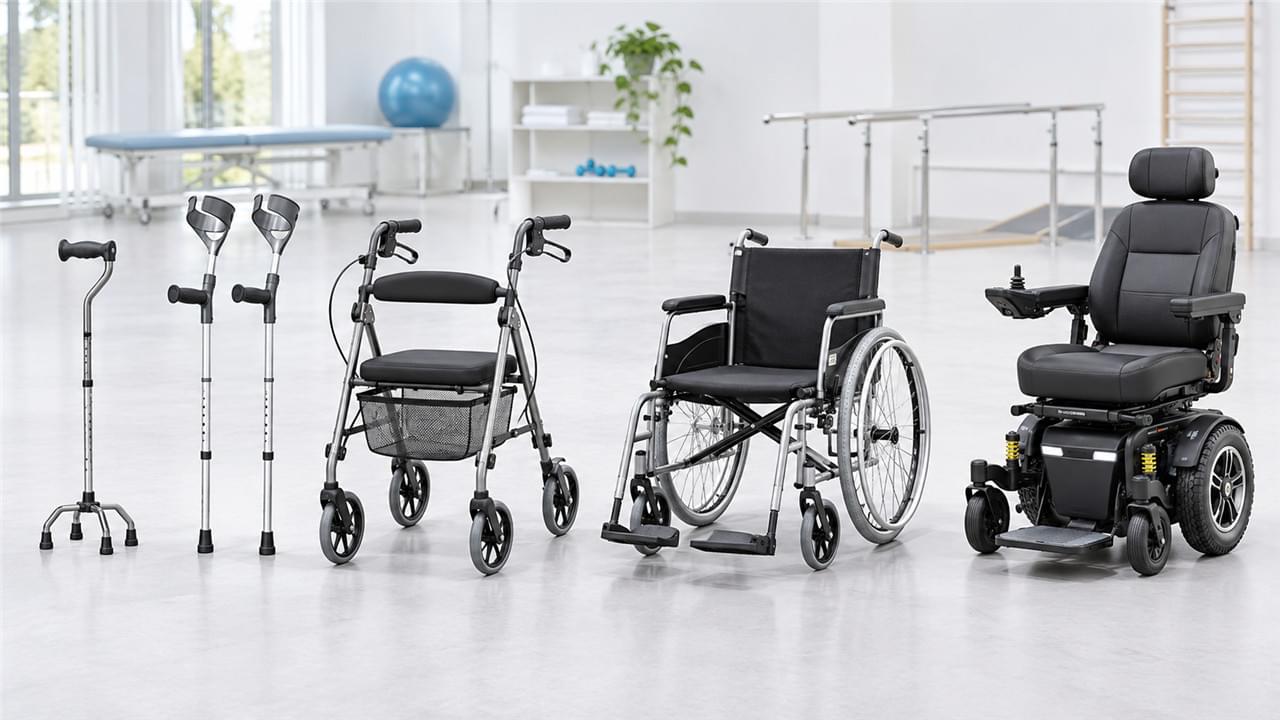
Sınıf I (düşük risk): yalnızca genel kontroller — koltuk değnekleri, yatak kenarlıkları ve manuel cerrahi aletler gibi. Çoğu pazarlama öncesi bildirimden muaftır, ancak kayıt ve listeleme hala gereklidir.
Sınıf II (orta risk): özel kontroller geçerlidir ve çoğu ortopedik ürün burada bulunur — motorlu cerrahi aletler, ortopedik implantlar, teşhis ekipmanları. Genellikle bir 510(k) pazarlama öncesi bildirimi, performans standartları ve pazarlama sonrası gözetim ile birlikte gereklidir.
Sınıf III (yüksek risk): en sıkı yol. Yeni ortopedik implantlar ve yaşamı sürdüren cihazlar, klinik deneme verileriyle Pazarlama Öncesi Onay (PMA) gerektirir.
Ortopedik Cihaz Düzenleyici Uyumluluğu İçin 510(k) Yolu
510(k), ABD pazarına giden en yaygın yoldur ve tek bir fikre dayanır: yasal olarak pazarlanan bir öncül cihaza önemli ölçüde eşdeğerlik — aynı kullanım amacı, aynı teknolojik özellikler veya yeni güvenlik veya etkinlik soruları ortaya çıkarmayan farklı özellikler.
Tam bir başvuru, cihaz tanımını ve özelliklerini, kullanım endikasyonlarını, öncül karşılaştırmasını, performans test verilerini, biyouyumluluk bilgilerini, sterilizasyon ve raf ömrü verilerini ve uygun olduğunda yazılım belgelerini içerir. Standart inceleme 90 FDA günü sürer, etkileşimli inceleme ve ek bilgi talepleri normdan çok istisna olarak kabul edilir. FDA 510(k) izni almak bir dönüm noktasıdır — ancak yalnızca ilki.
Yüksek Riskli Cihazlar İçin Pazarlama Öncesi Onay (PMA)
Bir cihaz gerçekten yeni ve yüksek riskliyse, PMA giriş ücretidir. FDA geçerli bilimsel kanıtlar — genellikle klinik denemeler gereklidir — artı üretim tesisi denetimi, yeni cihazlar için panel incelemesi ve genellikle yıllarca süren onay sonrası çalışmalar talep eder.
Klinik deneme mekanizmasının kendisi düzenlenir: deneme için bir IDE (Araştırma Cihazı Muafiyeti), İyi Klinik Uygulama uyumluluğu, IRB gözetimi, bilgilendirilmiş onam prosedürleri ve süreç boyunca olumsuz olay raporlaması. Buna göre bütçe yapın — bu yol yıllar ve milyonlarca dolarla ölçülür.
Kalite Sistemi Yönetmeliği: 21 CFR Bölüm 820
FDA'nın kalite sistemi gereksinimleri, izin mektubu geldikten çok sonra üretimin tutarlı kalmasını sağlar. 21 CFR Bölüm 820, tasarım kontrollerini, belge kontrollerini, satın alma kontrollerini, tanımlamayı ve izlenebilirliği, üretim ve süreç kontrollerini, kabul faaliyetlerini, uygun olmayan ürün prosedürlerini, CAPA'yı, etiketlemeyi ve paketlemeyi, elleçlemeyi ve dağıtımı, kayıtları, servisi ve istatistiksel teknikleri kapsar.
Basitçe ifade etmek gerekirse: FDA yalnızca ne ürettiğinizi gözden geçirmiyor — nasıl ürettiğinizi, sonsuza dek denetliyor.
🇪🇺 Avrupa Birliği Tıbbi Cihaz Yönetmeliği (MDR)
MDR Genel Bakış: AB Pazar Erişimi İçin Sert Bir Sıfırlama
(AB) 2017/745 Yönetmeliği, Mayıs 2021'de eski MDD'nin yerini aldı ve sektör hala bunu bir hava olayı gibi konuşuyor. Değişiklikler yapısal idi: genişletilmiş cihaz kapsamı, daha sıkı klinik kanıt gereksinimleri, zorunlu bir Benzersiz Cihaz Tanımlama (UDI) sistemi, geliştirilmiş pazarlama sonrası gözetim, çok daha sıkı Onaylanmış Kuruluş gözetimi ve EUDAMED veritabanı dağıtımı.
AB MDR Uygunluk Değerlendirmesi Kapsamında Cihaz Sınıflandırması
MDR dört risk sınıfı kullanır:
- Sınıf I (düşük risk): invaziv olmayan cihazlar, örneğin koltuk değnekleri, tekerlekli sandalyeler ve yeniden kullanılabilir cerrahi aletler — kendi kendine belgelendirme, ancak steril (Is), ölçüm (Im) ve yeniden kullanılabilir (Ir) varyantları bir Onaylanmış Kuruluş tarafından değerlendirilir
- Sınıf IIa (orta risk): kısa süreli invaziv cihazlar, harici fiksatörler dahil — Onaylanmış Kuruluş uygunluk değerlendirmesi gereklidir
- Sınıf IIb (daha yüksek orta risk): uzun süreli invaziv cihazlar, eklem protezleri ve omurga implantları gibi — klinik değerlendirme dahildir
- Sınıf III (yüksek risk): emilebilir implantlar ve aktif implante edilebilir cihazlar — tam kalite güvence sistemi ve tipik olarak klinik çalışma verileri
Uygunluk Değerlendirme Prosedürleri
AB MDR uygunluk değerlendirmesi iki yoldan ilerler. İlk olarak, teknik dokümantasyon: cihaz tanımı, üretim bilgileri, ISO 14971'e göre risk yönetimi dosyası, klinik değerlendirme raporu, piyasa sonrası gözetim planı ve kullanım talimatları içeren etiketleme. İkinci olarak, Onaylanmış Kuruluş katılımı: seçim, kalite sistemi denetimi, teknik dokümantasyon incelemesi, klinik değerlendirme değerlendirmesi, CE sertifikası verilmesi ve sonrasında yıllık gözetim denetimleri.
Resmi gereklilikler Avrupa Komisyonu'nun tıbbi cihaz portalında yer almaktadır — yer imlerine eklemeye değer, çünkü rehberlik güncellemeleri ilk olarak orada yayınlanır.
Klinik Değerlendirme Gereksinimleri
MDR'nin en keskin dişleri klinik kanıtlardadır. Klinik Değerlendirme Raporu (CER), sistematik literatür taraması, klinik veri analizi, en son teknoloji değerlendirmesi, risk-fayda analizi ve piyasa sonrası klinik takip planlaması gerektirir. Klinik araştırmalar, yeni cihazlar, yüksek riskli implantlar, önemli tasarım değişiklikleri ve yeni kullanım amaçları için gereklidir.
Geçiş sürecini yaşamış birinden çeviri: ince klinik gerekçelendirme dönemi sona erdi.
🌐 Uluslararası Standartlar
ISO 13485: Ortopedik Cihaz Düzenleyici Uyumluluğunun Omurgası
ISO 13485, tıbbi cihaz kalite yönetimi için uluslararası kabul görmüş standarttır — ve dünyadaki hiçbir yasa evrensel olarak bunu zorunlu kılmasa da, piyasaya erişim pratikte bunu gerektirir. Sertifikasyon yolculuğu, boşluk analizi, uygulama planlaması, dokümantasyon geliştirme, iç denetimler, sertifikasyon kuruluşu denetimi ve sonrasında yıllık gözetim denetimlerinden geçer.
Gereklilikleri, kalite yönetim sistemi dokümantasyonu, yönetim sorumluluğu, kaynak yönetimi, ürün gerçekleştirme, ölçme ve iyileştirme, risk yönetimi entegrasyonu ve mevzuata uygunluk alanlarını kapsar. Çoğu pazar için, ISO 13485 sertifikası ilk kontrol edilen bilettir.
ISO 14971: Bir Disiplin Olarak Risk Yönetimi
Risk yönetimi, cihaz güvenliğinin bağlantı dokusudur ve ISO 14971 süreci tanımlar: risk analizi (tehlike belirleme), risk değerlendirmesi, risk kontrolü, artık risk değerlendirmesi, risk yönetimi raporu ve döngüye geri beslenen üretim sonrası bilgiler.
Ortopedik cihazlara uygulandığında, tehlike kataloğu tanıdıktır: biyouyumluluk riskleri, mekanik arıza riskleri, cerrahi prosedür riskleri, uzun süreli implant riskleri — hepsi resmi bir risk-fayda belirlemesinde tartılır.
Ürün Özel Standartları
Sistem standartlarının ötesinde, ortopedik ürünler bir dizi teknik standarda yanıt verir:
- ISO 5832 — metalik malzemeler: paslanmaz çelik, kobalt-krom ve titanyum alaşımları mekanik özellik gereksinimleriyle
- ISO 5833 — akrilik kemik çimentosu: bileşim, mekanik özellikler, test ve etiketleme
- ISO 6018 — ortopedik implantlar: genel gereksinimler, işaretleme, paketleme ve sterilizasyon
Bu belgeler nadiren manşetlere çıkar, ancak implant malzemelerinin aslında test edildiği şeyler bunlardır.
🤝 Küresel Düzenleyici Uyumlaştırma
IMDRF: Dünyanın Düzenleyicileri Birbiriyle Konuşuyor
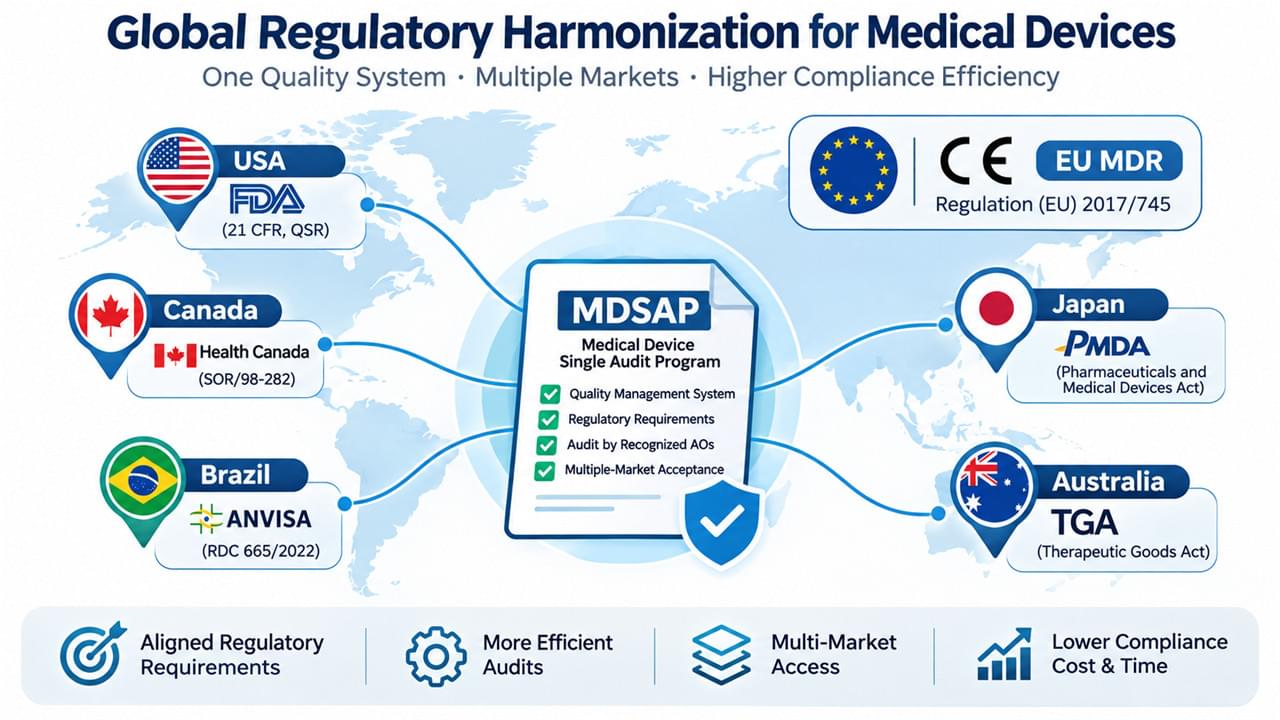
Uluslararası Tıbbi Cihaz Düzenleyicileri Forumu (IMDRF), yakınlaşmanın gerçekleştiği yerdir — üyeleri FDA, Avrupa Komisyonu, Kanada Sağlık, Avustralya TGA, Japonya PMDA, Çin NMPA ve Brezilya ANVISA'yı içerir. Forumun uyumlaştırma çalışmaları, Benzersiz Cihaz Tanımlama, cihaz terminolojisi, klinik değerlendirme kılavuzları, piyasa sonrası gözetim ve kalite yönetim sistemlerini kapsar. Çıktısı, ulusal düzenlemeleri resmi olarak kabul edilmelerinden yıllar önce şekillendirir.
MDSAP: Bir Denetim, Beş Düzenleyici
Tıbbi Cihaz Tek Denetim Programı, faturalandırabileceğiniz bir uyumlaştırmadır. Tek bir üçüncü taraf denetimi, FDA, Kanada Sağlık, TGA, ANVISA ve PMDA'nın kalite sistemi gereksinimlerini aynı anda karşılar — kapsamlı kalite sistemi değerlendirmesi, düzenleyici gereksinim doğrulama ve yetkililer arasında paylaşılan denetim raporları. Birden fazla MDSAP pazarına satış yapan üreticiler için bir denetim beşi değiştirir. Matematik yakın değil.
ABD ve AB Dışındaki Bölgesel Çerçeveler
Çin NMPA: Sınıf I-III sınıflandırması, ayrı yerli ve ithal cihaz yolları, klinik çalışma gereksinimleri ve kalite sistemi gereksinimleri.
Japonya PMDA: piyasa öncesi onay, yabancı üretici kaydı, kalite yönetimi ve piyasa sonrası gözetim.
Kanada Sağlık: Tıbbi Cihaz Lisansı (MDL) artı bir kalite sistemi sertifikası, kendi sınıflandırma sistemi ve piyasa sonrası gereksinimleri ile.
Aynı gezegen, farklı kurallar — bu yüzden düzenleyici istihbarat önemlidir.
📡 Pazarlama Sonrası Gözetim
Ortopedik Cihaz Düzenleyici Uyumluluğunda Gözetim Raporlaması
Pazara ulaşmak işin yarısıdır; orada kalmak diğer yarısıdır. FDA gereksinimleri Arızalar için 30 günlük raporlar, ciddi olaylar için 5 günlük raporlar ve belirli cihazlar için yıllık raporlar içeren Tıbbi Cihaz Raporlamasını içerir. AB gözetim sistemi ciddi olay raporlaması, saha güvenlik düzeltici faaliyetleri, periyodik güvenlik güncelleme raporları ve eğilim raporlaması ekler. Her ikisinin de altında, IMDRF olumsuz olay kılavuzları dünyayı ortak raporlama formatları ve paylaşılan sinyal tespiti yönünde zorlamaktadır.
Pazarlama Sonrası Klinik Takip (PMCF)
AB MDR kapsamında, bir PMCF planı isteğe bağlı değildir — zorunludur. Üreticiler aktif olarak klinik veri toplamak, cihaz performansını izlemek ve risk-fayda dengesini sürekli olarak yeniden değerlendirmek zorundadır. Yöntemler arasında kayıt katılımı, klinik çalışmalar, yayınlanmış literatür taraması ve şikayet analizi yer alır. Bunu asla yazılmayı bitirmeyen klinik değerlendirme raporu olarak düşünün.
CAPA: Düzeltici ve Önleyici Eylem
CAPA sistemi, kalite sorunlarının avlandığı yerdir: uyumsuzluk belirleme, temel neden analizi, düzeltici eylem uygulama, önleyici eylem planlaması, etkinlik doğrulama ve dokümantasyon ve inceleme. Herhangi bir olaydan sonra bir düzenleyicinin ilk sorusu her zaman “CAPA dosyasını gösterin” olur — göstermek için bir dosya olduğundan emin olun.
🔮 Gelişen Düzenleyici Trendler
Dijital Sağlık ve Tıbbi Cihaz Olarak Yazılım
Yazılım kuralları yeniden yazıyor. Tıbbi Cihaz Yazılımı (SaMD), kendi bağımsız düzenlemelerini, risk temelli sınıflandırmasını, klinik değerlendirme gereksinimlerini ve giderek daha acil hale gelen siber güvenlik hususlarını beraberinde getirir. Yapay zeka daha da ileri gidiyor: makine öğrenimi algoritmaları ve sürekli öğrenme sistemleri, düzenleyicilerin sabit ürünler hakkındaki varsayımlarına meydan okuyor ve doğrulama, geçerlilik ve özel düzenleyici yollar hala gerçek zamanlı olarak icat ediliyor.
3D Baskı ve Özel Cihazlar
Hastaya özel implantlar, yenilikten norm haline gelerek özel cihaz düzenlemelerini, üretim kalite kontrolünü, tasarım doğrulama gereksinimlerini ve klinik kanıt ihtiyaçlarını beraberinde sürüklüyor. Bakım noktasında üretim — hastane tabanlı 3D baskı — “üretici” bir hastane olduğunda düzenleyici sorumluluğun kime ait olduğu sorusunu gündeme getiriyor. Detaylı kurallar hala netleşiyor; üretim teknolojisinin ürünlerin kendisini nasıl yeniden şekillendirdiğini görmek için ortopedik implant rehberimize bakın .
Gerçek Dünya Kanıtları
Düzenleyiciler, deneme dışı verileri sevmeyi öğreniyor. Gerçek dünya kanıtları — sicil verileri, talep analizi, elektronik sağlık kayıtları, pazar sonrası çalışma tasarımları — FDA rehber geliştirme ve EMA yeterlilik görüşleri aracılığıyla resmi kabul görüyor ve metodolojik standartlar ile veri kalitesi gereksinimleri de buna paralel olarak olgunlaşıyor. Her yıl hem onay hem de pazar sonrası kararlarda REK'in daha fazla ağırlık taşımasını bekleyin.
✅ Uyumluluk Stratejisi ve En İyi Uygulamalar
Düzenleyici Strateji Geliştirme
Kazanan şirketler, ortopedik cihaz düzenleyici uyumluluğunu evrak işi değil, strateji olarak ele alır. Pazara giriş planlaması hedef pazar belirleme, düzenleyici yol seçimi, zaman çizelgesi ve kaynak planlaması ile dürüst risk değerlendirmesi ile başlar. Kalite sistemi uygulaması yönetim taahhüdü, kaynak tahsisi, süreç dokümantasyonu, eğitim programları ve iç denetim programları ile devam eder. Strateji aşamasını atlayan şirketler maliyetten kaçınmazlar - sadece faiziyle birlikte daha sonra öderler.
Düzenleyici İstihbarat
Gereksinimler her ay değişir ve dünkü kılavuz, bugünkü başvuruyu sessizce geçersiz kılabilir. Etkin izleme, düzenleyici değişiklik takibini, kılavuz belgesi güncellemelerini, standart revizyonlarını ve rekabet istihbaratını kapsar. İnsan tarafında: düzenleyici işler sertifikası, sektör konferansları, profesyonel dernek üyeliği ve sürekli eğitim ekibi keskin tutar. Üretimi dış kaynakla yapmayı düşünen üreticiler de OEM ve ODM üretim kılavuzumuzu okumalıdır - düzenleyici sorumluluklar sözleşmeyle devredilmez.
❓ Sıkça Sorulan Sorular
S1: Bir ortopedik cihaz için FDA onayı ne kadar sürer?
C: Yola bağlıdır. 510(k) onayları genellikle 3-6 ay sürer, ancak karmaşık başvurular daha uzun sürer. PMA onayları klinik denemeler nedeniyle 1-3 yıl gerektirir ve de novo sınıflandırmaları arasına düşer. Ön başvuru toplantıları aracılığıyla erken FDA katılımı süreci optimize etmeye yardımcı olur.
S2: MDD ve MDR kapsamında CE işareti arasında ne fark vardır?
C: MDR, Mayıs 2021'de çok daha katı gereksinimlerle MDD'nin yerini aldı: genişletilmiş kapsam, daha zorlu klinik kanıtlar, zorunlu UDI, geliştirilmiş pazar sonrası gözetim, titiz Onaylanmış Kuruluş denetimi ve EUDAMED veritabanı. Eski MDD sertifikalı cihazlar sertifika süresi dolana kadar piyasada kalabilir ancak MDR'ye geçiş yapmalıdır.
S3: Her ülke için ayrı düzenleyici onaylara ihtiyacım var mı?
C: Genellikle evet - uyumlaştırma yardımcı olsa da. AB MDR, tek bir CE işareti aracılığıyla tüm üye devletleri ve EFTA'yı kapsar, MDSAP beş otorite arasında denetimleri birleştirir ve bazı ülkeler FDA/CE onaylı cihazlar için basitleştirilmiş yollar sunar. Her hedef pazarın özel gereksinimlerini doğrulayın.
S4: ISO 13485 sertifikası nedir ve gerekli midir?
C: ISO 13485, tıbbi cihaz kalite yönetim sistemleri için uluslararası standarttır. Evrensel olarak yasa ile zorunlu kılınmamıştır, ancak pratikte zorunludur: AB MDR, Onaylanmış Kuruluş kalite sistemi sertifikası gerektirir, FDA'nın QSR'si buna yakından uyar ve diğer büyük pazarların çoğu bunu gerektirir veya tanır.
S5: Ortopedik cihaz onayı için hangi klinik veriler gereklidir?
C: Sınıflandırmaya, yeniliğe ve yola göre değişir. Sağlam öncüllere sahip Sınıf II cihazlar literatüre dayalı değerlendirmelere dayanabilir; yeni veya yüksek riskli cihazlar genellikle klinik araştırmalar gerektirir. AB MDR, önceki direktiflerden daha sağlam kanıtlar gerektirir ve FDA, PMA veya belirli 510(k) başvuruları için denemeler gerektirebilir. Düzenleyici profesyonellerle erken etkileşim kurun.
S6: Pazar onayından sonra düzenleyici uyumluluğu nasıl sürdürürüm?
C: Sürekli dikkatle: olumsuz olay raporlaması, pazar sonrası gözetim, kalite sistemi bakımı, düzenleyici değişiklik izleme, periyodik denetimler, şikayet işleme, CAPA uygulaması ve etiket güncellemeleri. AB MDR, özellikle PMCF ve Periyodik Güvenlik Güncelleme Raporları gerektirir. Sağlam kalite sistemleri ve düzenleyici istihbarat süreçleri sizi uzun vadede uyumlu tutar.
🏁 Sonuç
Ortopedik cihaz düzenleyici uyumluluğu tek bir çerçeve değildir - altı katmandan oluşur: FDA sınıflandırması ve 510(k)/PMA yolları, AB MDR'nin uygunluk değerlendirme makinesi, altındaki ISO standartları (kalite için 13485, risk için 14971), IMDRF ve MDSAP aracılığıyla küresel uyumlaştırma, asla uyumayan pazar sonrası gözetim yükümlülükleri ve yazılım, 3D baskı ve gerçek dünya kanıtları için gelişmekte olan bir kural katmanı.
Başarılı olan üreticiler, uyumluluğu bir vergi yerine rekabet avantajı olarak görürler. Önce kalite sistemini oluşturun, klinik kanıtları ilk günden itibaren ürün yaşam döngüsüne entegre edin, düzenleyici istihbaratı otomatikleştirin ve onaylar savaş olmaktan çıkar - süreç haline gelir. Tüm bunların merkezindeki ürünler için eksiksiz küresel ortopedik cihazlar pazarı rehber.
Tıbbi Uyarı
Sağlanan bilgiler yalnızca eğitim amaçlıdır ve yasal veya düzenleyici tavsiye niteliğinde değildir. Düzenleyici gereksinimler sık sık değişir ve özel uyumluluk kararları için düzenleyici işler uzmanlarıyla profesyonel danışmanlık esastır.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish