

Соответствие нормативным требованиям для ортопедических устройств — это грань между отличным продуктом и продуктом, который можно продать. Каждый имплантат, силовой инструмент и внешний фиксатор должен соответствовать строгим стандартам безопасности, эффективности и качества, прежде чем он попадет к пациенту — и эти стандарты становятся все более требовательными.
Ландшафт действительно является многоюрисдикционным. Управление по санитарному надзору за качеством пищевых продуктов и медикаментов США (FDA), Регламент Европейского союза по медицинским изделиям (MDR) и сеть международных организаций по стандартизации устанавливают свои собственные ориентиры, и производитель, продающий продукцию по всему миру, должен удовлетворить их все, не теряя рассудка — или своей прибыли. Понимание этих рамок имеет важное значение для производителей, дистрибьюторов и поставщиков медицинских услуг в любой точке цепочки поставок ортопедических устройств.
Это руководство рассматривает шесть основных рамок, системы качества, лежащие в их основе, требования к клинической оценке и тенденции гармонизации, формирующие глобальный доступ к рынку. Если вы все еще изучаете сам рынок, начните с нашего мировой рынок ортопедических устройств обзора.
🇺🇸 Регламенты FDA США
Классификация FDA: где начинается соответствие нормативным требованиям для ортопедических устройств
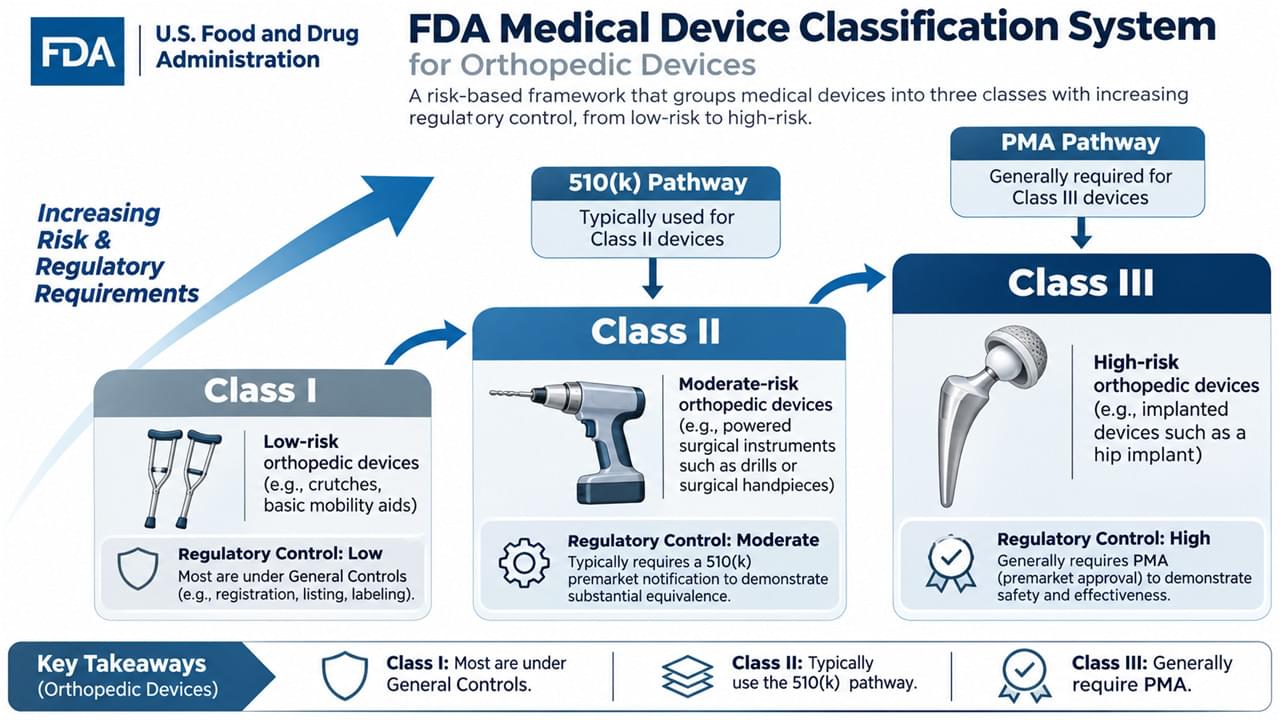
FDA классифицирует медицинские изделия на три класса в зависимости от риска, и класс определяет все последующие действия.
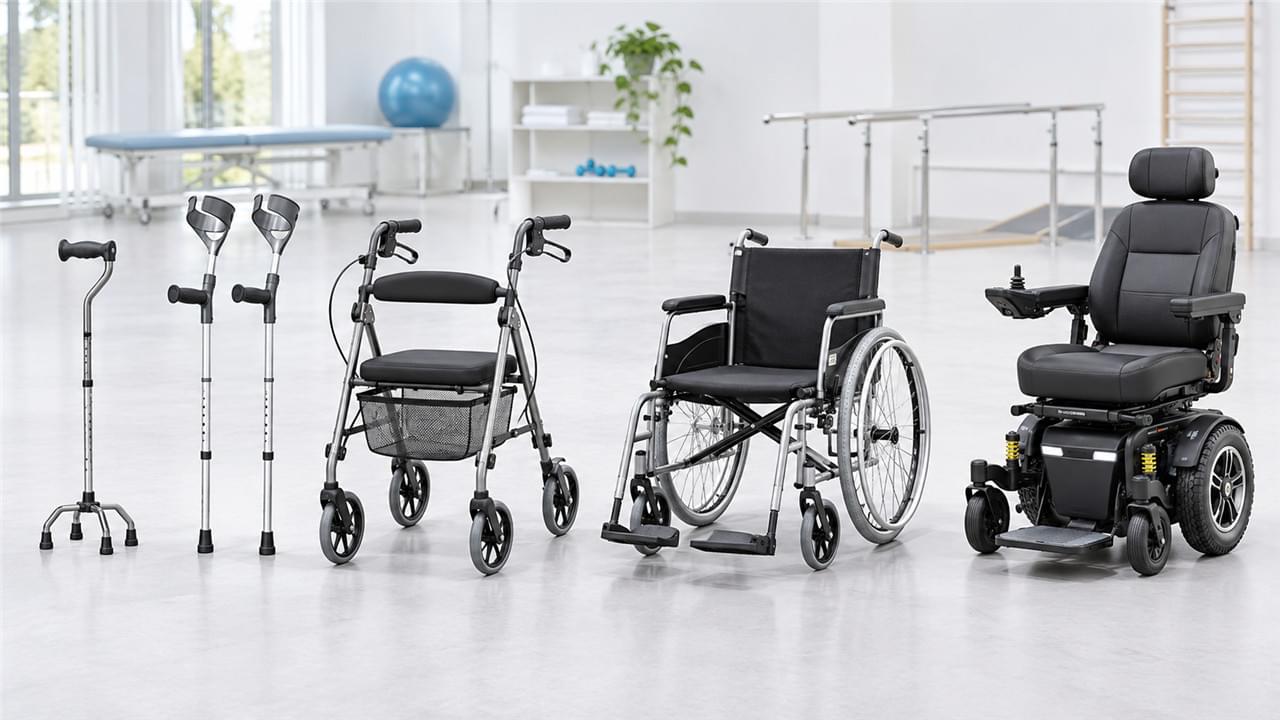
Класс I (низкий риск): только общие меры контроля — например, костыли, поручни для кроватей и ручные хирургические инструменты. Большинство из них освобождены от уведомления перед выходом на рынок, хотя регистрация и перечень все еще требуются.
Класс II (средний риск): применяются специальные меры контроля, и именно здесь находится большинство ортопедических изделий — силовые хирургические инструменты, ортопедические имплантаты, диагностическое оборудование. Обычно требуется уведомление перед выходом на рынок по форме 510(k), наряду со стандартами производительности и постмаркетинговым надзором.
Класс III (высокий риск): самый строгий путь. Новые ортопедические имплантаты и устройства жизнеобеспечения требуют разрешения на предпродажное одобрение (PMA) с данными клинических испытаний.
Путь 510(k) для соответствия нормативным требованиям для ортопедических устройств
510(k) является наиболее распространенным путем на рынок США, и он основан на одной идее: существенная эквивалентность законно продаваемому устройству-предшественнику — то же предполагаемое использование, те же технологические характеристики или различные характеристики, которые не вызывают новых вопросов безопасности или эффективности.
Полное представление включает описание и спецификации устройства, показания к применению, сравнение с предшественником, данные о тестировании производительности, информацию о биосовместимости, данные о стерилизации и сроке годности, а также документацию по программному обеспечению, где это применимо. Стандартный срок рассмотрения составляет 90 дней FDA, при этом интерактивное рассмотрение и запросы дополнительной информации являются скорее нормой, чем исключением. Получение разрешения FDA 510(k) — это веха, но только первая.
Разрешение на предпродажное одобрение (PMA) для устройств высокого риска
Когда устройство является действительно новым и высокорисковым, PMA является ценой за вход. FDA требует достоверных научных доказательств — обычно требуются клинические испытания — плюс инспекция производственного объекта, рассмотрение экспертной группой для новых устройств и постмаркетинговые исследования, которые часто длятся годами.
Сам механизм клинических испытаний регулируется: IDE (разрешение на исследование устройства) для испытания, соблюдение правил надлежащей клинической практики, надзор со стороны IRB, процедуры информированного согласия и отчетность о нежелательных явлениях на протяжении всего процесса. Бюджетируйте соответственно — этот путь измеряется годами и миллионами долларов.
Регламент системы качества: 21 CFR, часть 820
Требования FDA к системе качества обеспечивают постоянство производства задолго после получения письма о разрешении. 21 CFR, часть 820 охватывает контроль проектирования, контроль документов, контроль закупок, идентификацию и прослеживаемость, контроль производства и процессов, мероприятия по приемке, процедуры для несоответствующей продукции, CAPA, маркировку и упаковку, обработку и распространение, записи, обслуживание и статистические методы.
Проще говоря: FDA не просто проверяет то, что вы производите — оно проверяет, как вы это производите, навсегда.
🇪🇺 Регламент Европейского союза по медицинским изделиям (MDR)
Обзор MDR: полная перезагрузка доступа к рынку ЕС
Регламент (ЕС) 2017/745 заменил старый MDD в мае 2021 года, и отрасль до сих пор говорит о нем как о погодном явлении. Изменения были структурными: расширенная сфера применения устройств, более строгие требования к клиническим доказательствам, обязательная система уникальной идентификации устройств (UDI), усиленный постмаркетинговый надзор, гораздо более строгий надзор со стороны уполномоченных органов и внедрение базы данных EUDAMED.
Классификация устройств в соответствии с оценкой соответствия EU MDR
MDR использует четыре класса риска:
- Класс I (низкий риск): неинвазивные устройства, такие как костыли, инвалидные коляски и многоразовые хирургические инструменты — самосертификация, хотя стерильные (Is), измерительные (Im) и многоразовые (Ir) варианты требуют участия Уполномоченного органа
- Класс IIa (средний риск): краткосрочные инвазивные устройства, включая внешние фиксаторы — требуется оценка соответствия Уполномоченным органом
- Класс IIb (более высокий средний риск): долгосрочные инвазивные устройства, такие как суставные протезы и спинальные имплантаты — включая клиническую оценку
- Класс III (высокий риск): рассасывающиеся имплантаты и активные имплантируемые устройства — полная система обеспечения качества и, как правило, данные клинических испытаний
Процедуры оценки соответствия
Оценка соответствия EU MDR осуществляется по двум направлениям. Во-первых, техническая документация: описание устройства, информация о производстве, файл управления рисками в соответствии с ISO 14971, отчет о клинической оценке, план постмаркетингового надзора и маркировка с инструкциями по применению. Во-вторых, участие Уполномоченного органа: выбор, аудит системы качества, проверка технической документации, оценка клинической оценки, выдача CE-сертификата и последующие ежегодные аудиты надзора.
Официальные требования размещены на портале медицинских изделий Европейской комиссии — стоит добавить в закладки, так как обновления руководств появляются там в первую очередь.
Требования к клинической оценке
Самые острые аспекты MDR касаются клинических доказательств. Отчет о клинической оценке (CER) требует систематического обзора литературы, анализа клинических данных, оценки современного состояния техники, анализа соотношения риска и пользы, а также планирования постмаркетингового клинического наблюдения. Клинические исследования становятся необходимыми для новых устройств, имплантатов высокого риска, существенных изменений конструкции и нового предполагаемого использования.
Перевод от того, кто пережил переход: эпоха тонких клинических обоснований закончилась.
🌐 Международные стандарты
ISO 13485: основа соответствия нормативным требованиям для ортопедических устройств
ISO 13485 — это международно признанный стандарт для систем менеджмента качества медицинских изделий — и хотя ни один закон в мире не требует его повсеместно, доступ на рынок практически его требует. Путь к сертификации проходит через анализ пробелов, планирование внедрения, разработку документации, внутренние аудиты, аудит сертификационного органа и последующие ежегодные аудиты надзора.
Его требования охватывают документацию системы менеджмента качества, ответственность руководства, управление ресурсами, реализацию продукции, измерение и улучшение, интеграцию управления рисками и соответствие нормативным требованиям. Для большинства рынков, Сертификация ISO 13485 является билетом, который проверяют первым.
ISO 14971: управление рисками как дисциплина
Управление рисками — это связующее звено безопасности устройств, а ISO 14971 определяет процесс: анализ рисков (идентификация опасностей), оценка рисков, контроль рисков, оценка остаточных рисков, отчет об управлении рисками и информация после производства, возвращающаяся в цикл.
Применительно к ортопедическим устройствам каталог опасностей знаком: риски биосовместимости, риски механических отказов, риски хирургических процедур, долгосрочные риски имплантации — все это взвешивается при формальном определении соотношения риска и пользы.
Продуктово-ориентированные стандарты
Помимо системных стандартов, ортопедические изделия соответствуют ряду технических стандартов:
- ISO 5832 — металлические материалы: нержавеющая сталь, сплавы кобальт-хром и титана с требованиями к механическим свойствам
- ISO 5833 — акриловый костный цемент: состав, механические свойства, испытания и маркировка
- ISO 6018 — ортопедические имплантаты: общие требования, маркировка, упаковка и стерилизация
Эти документы редко попадают в заголовки, но именно по ним фактически тестируются материалы имплантатов.
🤝 Глобальная регуляторная гармонизация
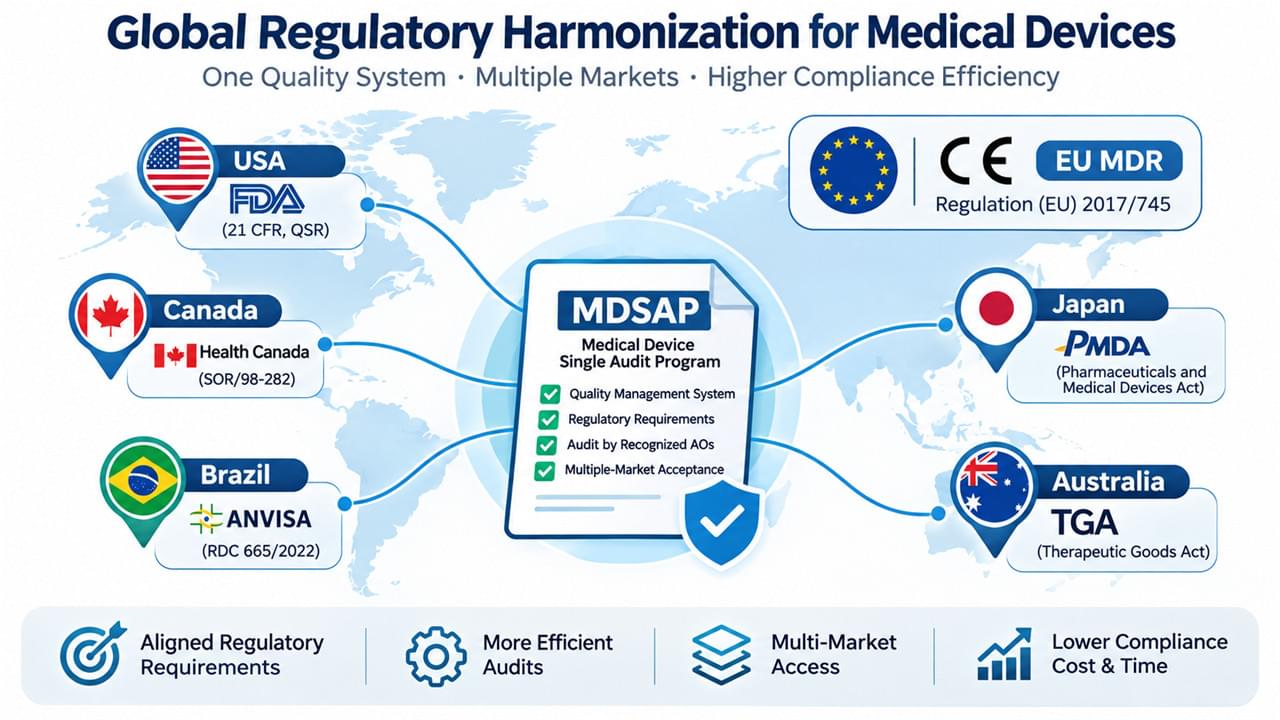
IMDRF: мировые регуляторы общаются друг с другом
Международный форум регуляторов медицинских изделий (IMDRF) — это место, где происходит конвергенция — его члены включают FDA, Европейскую комиссию, Health Canada, австралийское TGA, японское PMDA, китайское NMPA и бразильское ANVISA. Работа форума по гармонизации охватывает уникальную идентификацию устройств, номенклатуру устройств, руководства по клинической оценке, постмаркетинговый надзор и системы менеджмента качества. Его результаты формируют национальные правила за годы до их официального принятия.
MDSAP: один аудит, пять регуляторов
Единая программа аудита медицинских изделий — это гармонизация, которую можно выставить в счет. Единый аудит третьей стороной удовлетворяет требованиям к системе качества FDA, Health Canada, TGA, ANVISA и PMDA одновременно — комплексная оценка системы качества, проверка соответствия нормативным требованиям и отчеты об аудите, которыми обмениваются органы власти. Для производителей, продающих продукцию на несколько рынков MDSAP, один аудит заменяет пять. Разница очевидна.
Региональные рамки за пределами США и ЕС
Китай NMPA: Классификация по классам I–III, отдельные пути для отечественных и импортных устройств, требования к клиническим испытаниям и требования к системе качества.
Япония PMDA: одобрение до выхода на рынок, регистрация иностранного производителя, управление качеством и постмаркетинговый надзор.
Министерство здравоохранения Канады: Лицензия на медицинское изделие (MDL) плюс сертификат системы качества, с собственной системой классификации и постмаркетинговыми требованиями.
Одна планета, разные правила — именно поэтому важна регуляторная осведомленность.
📡 Постмаркетинговый надзор
Отчетность о бдительности в рамках соответствия нормативным требованиям для ортопедических устройств
Выход на рынок — это половина работы; удержание позиций — другая половина. Требования FDA включают отчетность по медицинским изделиям с 30-дневными отчетами о неисправностях, 5-дневными отчетами о серьезных инцидентах и годовыми отчетами для определенных устройств. Система бдительности ЕС добавляет отчетность о серьезных инцидентах, корректирующие действия на местах, периодические отчеты о безопасности и отчеты о тенденциях. Под всем этим руководства IMDRF по нежелательным явлениям подталкивают мир к общим форматам отчетности и совместному выявлению сигналов.
Постмаркетинговое клиническое наблюдение (PMCF)
В соответствии с EU MDR, план PMCF не является необязательным — он обязателен. Производители должны активно собирать клинические данные, отслеживать производительность устройства и постоянно переоценивать баланс риска и пользы. Методы включают участие в реестрах, клинические исследования, обзор опубликованной литературы и анализ жалоб. Думайте об этом как об отчете о клинической оценке, который никогда не перестает писаться.
CAPA: Корректирующие и предупреждающие действия
Система CAPA — это место, где выявляются проблемы качества: идентификация несоответствий, анализ первопричин, внедрение корректирующих действий, планирование превентивных действий, проверка эффективности, а также документирование и обзор. Первый вопрос регулятора после любого инцидента всегда: “покажите мне файл CAPA” — убедитесь, что он есть.
🔮 Новые регуляторные тенденции
Цифровое здравоохранение и программное обеспечение как медицинское изделие
Программное обеспечение переписывает правила. Программное обеспечение как медицинское изделие (SaMD) имеет собственные отдельные нормативные акты, классификацию на основе рисков, требования к клинической оценке и — все более актуальные — соображения кибербезопасности. Искусственный интеллект идет дальше: алгоритмы машинного обучения и системы непрерывного обучения бросают вызов предположениям регуляторов о фиксированных продуктах, а валидация, верификация и специальные нормативные пути все еще изобретаются в реальном времени.
3D-печать и индивидуальные устройства
Имплантаты, изготовленные по индивидуальному заказу пациента, переходят от новинки к норме, подтягивая за собой нормативные акты для индивидуальных изделий, контроль качества производства, требования к валидации проектирования и потребности в клинических доказательствах. Производство на месте оказания медицинской помощи — 3D-печать в больницах — поднимает острый вопрос о том, кто несет регуляторную ответственность, когда “производителем” является больница. Подробные правила все еще устанавливаются; см. наше руководство по ортопедическим имплантатам о том, как производственные технологии меняют сами продукты.
Данные реальной клинической практики
Регуляторы учатся ценить данные, полученные вне клинических испытаний. Данные реальной клинической практики — данные реестров, анализ страховых случаев, электронные медицинские карты, дизайн постмаркетинговых исследований — получают официальное признание благодаря разработке руководств FDA и мнениям EMA о квалификации, при этом методологические стандарты и требования к качеству данных развиваются параллельно. Ожидается, что данные реальной клинической практики будут иметь все больший вес как в решениях о разрешении на маркетинг, так и в постмаркетинговых решениях с каждым годом.
✅ Стратегия соответствия и лучшие практики
Разработка регуляторной стратегии
Успешные компании рассматривают соблюдение нормативных требований к ортопедическим изделиям как стратегию, а не как бумажную волокиту. Планирование выхода на рынок начинается с определения целевого рынка, выбора нормативного пути, планирования сроков и ресурсов, а также честной оценки рисков. Внедрение системы качества включает приверженность руководства, распределение ресурсов, документирование процессов, программы обучения и графики внутренних аудитов. Компании, пропускающие этап стратегии, не избегают затрат — они просто платят их позже, с процентами.
Регуляторная разведка
Требования меняются ежемесячно, и вчерашние рекомендации могут тихо аннулировать сегодняшнюю заявку. Эффективный мониторинг включает отслеживание нормативных изменений, обновление руководящих документов, пересмотр стандартов и анализ конкурентной среды. С человеческой стороны: сертификация отдела по нормативно-правовым вопросам, отраслевые конференции, членство в профессиональных ассоциациях и непрерывное образование поддерживают команду в тонусе. Производители, рассматривающие возможность аутсорсинга производства, также должны ознакомиться с нашим Руководством по производству OEM и ODM — нормативные обязательства не передаются вместе с контрактом.
❓ Часто задаваемые вопросы
В1: Сколько времени требуется для получения разрешения FDA на ортопедическое изделие?
О: Это зависит от пути. Разрешения 510(k) обычно занимают 3–6 месяцев, хотя сложные заявки требуют больше времени. Одобрения PMA требуют 1–3 года из-за клинических испытаний, а классификация de novo находится между ними. Раннее взаимодействие с FDA через предварительные совещания помогает оптимизировать процесс.
В2: Какова разница между маркировкой CE по MDD и MDR?
О: MDR заменил MDD в мае 2021 года с гораздо более строгими требованиями: расширенная сфера применения, более веские клинические доказательства, обязательное UDI, усиленный постмаркетинговый надзор, строгий надзор со стороны Уполномоченного органа и база данных EUDAMED. Устройства, сертифицированные по MDD, могут оставаться на рынке до истечения срока действия сертификата, но должны перейти на MDR.
В3: Нужны ли мне отдельные разрешения для каждой страны?
О: Как правило, да — хотя гармонизация помогает. EU MDR охватывает все государства-члены плюс ЕАСТ через единую маркировку CE, MDSAP консолидирует аудиты пяти органов, а некоторые страны предлагают сокращенные пути для устройств, одобренных FDA/CE. Проверяйте конкретные требования каждого целевого рынка.
В4: Что такое сертификация ISO 13485 и требуется ли она?
О: ISO 13485 — это международный стандарт для систем менеджмента качества медицинских изделий. Не является универсально обязательным по закону, но практически обязателен: EU MDR требует сертификации системы качества Уполномоченным органом, QSR FDA тесно соответствует ему, и большинство других крупных рынков требуют или признают его.
В5: Какие клинические данные требуются для одобрения ортопедического изделия?
О: Зависит от классификации, новизны и пути. Устройства класса II с надежными предикатами могут полагаться на оценки на основе литературы; новые или высокорисковые устройства обычно требуют клинических исследований. EU MDR требует более веских доказательств, чем предыдущие директивы, а FDA может потребовать испытания для PMA или определенных заявок 510(k). Привлекайте специалистов по нормативно-правовым вопросам на ранних этапах.
В6: Как поддерживать соответствие нормативным требованиям после одобрения рынка?
О: Путем постоянной бдительности: отчетность о нежелательных явлениях, постмаркетинговый надзор, поддержание системы качества, мониторинг нормативных изменений, периодические аудиты, обработка жалоб, внедрение CAPA и обновление маркировки. EU MDR конкретно требует PMCF и периодических отчетов о безопасности. Надежные системы качества и процессы нормативно-правовой разведки обеспечивают долгосрочное соответствие.
🏁 Итог
Соответствие нормативным требованиям к ортопедическим изделиям — это не одна структура, а шесть уровней: классификация FDA и ее пути 510(k)/PMA, механизм оценки соответствия EU MDR, лежащие в основе стандарты ISO (13485 для качества, 14971 для риска), глобальная гармонизация через IMDRF и MDSAP, неусыпные обязательства по постмаркетинговому надзору и новый уровень правил для программного обеспечения, 3D-печати и данных реального мира.
Производители, которые преуспевают, рассматривают соответствие как конкурентное преимущество, а не как налог. Создайте систему качества в первую очередь, интегрируйте клинические доказательства в жизненный цикл продукта с первого дня, автоматизируйте нормативно-правовую разведку, и одобрения перестанут быть битвами — они станут процессом. Для продуктов, находящихся в центре всего этого, изучите полный мировой рынок ортопедических устройств гид.
Предупреждение о медицинских аспектах
Предоставленная информация предназначена только для образовательных целей и не является юридической или нормативной консультацией. Нормативные требования часто меняются, и профессиональная консультация со специалистами по нормативно-правовым вопросам необходима для принятия конкретных решений о соответствии.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish