

A conformidade regulatória de dispositivos ortopédicos é o portal entre um ótimo produto e um vendável.
O cenário é genuinamente multijurisdicional. A FDA dos EUA, o Regulamento de Dispositivos Médicos (MDR) da União Europeia e uma rede de organizações de padrões internacionais definem seus próprios benchmarks, e um fabricante que vende globalmente tem que satisfazê-los todos sem perder a cabeça — ou sua margem.
Este guia aborda os seis principais frameworks, os sistemas de qualidade por baixo deles, os requisitos de avaliação clínica e as tendências de harmonização que remodelam o acesso ao mercado global. Se você ainda está mapeando o próprio mercado, comece com nossa mercado global de dispositivos ortopédicos visão geral.
🇺🇸 Regulamentos da FDA dos Estados Unidos
Classificação da FDA: Onde a Conformidade Regulatória de Dispositivos Ortopédicos Começa
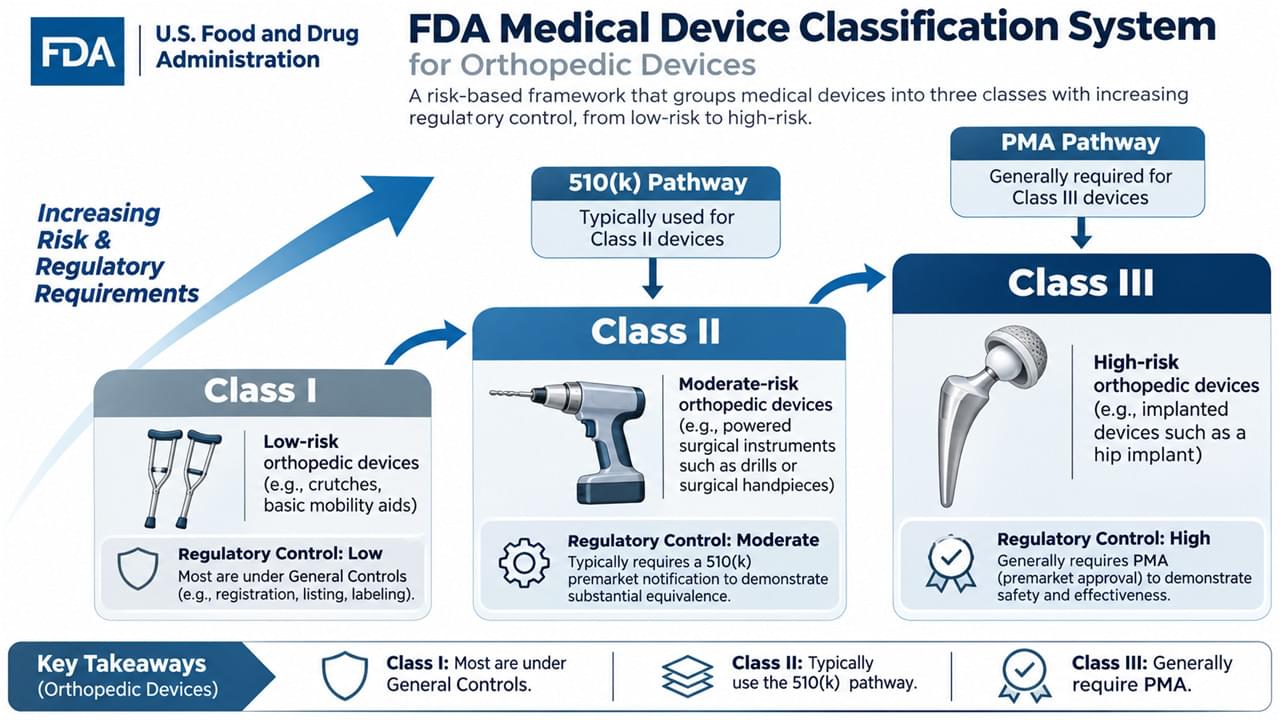
A FDA classifica os dispositivos médicos em três classes baseadas em risco, e a classe determina tudo a jusante.
Classe I (baixo risco): apenas controles gerais — pense em muletas, grades de cama e instrumentos cirúrgicos manuais. A maioria está isenta de notificação pré-comercialização, embora o registro e a listagem ainda sejam necessários.
Classe II (risco moderado): controles especiais se aplicam, e é aqui que a maioria dos produtos ortopédicos se encontra — instrumentos cirúrgicos motorizados, implantes ortopédicos, equipamentos de diagnóstico. Uma notificação pré-comercialização 510(k) é tipicamente necessária, juntamente com padrões de desempenho e vigilância pós-comercialização.
Classe III (alto risco): o caminho mais rigoroso. Implantes ortopédicos novos e dispositivos de suporte à vida precisam de Aprovação Pré-Comercialização (PMA) com dados de ensaios clínicos.
O Caminho 510(k) para Conformidade Regulatória de Dispositivos Ortopédicos
O 510(k) é a rota mais comum para o mercado dos EUA, e ele se baseia em uma ideia: equivalência substancial a um dispositivo preditivo legalmente comercializado — mesmo uso pretendido, mesmas características tecnológicas, ou características diferentes que não levantam novas questões de segurança ou eficácia.
Uma submissão completa inclui descrição e especificações do dispositivo, indicações de uso, a comparação com o preditivo, dados de testes de desempenho, informações de biocompatibilidade, dados de esterilização e vida útil, e documentação de software, quando aplicável. A revisão padrão dura 90 dias da FDA, com revisão interativa e solicitações de informações adicionais sendo a norma, e não a exceção. Obter aprovação 510(k) da FDA é um marco — mas apenas o primeiro.
Aprovação Pré-Comercialização (PMA) para Dispositivos de Alto Risco
Quando um dispositivo é genuinamente novo e de alto risco, a PMA é o preço de entrada. A FDA exige evidências científicas válidas — ensaios clínicos são tipicamente necessários — mais inspeção da instalação de fabricação, revisão por painel para dispositivos novos e estudos pós-aprovação que muitas vezes duram anos.
A própria maquinaria de ensaios clínicos é regulamentada: um IDE (Investigational Device Exemption) para o ensaio, conformidade com Boas Práticas Clínicas, supervisão do IRB, procedimentos de consentimento informado e relato de eventos adversos durante todo o processo. Orce de acordo — este caminho é medido em anos e milhões de dólares.
Regulamento do Sistema de Qualidade: 21 CFR Parte 820
Os requisitos do sistema de qualidade da FDA garantem que a fabricação permaneça consistente muito depois que a carta de aprovação chegar. 21 CFR Parte 820 abrange controles de design, controles de documentos, controles de compras, identificação e rastreabilidade, controles de produção e processo, atividades de aceitação, procedimentos de produto não conforme, CAPA, rotulagem e embalagem, manuseio e distribuição, registros, serviço e técnicas estatísticas.
Em termos simples: a FDA não está apenas revisando o que você faz — está auditando como você faz, para sempre.
🇪🇺 Regulamento de Dispositivos Médicos da União Europeia (MDR)
Visão Geral do MDR: Um Reinício Completo para o Acesso ao Mercado da UE
O Regulamento (UE) 2017/745 substituiu o antigo MDD em maio de 2021, e a indústria ainda fala sobre isso como um evento climático. As mudanças foram estruturais: escopo expandido do dispositivo, requisitos de evidência clínica mais rigorosos, um sistema obrigatório de Identificação Única de Dispositivo (UDI), vigilância pós-comercialização aprimorada, supervisão muito mais rigorosa dos Organismos Notificados e o lançamento do banco de dados EUDAMED.
Classificação de Dispositivos Sob Avaliação de Conformidade do MDR da UE
O MDR usa quatro classes de risco:
- Classe I (baixo risco): dispositivos não invasivos como muletas, cadeiras de rodas e instrumentos cirúrgicos reutilizáveis — auto-certificados, embora variantes estéreis (Is), de medição (Im) e reutilizáveis (Ir) envolvam um Organismo Notificado
- Classe IIa (risco médio): dispositivos invasivos de curta duração, incluindo fixadores externos — avaliação de conformidade por Organismo Notificado exigida
- Classe IIb (risco médio superior): dispositivos invasivos de longa duração como próteses articulares e implantes espinhais — avaliação clínica incluída
- Classe III (alto risco): implantes absorvíveis e dispositivos implantáveis ativos — sistema completo de garantia de qualidade e dados de ensaios clínicos típicos
Procedimentos de Avaliação de Conformidade
A avaliação de conformidade do MDR da UE opera em dois trilhos. Primeiro, documentação técnica: descrição do dispositivo, informações de fabricação, um arquivo de gestão de riscos conforme ISO 14971, o relatório de avaliação clínica, um plano de vigilância pós-mercado e rotulagem com instruções de uso. Segundo, envolvimento do Organismo Notificado: seleção, auditoria do sistema de qualidade, revisão da documentação técnica, avaliação da avaliação clínica, emissão do certificado CE e auditorias anuais de vigilância após isso.
Os requisitos oficiais encontram-se no portal de dispositivos médicos da Comissão Europeia — vale a pena marcar, pois as atualizações de orientação chegam lá primeiro.
Requisitos de Avaliação Clínica
Os dentes mais afiados do MDR estão na evidência clínica. O Relatório de Avaliação Clínica (CER) exige uma revisão sistemática da literatura, análise de dados clínicos, uma avaliação do estado da arte, análise de risco-benefício e planejamento de acompanhamento clínico pós-mercado. Investigações clínicas tornam-se necessárias para dispositivos inovadores, implantáveis de alto risco, alterações significativas de design e novos usos pretendidos.
Tradução de alguém que viveu a transição: a era da justificativa clínica de espessura de papel acabou.
🌐 Padrões Internacionais
ISO 13485: A Espinha Dorsal da Conformidade Regulatória de Dispositivos Ortopédicos
A ISO 13485 é a norma internacionalmente reconhecida para gestão da qualidade de dispositivos médicos — e embora nenhuma lei no mundo a exija universalmente, o acesso ao mercado praticamente o faz. A jornada de certificação passa por análise de lacunas, planejamento de implementação, desenvolvimento de documentação, auditorias internas, a auditoria do organismo de certificação e auditorias anuais de vigilância thereafter.
Seus requisitos abrangem documentação do sistema de gestão da qualidade, responsabilidade da gestão, gestão de recursos, realização do produto, medição e melhoria, integração da gestão de riscos e conformidade regulatória. Para a maioria dos mercados, Certificação ISO 13485 é o bilhete que é verificado primeiro.
ISO 14971: Gerenciamento de Risco como Disciplina
A gestão de riscos é o tecido conjuntivo da segurança do dispositivo, e a ISO 14971 define o processo: análise de riscos (identificação de perigos), avaliação de riscos, controle de riscos, avaliação de riscos residuais, o relatório de gestão de riscos e informações pós-produção que retroalimentam o ciclo.
Aplicado a dispositivos ortopédicos, o catálogo de perigos é familiar: riscos de biocompatibilidade, riscos de falha mecânica, riscos de procedimento cirúrgico, riscos de implantes de longo prazo — todos ponderados em uma determinação formal de risco-benefício.
Padrões Específicos do Produto
Além das normas de sistemas, os produtos ortopédicos respondem a uma família de normas técnicas:
- ISO 5832 — materiais metálicos: aço inoxidável, ligas de cobalto-cromo e titânio com requisitos de propriedades mecânicas
- ISO 5833 — cimento ósseo acrílico: composição, propriedades mecânicas, testes e rotulagem
- ISO 6018 — implantes ortopédicos: requisitos gerais, marcação, embalagem e esterilização
Esses documentos raramente chegam às manchetes, mas são contra os quais os materiais de implante são realmente testados.
🤝 Harmonização Regulatória Global
IMDRF: Os Reguladores do Mundo Conversando Entre Si
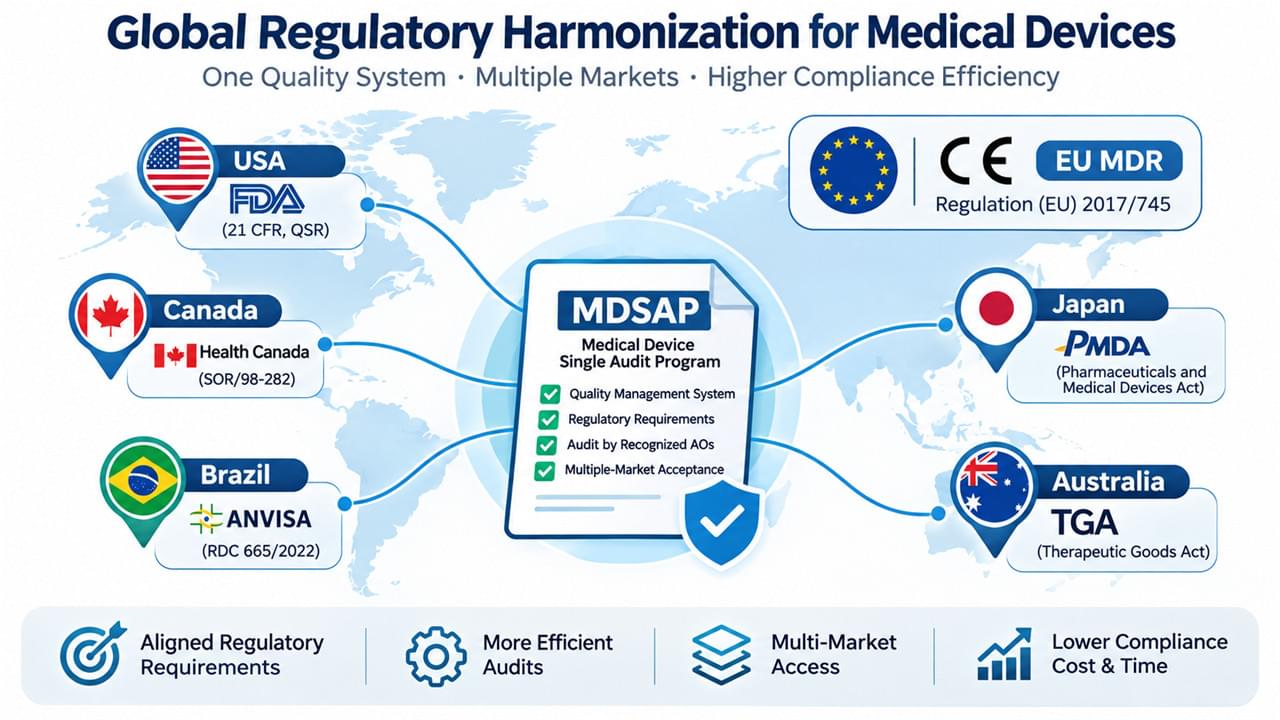
O Fórum Internacional de Reguladores de Dispositivos Médicos (IMDRF) é onde a convergência acontece — seus membros incluem a FDA, a Comissão Europeia, a Health Canada, a TGA da Austrália, a PMDA do Japão, a NMPA da China e a ANVISA do Brasil. O trabalho de harmonização do fórum abrange Identificação Única de Dispositivos, nomenclatura de dispositivos, diretrizes de avaliação clínica, vigilância pós-mercado e sistemas de gestão da qualidade. Seu resultado molda regulamentações nacionais anos antes de serem formalmente adotadas.
MDSAP: Uma Auditoria, Cinco Reguladores
O Programa de Auditoria Única de Dispositivos Médicos é uma harmonização que você pode faturar. Uma única auditoria de terceiros satisfaz os requisitos do sistema de qualidade da FDA, Health Canada, TGA, ANVISA e PMDA simultaneamente — avaliação abrangente do sistema de qualidade, verificação de requisitos regulatórios e relatórios de auditoria compartilhados entre as autoridades. Para fabricantes que vendem em múltiplos mercados MDSAP, uma auditoria substitui cinco. A matemática não está próxima.
Frameworks Regionais Além dos EUA e da UE
NMPA da China: Classificação Classe I–III, vias separadas para dispositivos domésticos e importados, requisitos de ensaios clínicos e requisitos de sistema de qualidade.
Japão PMDA: aprovação pré-mercado, registro de fabricante estrangeiro, gestão da qualidade e vigilância pós-mercado.
Health Canada: Licença de Dispositivo Médico (MDL) mais um certificado de sistema de qualidade, com seu próprio sistema de classificação e requisitos pós-mercado.
Mesmo planeta, regras diferentes — que é exatamente por isso que a inteligência regulatória importa.
📡 Vigilância Pós-Comercialização
Relatórios de Vigilância na Conformidade Regulatória de Dispositivos Ortopédicos
Chegar ao mercado é metade do trabalho; permanecer nele é a outra metade. Requisitos da FDA incluem Relatórios de Dispositivos Médicos com relatórios de 30 dias para mau funcionamento, relatórios de 5 dias para eventos graves e relatórios anuais para certos dispositivos. O sistema de vigilância da UE adiciona relatórios de incidentes graves, ações corretivas de campo, relatórios periódicos de atualização de segurança e relatórios de tendências. Abaixo de ambos, as diretrizes de eventos adversos do IMDRF impulsionam o mundo em direção a formatos de relatórios comuns e detecção de sinais compartilhada.
Acompanhamento Clínico Pós-Comercialização (PMCF)
Sob o MDR da UE, um plano PMCF não é opcional — é obrigatório. Os fabricantes devem coletar ativamente dados clínicos, monitorar o desempenho do dispositivo e reavaliar o equilíbrio risco-benefício continuamente. Os métodos incluem participação em registros, estudos clínicos, revisão de literatura publicada e análise de reclamações. Pense nisso como o relatório de avaliação clínica que nunca para de ser escrito.
CAPA: Ação Corretiva e Preventiva
O sistema CAPA é onde os problemas de qualidade são caçados: identificação de não conformidade, análise de causa raiz, implementação de ação corretiva, planejamento de ação preventiva, verificação de eficácia e documentação e revisão. A primeira pergunta de um regulador após qualquer incidente é sempre “mostre-me o arquivo CAPA” — certifique-se de que há um para mostrar.
🔮 Tendências Regulatórias Emergentes
Saúde Digital e Software como Dispositivo Médico
O software está reescrevendo o livro de regras. Software como Dispositivo Médico (SaMD) carrega suas próprias regulamentações autônomas, classificação baseada em risco, requisitos de avaliação clínica e — cada vez mais urgentes — considerações de cibersegurança. A inteligência artificial vai mais longe: algoritmos de aprendizado de máquina e sistemas de aprendizado contínuo desafiam as suposições dos reguladores sobre produtos fixos, e validação, verificação e caminhos regulatórios dedicados ainda estão sendo inventados em tempo real.
Impressão 3D e Dispositivos Personalizados
Implantes específicos para o paciente estão passando de novidade a norma, arrastando consigo regulamentações de dispositivos personalizados, controle de qualidade de fabricação, requisitos de validação de projeto e necessidades de evidências clínicas. A fabricação no ponto de atendimento — impressão 3D em hospitais — levanta a espinhosa questão de quem carrega a responsabilidade regulatória quando o “fabricante” é um hospital. As regras detalhadas ainda estão se definindo; veja nosso guia de implantes ortopédicos para ver como a tecnologia de fabricação está remodelando os próprios produtos.
Evidências do Mundo Real
Os reguladores estão aprendendo a amar dados de fora do ensaio. Evidências do mundo real — dados de registro, análise de sinistros, registros eletrônicos de saúde, projetos de estudos pós-comercialização — estão ganhando aceitação formal por meio do desenvolvimento de orientações da FDA e opiniões de qualificação da EMA, com padrões metodológicos e requisitos de qualidade de dados amadurecendo em paralelo. Espere que a RWE tenha mais peso nas decisões de aprovação e pós-comercialização a cada ano.
✅ Estratégia de Conformidade e Melhores Práticas
Desenvolvimento de Estratégia Regulatória
Empresas vencedoras tratam a conformidade regulatória de dispositivos ortopédicos como estratégia, não como burocracia. Planejamento de entrada no mercado começa com a identificação do mercado-alvo, seleção do caminho regulatório, planejamento de cronograma e recursos, e avaliação honesta de riscos. Implementação do sistema de qualidade segue com o compromisso da gestão, alocação de recursos, documentação de processos, programas de treinamento e cronogramas de auditoria interna. As empresas que pulam a fase de estratégia não pulam o custo — elas apenas o pagam mais tarde, com juros.
Inteligência Regulatória
Os requisitos mudam mensalmente, e a orientação de ontem pode invalidar silenciosamente a submissão de hoje. O monitoramento eficaz abrange o rastreamento de mudanças regulatórias, atualizações de documentos de orientação, revisões de normas e inteligência competitiva. Do lado humano: certificação de assuntos regulatórios, conferências da indústria, associação profissional e educação continuada mantêm a equipe afiada. Fabricantes que consideram terceirizar a produção também devem ler nosso Guia de fabricação OEM e ODM — as responsabilidades regulatórias não são transferidas com o contrato.
❓ Frequently Asked Questions
Q1: Quanto tempo leva para obter a aprovação da FDA para um dispositivo ortopédico?
R: Depende do caminho. As aprovações 510(k) geralmente levam de 3 a 6 meses, embora submissões complexas demorem mais. As aprovações PMA exigem de 1 a 3 anos devido a ensaios clínicos, e as classificações de novo ficam entre esses prazos. O engajamento precoce com a FDA por meio de reuniões de pré-submissão ajuda a otimizar o processo.
Q2: Qual é a diferença entre a marcação CE sob a MDD e a MDR?
R: A MDR substituiu a MDD em maio de 2021 com requisitos muito mais rigorosos: escopo ampliado, evidências clínicas mais robustas, UDI obrigatório, vigilância pós-comercialização aprimorada, supervisão rigorosa do Organismo Notificado e o banco de dados EUDAMED. Dispositivos legados com certificação MDD podem permanecer no mercado até a expiração do certificado, mas devem fazer a transição para a MDR.
Q3: Preciso de aprovações regulatórias separadas para cada país?
R: Geralmente, sim — embora a harmonização ajude. A MDR da UE abrange todos os estados membros mais a EFTA por meio de uma única marcação CE, o MDSAP consolida auditorias em cinco autoridades, e alguns países oferecem caminhos abreviados para dispositivos aprovados pela FDA/CE. Verifique os requisitos específicos de cada mercado-alvo.
Q4: O que é a certificação ISO 13485 e ela é exigida?
R: A ISO 13485 é a norma internacional para sistemas de gestão da qualidade de dispositivos médicos. Não é universalmente exigida por lei, mas é praticamente obrigatória: a MDR da UE exige a certificação do sistema de qualidade pelo Organismo Notificado, o QSR da FDA está alinhado de perto com ela, e a maioria dos outros grandes mercados a exige ou a reconhece.
Q5: Quais dados clínicos são necessários para a aprovação de dispositivos ortopédicos?
R: Varia de acordo com a classificação, novidade e caminho. Dispositivos Classe II com predicados sólidos podem depender de avaliações baseadas em literatura; dispositivos novos ou de alto risco geralmente precisam de investigações clínicas. A MDR da UE exige evidências mais robustas do que as diretivas anteriores, e a FDA pode exigir ensaios para aprovações PMA ou certas submissões 510(k). Envolva profissionais regulatórios precocemente.
Q6: Como manter a conformidade regulatória após a aprovação de mercado?
R: Através de vigilância contínua: relato de eventos adversos, vigilância pós-comercialização, manutenção do sistema de qualidade, monitoramento de mudanças regulatórias, auditorias periódicas, tratamento de reclamações, implementação de CAPA e atualizações de rótulos. A MDR da UE exige especificamente PMCF e Relatórios Periódicos de Segurança. Sistemas de qualidade robustos e processos de inteligência regulatória mantêm você em conformidade a longo prazo.
🏁 A Conclusão
A conformidade regulatória de dispositivos ortopédicos não é um único framework — são seis, em camadas: a classificação da FDA e seus caminhos 510(k)/PMA, a máquina de avaliação de conformidade da MDR da UE, as normas ISO subjacentes (13485 para qualidade, 14971 para risco), a harmonização global através do IMDRF e MDSAP, as obrigações de vigilância pós-comercialização que nunca dormem, e uma camada emergente de regras para software, impressão 3D e evidências do mundo real.
Os fabricantes que prosperam tratam a conformidade como um fosso competitivo em vez de um imposto. Construa o sistema de qualidade primeiro, integre evidências clínicas ao ciclo de vida do produto desde o primeiro dia, automatize a inteligência regulatória, e as aprovações deixam de ser batalhas — tornam-se processo. Para os produtos no centro de tudo, explore o completo mercado global de dispositivos ortopédicos guia.
Aviso Médico
As informações fornecidas são apenas para fins educacionais e não constituem aconselhamento jurídico ou regulatório. Os requisitos regulatórios mudam frequentemente, e a consulta profissional com especialistas em assuntos regulatórios é essencial para decisões específicas de conformidade.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish