

La conformità normativa dei dispositivi ortopedici è il varco tra un ottimo prodotto e uno vendibile. Ogni impianto, strumento motorizzato e fissatore esterno deve superare rigorosi standard di sicurezza, efficacia e qualità prima di raggiungere un paziente — e tali standard diventano sempre più esigenti.
Il panorama è genuinamente multigiurisdizionale. La FDA statunitense, il Regolamento sui Dispositivi Medici (MDR) dell'Unione Europea e una rete di organizzazioni di standard internazionali stabiliscono ciascuna i propri parametri di riferimento, e un produttore che vende a livello globale deve soddisfarli tutti senza perdere la testa — o il margine. La comprensione di questi quadri è essenziale per produttori, distributori e fornitori di assistenza sanitaria ovunque nella catena di approvvigionamento dei dispositivi ortopedici.
Questa guida illustra i sei principali quadri normativi, i sistemi di qualità sottostanti, i requisiti di valutazione clinica e le tendenze di armonizzazione che stanno rimodellando l'accesso al mercato globale. Se stai ancora mappando il mercato stesso, inizia dalla nostra mercato globale dei dispositivi ortopedici panoramica.
🇺🇸 Normative FDA degli Stati Uniti
Classificazione FDA: Dove Inizia la Conformità Normativa dei Dispositivi Ortopedici
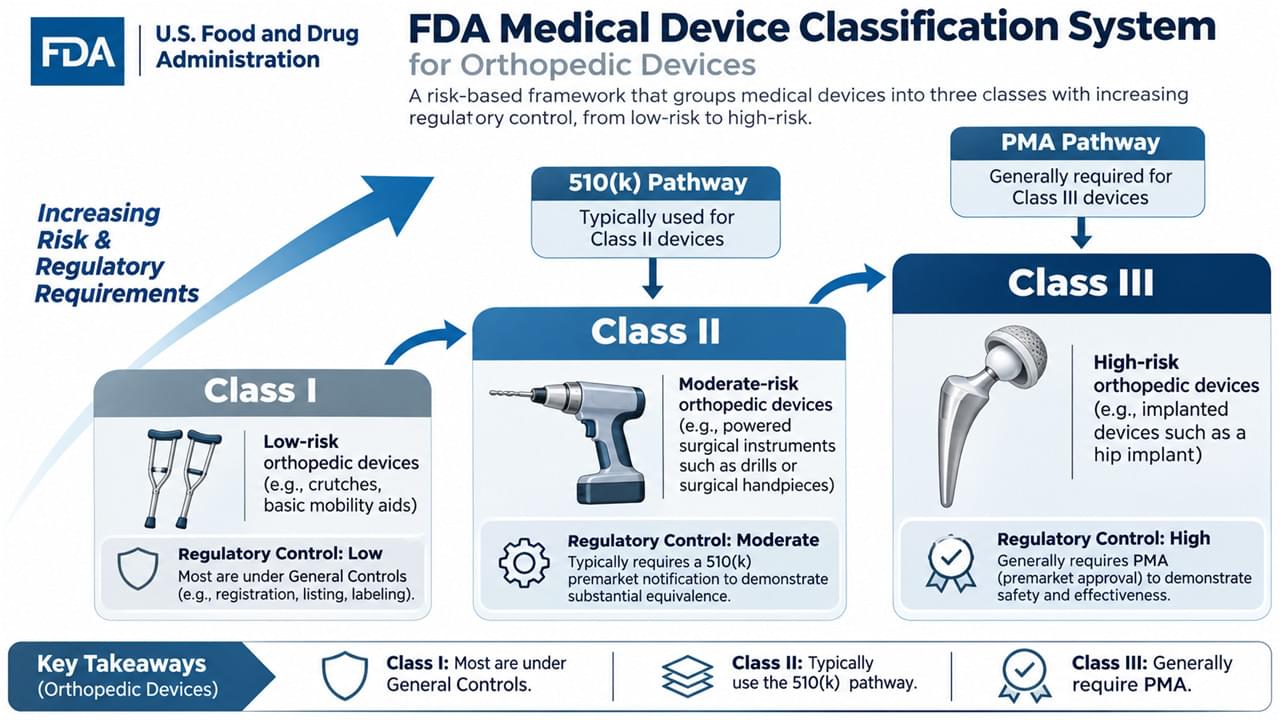
La FDA classifica i dispositivi medici in tre classi basate sul rischio, e la classe determina tutto ciò che segue.
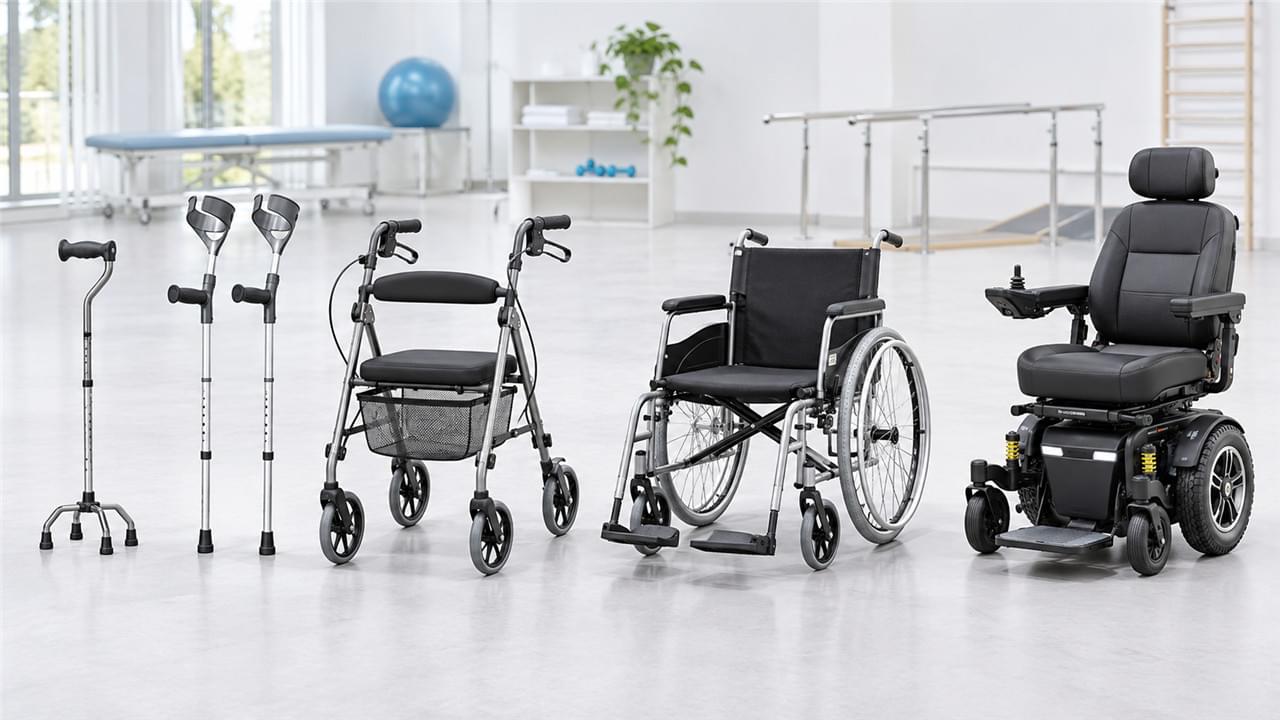
Classe I (basso rischio): solo controlli generali — si pensi a stampelle, sponde del letto e strumenti chirurgici manuali. La maggior parte è esente dalla notifica pre-commercializzazione, sebbene siano ancora richieste registrazione e iscrizione.
Classe II (rischio moderato): si applicano controlli speciali, ed è qui che si trova la maggior parte dei prodotti ortopedici — strumenti chirurgici motorizzati, impianti ortopedici, apparecchiature diagnostiche. È tipicamente richiesta una notifica pre-commercializzazione 510(k), insieme a standard di prestazione e sorveglianza post-commercializzazione.
Classe III (alto rischio): il percorso più rigoroso. Impianti ortopedici innovativi e dispositivi salvavita necessitano di Approvazione Pre-Commercializzazione (PMA) con dati di studi clinici.
Il Percorso 510(k) per la Conformità Normativa dei Dispositivi Ortopedici
Il 510(k) è il percorso più comune verso il mercato statunitense, e si basa su un'idea: l'equivalenza sostanziale a un dispositivo di riferimento commercializzato legalmente — stessa indicazione d'uso, stesse caratteristiche tecnologiche, o caratteristiche diverse che non sollevano nuove questioni di sicurezza o efficacia.
Una presentazione completa include descrizione e specifiche del dispositivo, indicazioni d'uso, confronto con il dispositivo di riferimento, dati di test di prestazione, informazioni sulla biocompatibilità, dati di sterilizzazione e durata di conservazione, e documentazione software ove applicabile. La revisione standard dura 90 giorni FDA, con revisione interattiva e richieste di informazioni aggiuntive che sono la norma piuttosto che l'eccezione. Ottenere l'autorizzazione FDA 510(k) è una pietra miliare — ma solo la prima.
Approvazione Pre-Commercializzazione (PMA) per Dispositivi ad Alto Rischio
Quando un dispositivo è genuinamente innovativo e ad alto rischio, la PMA è il prezzo d'ingresso. La FDA richiede prove scientifiche valide — sono tipicamente richiesti studi clinici — più ispezione della struttura di produzione, revisione da parte di un comitato per dispositivi innovativi e studi post-approvazione che spesso durano anni.
Il meccanismo stesso degli studi clinici è regolamentato: un IDE (Investigational Device Exemption) per lo studio, conformità alle Buone Pratiche Cliniche, supervisione dell'IRB, procedure di consenso informato e segnalazione di eventi avversi durante tutto il processo. Prevedi un budget adeguato — questo percorso si misura in anni e milioni di dollari.
Regolamento sui Sistemi di Qualità: 21 CFR Parte 820
I requisiti del sistema di qualità della FDA garantiscono che la produzione rimanga coerente a lungo dopo l'arrivo della lettera di autorizzazione. 21 CFR Parte 820 copre controlli di progettazione, controlli documentali, controlli di acquisto, identificazione e tracciabilità, controlli di produzione e processo, attività di accettazione, procedure per prodotti non conformi, CAPA, etichettatura e imballaggio, manipolazione e distribuzione, registri, assistenza e tecniche statistiche.
In parole povere: la FDA non sta solo revisionando ciò che produci — sta verificando come lo produci, per sempre.
🇪🇺 Regolamento sui Dispositivi Medici dell'Unione Europea (MDR)
Panoramica MDR: Un Reset Completo per l'Accesso al Mercato UE
Il Regolamento (UE) 2017/745 ha sostituito il vecchio MDD nel maggio 2021, e l'industria ne parla ancora come di un evento meteorologico. Le modifiche sono state strutturali: ambito di applicazione ampliato dei dispositivi, requisiti di evidenza clinica più rigorosi, un sistema obbligatorio di Identificazione Unica del Dispositivo (UDI), sorveglianza post-commercializzazione potenziata, supervisione molto più stretta degli organismi notificati e il lancio del database EUDAMED.
Classificazione dei Dispositivi nell'Ambito della Valutazione della Conformità UE MDR
L'MDR utilizza quattro classi di rischio:
- Classe I (basso rischio): dispositivi non invasivi come stampelle, sedie a rotelle e strumenti chirurgici riutilizzabili — auto-certificati, sebbene le varianti sterili (Is), di misurazione (Im) e riutilizzabili (Ir) richiedano un Organismo Notificato
- Classe IIa (rischio medio): dispositivi invasivi a breve termine, inclusi fissatori esterni — è richiesta la valutazione della conformità da parte di un Organismo Notificato
- Classe IIb (rischio medio-elevato): dispositivi invasivi a lungo termine come protesi articolari e impianti spinali — valutazione clinica inclusa
- Classe III (alto rischio): impianti assorbibili e dispositivi impiantabili attivi — sistema completo di assicurazione della qualità e tipicamente dati di studi clinici
Procedure di Valutazione della Conformità
La valutazione della conformità MDR UE si svolge su due binari. Primo, documentazione tecnica: descrizione del dispositivo, informazioni di produzione, un fascicolo di gestione del rischio secondo ISO 14971, il rapporto di valutazione clinica, un piano di sorveglianza post-commercializzazione e etichettatura con istruzioni per l'uso. Secondo, coinvolgimento dell'Organismo Notificato: selezione, audit del sistema di qualità, revisione della documentazione tecnica, valutazione della valutazione clinica, rilascio del certificato CE e audit di sorveglianza annuali successivi.
I requisiti ufficiali si trovano sul portale dei dispositivi medici della Commissione Europea — vale la pena aggiungerlo ai preferiti, perché gli aggiornamenti delle linee guida vi atterrano per primi.
Requisiti di Valutazione Clinica
I denti più affilati del MDR sono nelle prove cliniche. Il Rapporto di Valutazione Clinica (CER) richiede una revisione sistematica della letteratura, un'analisi dei dati clinici, una valutazione dello stato dell'arte, un'analisi rischio-beneficio e una pianificazione del follow-up clinico post-commercializzazione. Le indagini cliniche diventano necessarie per dispositivi innovativi, impianti ad alto rischio, modifiche significative del progetto e nuovi usi previsti.
Traduzione da chi ha vissuto la transizione: l'era della giustificazione clinica sottile come un foglio di carta è finita.
🌐 Standard Internazionali
ISO 13485: La Spina Dorsale della Conformità Normativa dei Dispositivi Ortopedici
ISO 13485 è lo standard riconosciuto a livello internazionale per la gestione della qualità dei dispositivi medici — e sebbene nessuna legge al mondo lo imponga universalmente, l'accesso al mercato praticamente lo fa. Il percorso di certificazione passa attraverso l'analisi dei gap, la pianificazione dell'implementazione, lo sviluppo della documentazione, gli audit interni, l'audit dell'organismo di certificazione e gli audit di sorveglianza annuali successivi.
I suoi requisiti coprono la documentazione del sistema di gestione della qualità, la responsabilità della direzione, la gestione delle risorse, la realizzazione del prodotto, la misurazione e il miglioramento, l'integrazione della gestione del rischio e la conformità normativa. Per la maggior parte dei mercati, Certificazione ISO 13485 è il biglietto che viene controllato per primo.
ISO 14971: Gestione del Rischio come Disciplina
La gestione del rischio è il tessuto connettivo della sicurezza dei dispositivi e la ISO 14971 definisce il processo: analisi del rischio (identificazione dei pericoli), valutazione del rischio, controllo del rischio, valutazione del rischio residuo, rapporto di gestione del rischio e informazioni post-produzione che rientrano nel ciclo.
Applicato ai dispositivi ortopedici, il catalogo dei pericoli è familiare: rischi di biocompatibilità, rischi di guasto meccanico, rischi di procedura chirurgica, rischi di impianto a lungo termine — tutti ponderati in una determinazione formale rischio-beneficio.
Standard Specifici per Prodotto
Oltre agli standard di sistema, i prodotti ortopedici rispondono a una famiglia di standard tecnici:
- ISO 5832 — materiali metallici: acciai inossidabili, leghe di cobalto-cromo e titanio con requisiti di proprietà meccaniche
- ISO 5833 — cemento osseo acrilico: composizione, proprietà meccaniche, test ed etichettatura
- ISO 6018 — impianti ortopedici: requisiti generali, marcatura, imballaggio e sterilizzazione
Questi documenti raramente fanno notizia, ma sono ciò contro cui i materiali degli impianti vengono effettivamente testati.
🤝 Armonizzazione Normativa Globale
IMDRF: I Regolatori Mondiali che Parlano tra Loro
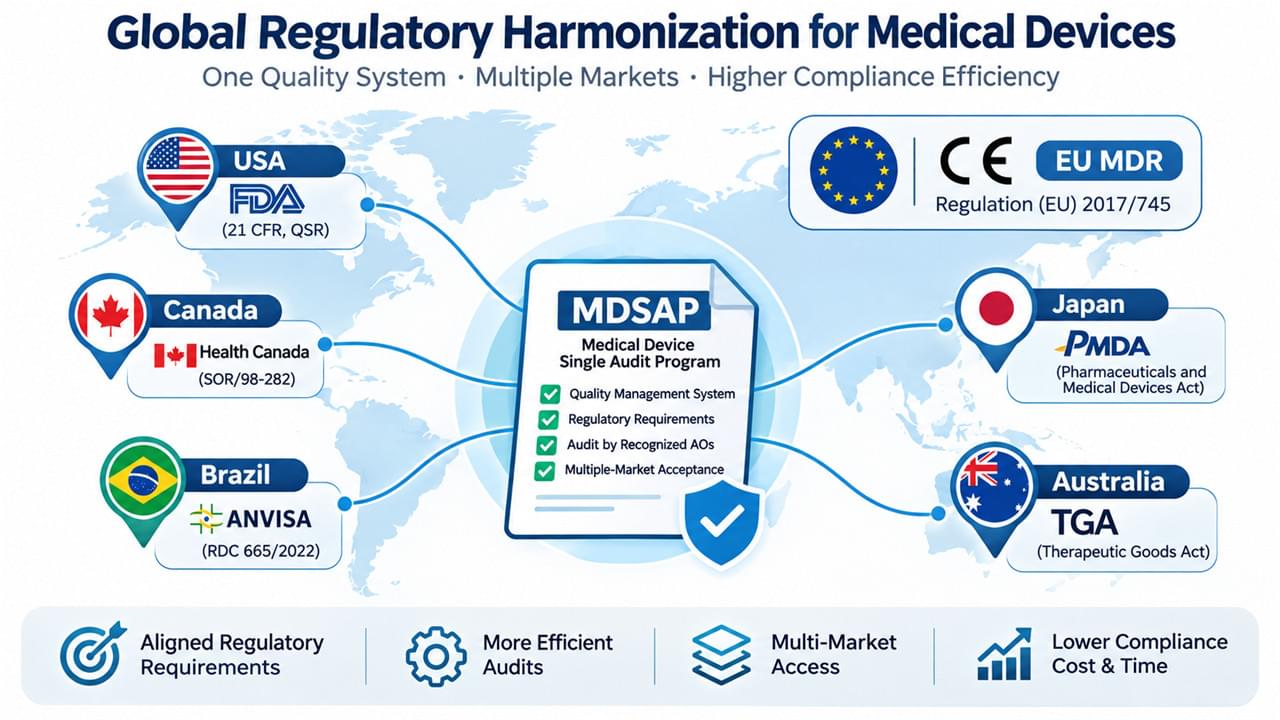
L'International Medical Device Regulators Forum (IMDRF) è dove avviene la convergenza — i suoi membri includono la FDA, la Commissione Europea, Health Canada, la TGA australiana, la PMDA giapponese, la NMPA cinese e l'ANVISA brasiliana. Il lavoro di armonizzazione del forum copre l'Identificazione Unica del Dispositivo, la nomenclatura dei dispositivi, le linee guida per la valutazione clinica, la sorveglianza post-commercializzazione e i sistemi di gestione della qualità. Il suo output modella le normative nazionali anni prima che vengano formalmente adottate.
MDSAP: Un Audit, Cinque Regolatori
Il Medical Device Single Audit Program è un'armonizzazione che si può fatturare. Un singolo audit di terze parti soddisfa i requisiti del sistema di qualità di FDA, Health Canada, TGA, ANVISA e PMDA contemporaneamente — valutazione completa del sistema di qualità, verifica dei requisiti normativi e rapporti di audit condivisi tra le autorità. Per i produttori che vendono in più mercati MDSAP, un audit sostituisce cinque. La matematica non è vicina.
Quadri Normativi Regionali Oltre USA e UE
NMPA della Cina: classificazione Classe I-III, percorsi separati per dispositivi nazionali e importati, requisiti di studi clinici e requisiti del sistema di qualità.
PMDA del Giappone: approvazione pre-market, registrazione del produttore estero, gestione della qualità e sorveglianza post-market.
Health Canada: Medical Device License (MDL) più un certificato di sistema di qualità, con un proprio sistema di classificazione e requisiti post-market.
Stesso pianeta, regole diverse — motivo per cui l'intelligenza normativa è importante.
📡 Sorveglianza Post-Commercializzazione
Segnalazione di Vigilanza nella Conformità Normativa dei Dispositivi Ortopedici
Arrivare sul mercato è metà del lavoro; rimanerci è l'altra metà. Requisiti FDA includono il Medical Device Reporting con rapporti a 30 giorni per malfunzionamenti, rapporti a 5 giorni per eventi gravi e rapporti annuali per determinati dispositivi. Il sistema di vigilanza UE aggiunge la segnalazione di incidenti gravi, azioni correttive di sicurezza sul campo, rapporti periodici di aggiornamento della sicurezza e segnalazione di trend. Sotto entrambi, le linee guida IMDRF sugli eventi avversi spingono il mondo verso formati di segnalazione comuni e la rilevazione di segnali condivisa.
Follow-up Clinico Post-Commercializzazione (PMCF)
Secondo il MDR UE, un piano PMCF non è facoltativo — è obbligatorio. I produttori devono raccogliere attivamente dati clinici, monitorare le prestazioni del dispositivo e rivalutare continuamente il bilancio rischio-beneficio. I metodi includono la partecipazione a registri, studi clinici, revisione della letteratura pubblicata e analisi dei reclami. Pensalo come il rapporto di valutazione clinica che non smette mai di essere scritto.
CAPA: Azioni Correttive e Preventive
Il sistema CAPA è dove vengono scovati i problemi di qualità: identificazione delle non conformità, analisi delle cause profonde, implementazione delle azioni correttive, pianificazione delle azioni preventive, verifica dell'efficacia e documentazione e revisione. La prima domanda di un regolatore dopo qualsiasi incidente è sempre “mostrami il fascicolo CAPA” — assicurati che ce ne sia uno da mostrare.
🔮 Tendenze Normative Emergenti
Salute Digitale e Software come Dispositivo Medico
Il software sta riscrivendo il regolamento. Il Software come Dispositivo Medico (SaMD) comporta normative autonome, classificazione basata sul rischio, requisiti di valutazione clinica e — sempre più urgenti — considerazioni sulla cybersecurity. L'intelligenza artificiale va oltre: algoritmi di machine learning e sistemi di apprendimento continuo sfidano le ipotesi dei regolatori sui prodotti fissi, e la validazione, la verifica e i percorsi normativi dedicati sono ancora in fase di invenzione in tempo reale.
Stampa 3D e Dispositivi Personalizzati
Gli impianti specifici per il paziente si stanno spostando dalla novità alla norma, trascinando con sé normative sui dispositivi personalizzati, controllo di qualità della produzione, requisiti di validazione del progetto ed esigenze di prove cliniche. La produzione point-of-care — stampa 3D in ospedale — solleva la spinosa questione di chi abbia la responsabilità normativa quando il “produttore” è un ospedale. Le regole dettagliate sono ancora in fase di definizione; vedere la nostra guida agli impianti ortopedici per capire come la tecnologia di produzione sta rimodellando i prodotti stessi.
Evidenze del Mondo Reale
I regolatori stanno imparando ad apprezzare i dati provenienti dall'esterno del trial. Le prove del mondo reale — dati di registro, analisi delle richieste, cartelle cliniche elettroniche, disegni di studi post-marketing — stanno ottenendo un'accettazione formale attraverso lo sviluppo di linee guida della FDA e pareri di qualificazione dell'EMA, con standard metodologici e requisiti di qualità dei dati che maturano parallelamente. Ci si aspetta che le RWE abbiano un peso maggiore sia nelle decisioni di approvazione che in quelle post-marketing ogni anno.
✅ Strategia di Conformità e Best Practice
Sviluppo della Strategia Normativa
Le aziende vincenti trattano la conformità normativa dei dispositivi ortopedici come strategia, non come scartoffie. Pianificazione dell'ingresso sul mercato inizia con l'identificazione del mercato di riferimento, la selezione del percorso normativo, la pianificazione delle tempistiche e delle risorse e una valutazione onesta dei rischi. Implementazione del sistema di qualità prosegue con l'impegno del management, l'allocazione delle risorse, la documentazione dei processi, i programmi di formazione e i piani di audit interni. Le aziende che saltano la fase strategica non saltano i costi, li pagano solo più tardi, con gli interessi.
Intelligence Normativa
I requisiti cambiano mensilmente e le linee guida di ieri possono invalidare silenziosamente la presentazione di oggi. Il monitoraggio efficace copre il tracciamento dei cambiamenti normativi, gli aggiornamenti dei documenti di orientamento, le revisioni degli standard e l'intelligence competitiva. Sul fronte umano: certificazione degli affari normativi, conferenze di settore, adesione ad associazioni professionali e formazione continua mantengono il team preparato. I produttori che prendono in considerazione l'esternalizzazione della produzione dovrebbero anche leggere la nostra Guida alla produzione OEM e ODM — le responsabilità normative non si trasferiscono con il contratto.
❓ Domande frequenti
D1: Quanto tempo ci vuole per ottenere l'approvazione FDA per un dispositivo ortopedico?
R: Dipende dal percorso. Le approvazioni 510(k) richiedono tipicamente 3-6 mesi, anche se le presentazioni complesse richiedono più tempo. Le approvazioni PMA richiedono 1-3 anni a causa degli studi clinici, e le classificazioni de novo si collocano nel mezzo. L'interazione precoce con la FDA attraverso incontri di pre-sottomissione aiuta a ottimizzare il processo.
D2: Qual è la differenza tra la marcatura CE secondo la MDD e la MDR?
R: La MDR ha sostituito la MDD nel maggio 2021 con requisiti molto più stringenti: ambito di applicazione ampliato, prove cliniche più rigorose, UD I obbligatorio, sorveglianza post-commercializzazione potenziata, rigorosa supervisione degli organismi notificati e database EUDAMED. I dispositivi legacy certificati MDD possono rimanere sul mercato fino alla scadenza del certificato, ma devono passare alla MDR.
D3: Ho bisogno di approvazioni normative separate per ogni paese?
R: Generalmente sì, anche se l'armonizzazione aiuta. La MDR UE copre tutti gli stati membri più l'EFTA attraverso un'unica marcatura CE, l'MDSAP consolida gli audit tra cinque autorità e alcuni paesi offrono percorsi abbreviati per dispositivi approvati FDA/CE. Verificare i requisiti specifici di ciascun mercato di riferimento.
D4: Cos'è la certificazione ISO 13485 ed è richiesta?
R: La ISO 13485 è lo standard internazionale per i sistemi di gestione della qualità dei dispositivi medici. Non è universalmente imposta per legge, ma praticamente obbligatoria: la MDR UE richiede la certificazione del sistema di qualità da parte di un organismo notificato, il QSR della FDA si allinea strettamente ad essa e la maggior parte degli altri mercati principali la richiede o la riconosce.
D5: Quali dati clinici sono richiesti per l'approvazione di un dispositivo ortopedico?
R: Varia in base alla classificazione, alla novità e al percorso. I dispositivi di Classe II con predetti solidi possono basarsi su valutazioni basate sulla letteratura; i dispositivi nuovi o ad alto rischio necessitano tipicamente di indagini cliniche. La MDR UE richiede prove più robuste rispetto alle direttive precedenti, e la FDA può richiedere studi per le sottomissioni PMA o per determinate 510(k). Coinvolgere i professionisti della regolamentazione in anticipo.
D6: Come mantengo la conformità normativa dopo l'approvazione del mercato?
R: Attraverso una vigilanza continua: segnalazione di eventi avversi, sorveglianza post-commercializzazione, manutenzione del sistema di qualità, monitoraggio dei cambiamenti normativi, audit periodici, gestione dei reclami, implementazione di CAPA e aggiornamenti delle etichette. La MDR UE richiede specificamente PMCF e rapporti periodici di aggiornamento della sicurezza. Sistemi di qualità robusti e processi di intelligence normativa ti mantengono conforme a lungo termine.
🏁 La conclusione
La conformità normativa dei dispositivi ortopedici non è un unico quadro normativo, ma sei, stratificati: la classificazione FDA e i suoi percorsi 510(k)/PMA, la macchina di valutazione della conformità della MDR UE, gli standard ISO sottostanti (13485 per la qualità, 14971 per il rischio), l'armonizzazione globale attraverso IMDRF e MDSAP, gli obblighi di sorveglianza post-commercializzazione che non dormono mai, e uno strato emergente di regole per software, stampa 3D e prove nel mondo reale.
I produttori che prosperano trattano la conformità come un fossato competitivo piuttosto che una tassa. Costruisci prima il sistema di qualità, integra le prove cliniche nel ciclo di vita del prodotto fin dal primo giorno, automatizza l'intelligence normativa, e le approvazioni smettono di essere battaglie, diventano un processo. Per i prodotti al centro di tutto, esplora il completo mercato globale dei dispositivi ortopedici guida.
Dichiarazione di non responsabilità medica
Le informazioni fornite sono solo a scopo educativo e non costituiscono consulenza legale o normativa. I requisiti normativi cambiano frequentemente ed è essenziale una consulenza professionale con specialisti degli affari normativi per decisioni di conformità specifiche.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish