

El cumplimiento normativo de los dispositivos ortopédicos es la puerta entre un gran producto y uno vendible. Cada implante, herramienta eléctrica y fijador externo debe superar estrictos estándares de seguridad, eficacia y calidad antes de llegar a un paciente, y esos estándares son cada vez más exigentes.
El panorama es genuinamente multijurisdiccional. La FDA de EE. UU., el Reglamento de Dispositivos Médicos (MDR) de la Unión Europea y una red de organizaciones de estándares internacionales establecen sus propios puntos de referencia, y un fabricante que vende a nivel mundial debe cumplirlos todos sin perder la cabeza, o su margen. Comprender estos marcos es esencial para fabricantes, distribuidores y proveedores de atención médica en cualquier parte de la cadena de suministro de dispositivos ortopédicos.
Esta guía recorre los seis marcos principales, los sistemas de calidad subyacentes, los requisitos de evaluación clínica y las tendencias de armonización que remodelan el acceso al mercado global. Si todavía está mapeando el mercado en sí, comience con nuestra mercado mundial de dispositivos ortopédicos descripción general.
🇺🇸 Regulaciones de la FDA de los Estados Unidos
Clasificación de la FDA: Donde comienza el cumplimiento normativo de los dispositivos ortopédicos
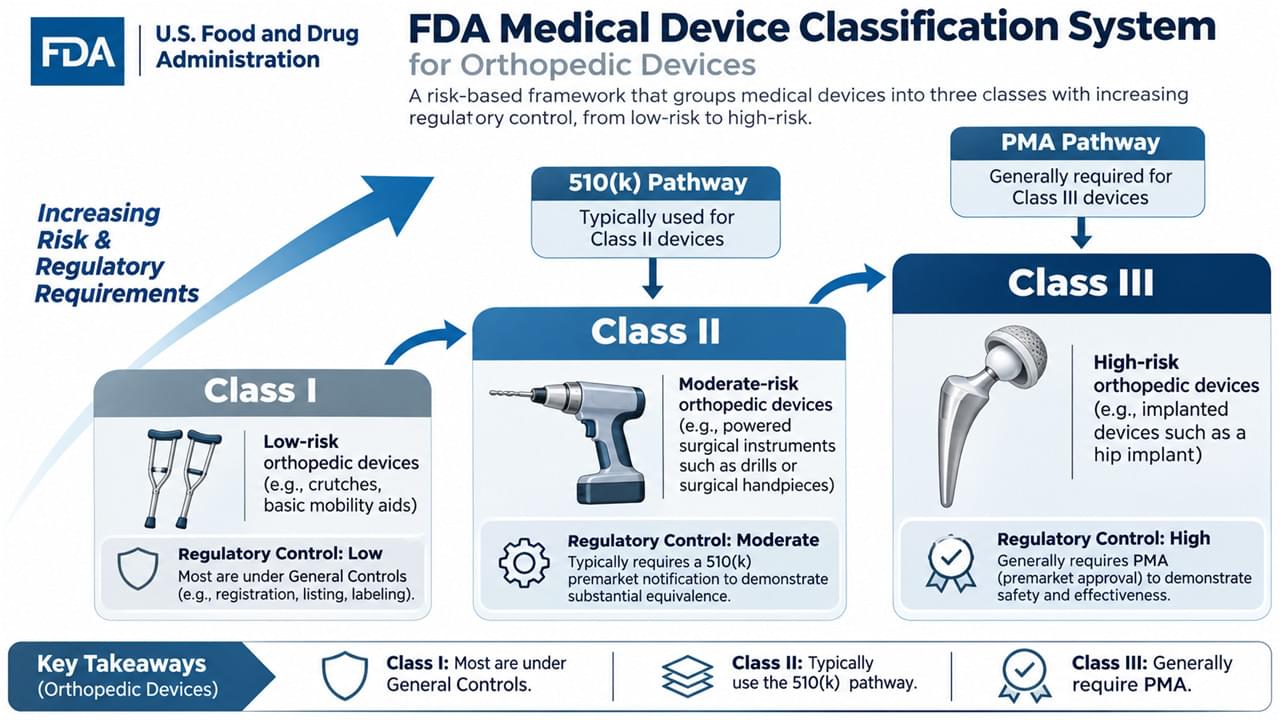
La FDA clasifica los dispositivos médicos en tres clases basadas en el riesgo, y la clase determina todo lo posterior.
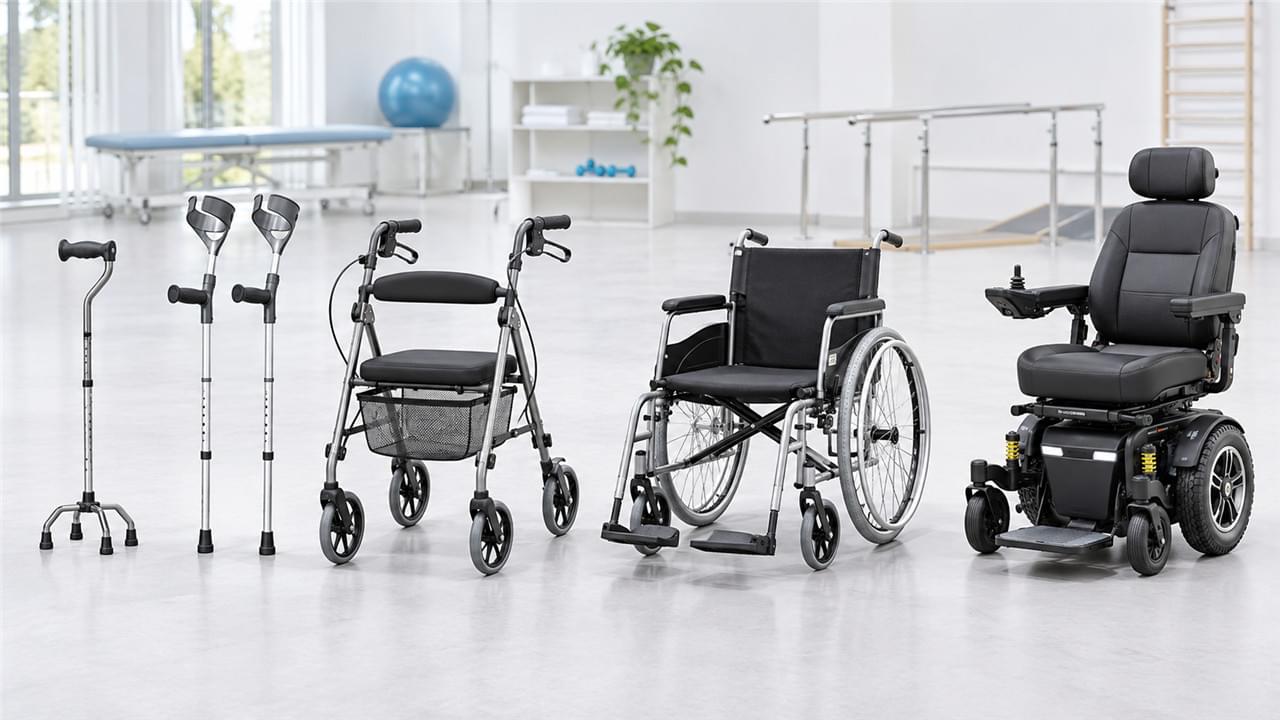
Clase I (bajo riesgo): solo controles generales: piense en muletas, barandillas de cama e instrumentos quirúrgicos manuales. La mayoría están exentos de notificación previa a la comercialización, aunque el registro y la inscripción siguen siendo necesarios.
Clase II (riesgo moderado): se aplican controles especiales, y aquí es donde se encuentran la mayoría de los productos ortopédicos: instrumentos quirúrgicos motorizados, implantes ortopédicos, equipos de diagnóstico. Normalmente se requiere una notificación previa a la comercialización 510(k), junto con estándares de rendimiento y vigilancia post-comercialización.
Clase III (alto riesgo): la vía más estricta. Los implantes ortopédicos novedosos y los dispositivos que sostienen la vida necesitan la Aprobación Previa a la Comercialización (PMA) con datos de ensayos clínicos.
La vía 510(k) para el cumplimiento normativo de los dispositivos ortopédicos
El 510(k) es la ruta más común al mercado estadounidense, y se basa en una idea: equivalencia sustancial con un dispositivo de predicate comercializado legalmente: mismo uso previsto, mismas características tecnológicas, o características diferentes que no plantean nuevas preguntas de seguridad o eficacia.
Una presentación completa incluye la descripción y especificaciones del dispositivo, indicaciones de uso, la comparación del predicate, datos de pruebas de rendimiento, información de biocompatibilidad, datos de esterilización y vida útil, y documentación de software cuando corresponda. La revisión estándar dura 90 días de la FDA, y las solicitudes de revisión interactiva e información adicional son la norma, no la excepción. Obtener la autorización 510(k) de la FDA es un hito, pero solo el primero.
Aprobación previa a la comercialización (PMA) para dispositivos de alto riesgo
Cuando un dispositivo es genuinamente novedoso y de alto riesgo, la PMA es el precio de entrada. La FDA exige evidencia científica válida —generalmente se requieren ensayos clínicos— además de la inspección de las instalaciones de fabricación, la revisión por paneles para dispositivos novedosos y estudios post-aprobación que a menudo duran años.
La maquinaria de ensayos clínicos en sí está regulada: una IDE (Exención de Dispositivo en Investigación) para el ensayo, cumplimiento de las Buenas Prácticas Clínicas, supervisión del IRB, procedimientos de consentimiento informado y notificación de eventos adversos durante todo el proceso. Presupueste en consecuencia: esta vía se mide en años y millones de dólares.
Regulación del Sistema de Calidad: 21 CFR Parte 820
Los requisitos del sistema de calidad de la FDA garantizan que la fabricación se mantenga constante mucho después de que llegue la carta de autorización. 21 CFR Parte 820 cubre los controles de diseño, controles de documentos, controles de compras, identificación y trazabilidad, controles de producción y procesos, actividades de aceptación, procedimientos de productos no conformes, CAPA, etiquetado y embalaje, manipulación y distribución, registros, servicio y técnicas estadísticas.
En términos sencillos: la FDA no solo revisa lo que usted fabrica, sino que audita cómo lo fabrica, para siempre.
🇪🇺 Reglamento de Dispositivos Médicos de la Unión Europea (MDR)
Descripción general del MDR: un reinicio completo para el acceso al mercado de la UE
El Reglamento (UE) 2017/745 reemplazó a la antigua MDD en mayo de 2021, y la industria todavía habla de él como un evento meteorológico. Los cambios fueron estructurales: alcance ampliado del dispositivo, requisitos de evidencia clínica más estrictos, un sistema obligatorio de Identificación Única de Dispositivos (UDI), vigilancia post-comercialización mejorada, supervisión mucho más estricta de los organismos notificados y el lanzamiento de la base de datos EUDAMED.
Clasificación de dispositivos bajo evaluación de conformidad del MDR de la UE
El MDR utiliza cuatro clases de riesgo:
- Clase I (bajo riesgo): dispositivos no invasivos como muletas, sillas de ruedas e instrumentos quirúrgicos reutilizables — autocertificados, aunque las variantes estériles (Is), de medición (Im) y reutilizables (Ir) requieren un Organismo Notificado
- Clase IIa (riesgo medio): dispositivos invasivos de corta duración, incluidos fijadores externos — se requiere evaluación de conformidad por parte de un Organismo Notificado
- Clase IIb (riesgo medio-alto): dispositivos invasivos de larga duración como prótesis articulares e implantes espinales — evaluación clínica incluida
- Clase III (alto riesgo): implantes reabsorbibles y dispositivos implantables activos — sistema de garantía de calidad completo y, por lo general, datos de ensayos clínicos
Procedimientos de evaluación de conformidad
La evaluación de la conformidad del MDR de la UE se desarrolla en dos vías. Primero, documentación técnica: descripción del dispositivo, información de fabricación, un archivo de gestión de riesgos según ISO 14971, el informe de evaluación clínica, un plan de vigilancia postcomercialización y etiquetado con instrucciones de uso. Segundo, participación del Organismo Notificado: selección, auditoría del sistema de calidad, revisión de la documentación técnica, evaluación de la evaluación clínica, emisión del certificado CE y auditorías de vigilancia anuales posteriores.
Los requisitos oficiales se encuentran en el portal de dispositivos médicos de la Comisión Europea — vale la pena marcarlo, porque las actualizaciones de orientación aterrizan allí primero.
Requisitos de evaluación clínica
Los dientes más afilados del MDR se encuentran en la evidencia clínica. El Informe de Evaluación Clínica (CER) exige una revisión sistemática de la literatura, análisis de datos clínicos, una evaluación del estado del arte, análisis de riesgo-beneficio y planificación de seguimiento clínico postcomercialización. Las investigaciones clínicas se vuelven necesarias para dispositivos novedosos, implantes de alto riesgo, cambios significativos en el diseño y nuevos usos previstos.
Traducción de alguien que vivió la transición: la era de la justificación clínica de poco peso ha terminado.
🌐 Estándares Internacionales
ISO 13485: La columna vertebral del cumplimiento normativo de los dispositivos ortopédicos
ISO 13485 es la norma reconocida internacionalmente para la gestión de la calidad de los dispositivos médicos — y aunque ninguna ley en el mundo la exige universalmente, el acceso al mercado prácticamente sí lo hace. El viaje de certificación pasa por análisis de brechas, planificación de implementación, desarrollo de documentación, auditorías internas, la auditoría del organismo de certificación y auditorías de vigilancia anuales posteriores.
Sus requisitos abarcan la documentación del sistema de gestión de calidad, la responsabilidad de la dirección, la gestión de recursos, la realización del producto, la medición y mejora, la integración de la gestión de riesgos y el cumplimiento normativo. Para la mayoría de los mercados, Certificación ISO 13485 es el boleto que se revisa primero.
ISO 14971: Gestión de riesgos como disciplina
La gestión de riesgos es el tejido conectivo de la seguridad de los dispositivos, y la ISO 14971 define el proceso: análisis de riesgos (identificación de peligros), evaluación de riesgos, control de riesgos, evaluación de riesgos residuales, el informe de gestión de riesgos y la información postproducción que retroalimenta el ciclo.
Aplicado a dispositivos ortopédicos, el catálogo de peligros es familiar: riesgos de biocompatibilidad, riesgos de fallo mecánico, riesgos de procedimiento quirúrgico, riesgos de implantes a largo plazo — todos sopesados en una determinación formal de riesgo-beneficio.
Estándares específicos del producto
Más allá de las normas de sistemas, los productos ortopédicos responden a una familia de normas técnicas:
- ISO 5832 — materiales metálicos: acero inoxidable, aleaciones de cobalto-cromo y titanio con requisitos de propiedades mecánicas
- ISO 5833 — cemento óseo acrílico: composición, propiedades mecánicas, pruebas y etiquetado
- ISO 6018 — implantes ortopédicos: requisitos generales, marcado, embalaje y esterilización
Estos documentos rara vez son noticia, pero son contra lo que se prueban los materiales de implantes.
🤝 Armonización Regulatoria Global
IMDRF: Los reguladores del mundo hablando entre sí
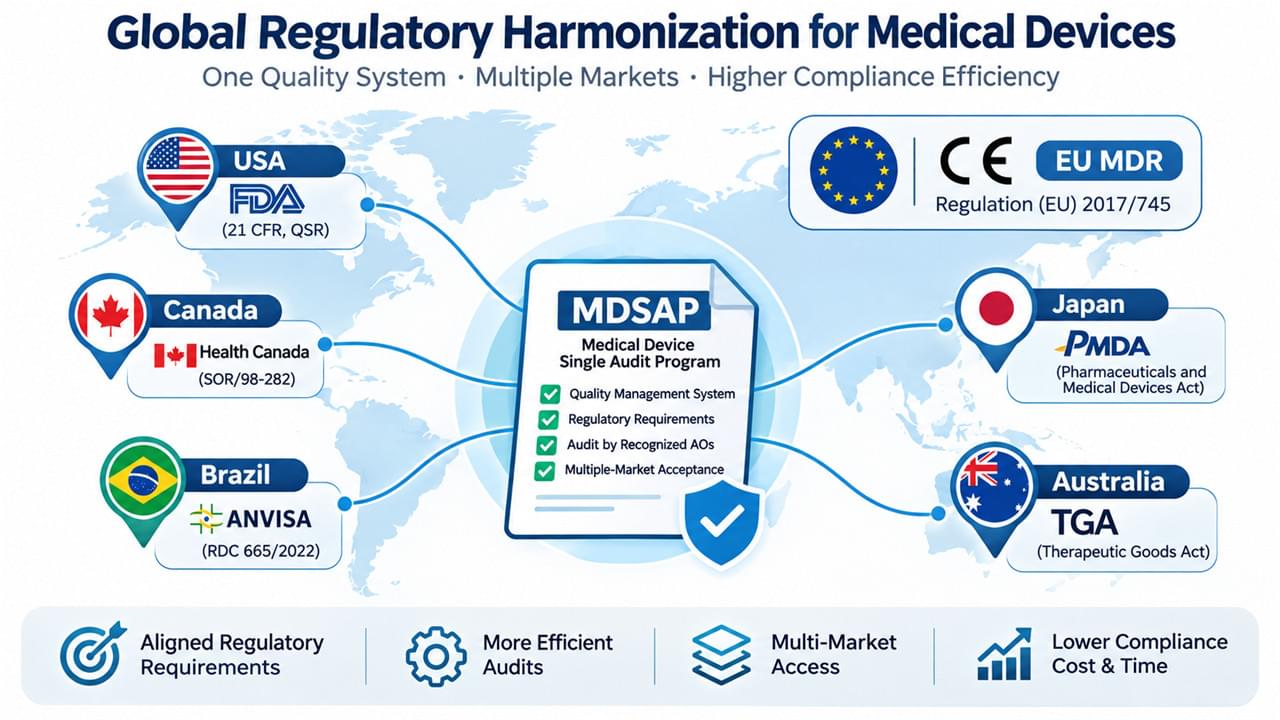
El Foro Internacional de Reguladores de Dispositivos Médicos (IMDRF) es donde ocurre la convergencia — sus miembros incluyen la FDA, la Comisión Europea, Health Canada, la TGA de Australia, la PMDA de Japón, la NMPA de China y la ANVISA de Brasil. El trabajo de armonización del foro cubre la Identificación Única de Dispositivos, la nomenclatura de dispositivos, las directrices de evaluación clínica, la vigilancia postcomercialización y los sistemas de gestión de calidad. Su producción da forma a las regulaciones nacionales años antes de que se adopten formalmente.
MDSAP: Una auditoría, cinco reguladores
El Programa de Auditoría Única de Dispositivos Médicos es una armonización que se puede facturar. Una única auditoría de terceros satisface los requisitos del sistema de calidad de la FDA, Health Canada, TGA, ANVISA y PMDA simultáneamente — evaluación integral del sistema de calidad, verificación de requisitos regulatorios e informes de auditoría compartidos entre autoridades. Para los fabricantes que venden en múltiples mercados MDSAP, una auditoría reemplaza a cinco. Las matemáticas no están cerca.
Marcos regionales más allá de EE. UU. y la UE
NMPA de China: clasificación de Clase I-III, vías separadas para dispositivos nacionales e importados, requisitos de ensayos clínicos y requisitos de sistemas de calidad.
PMDA de Japón: aprobación previa a la comercialización, registro de fabricante extranjero, gestión de calidad y vigilancia postcomercialización.
Health Canada: Licencia de Dispositivo Médico (MDL) más un certificado de sistema de calidad, con su propio sistema de clasificación y requisitos postcomercialización.
Mismo planeta, diferentes reglas — que es exactamente por lo que la inteligencia regulatoria importa.
📡 Vigilancia Post-Comercialización
Notificación de Vigilancia en el Cumplimiento Normativo de Dispositivos Ortopédicos
Llegar al mercado es la mitad del trabajo; permanecer allí es la otra mitad. Requisitos de la FDA incluyen el Informe de Dispositivos Médicos con informes de 30 días para mal funcionamiento, informes de 5 días para eventos graves e informes anuales para ciertos dispositivos. El sistema de vigilancia de la UE agrega informes de incidentes graves, acciones correctivas de campo, informes periódicos de actualización de seguridad e informes de tendencias. Debajo de ambos, las directrices de eventos adversos del IMDRF impulsan al mundo hacia formatos de informes comunes y detección de señales compartida.
Seguimiento Clínico Post-Comercialización (PMCF)
Bajo el MDR de la UE, un plan PMCF no es opcional — es obligatorio. Los fabricantes deben recopilar activamente datos clínicos, monitorear el rendimiento del dispositivo y reevaluar el balance riesgo-beneficio de forma continua. Los métodos incluyen participación en registros, estudios clínicos, revisión de literatura publicada y análisis de quejas. Piénselo como el informe de evaluación clínica que nunca deja de escribirse.
CAPA: Acción Correctiva y Preventiva
El sistema CAPA es donde se investigan los problemas de calidad: identificación de no conformidades, análisis de causa raíz, implementación de acciones correctivas, planificación de acciones preventivas, verificación de efectividad y documentación y revisión. La primera pregunta de un regulador después de cualquier incidente es siempre “muéstreme el archivo CAPA” — asegúrese de que haya uno para mostrar.
🔮 Tendencias Regulatorias Emergentes
Salud Digital y Software como Dispositivo Médico
El software está reescribiendo las reglas. El Software como Dispositivo Médico (SaMD) tiene sus propias regulaciones independientes, clasificación basada en riesgos, requisitos de evaluación clínica y, cada vez más urgentes, consideraciones de ciberseguridad. La inteligencia artificial va más allá: los algoritmos de aprendizaje automático y los sistemas de aprendizaje continuo desafían las suposiciones de los reguladores sobre productos fijos, y la validación, verificación y las vías regulatorias dedicadas aún se están inventando en tiempo real.
Impresión 3D y Dispositivos Personalizados
Los implantes específicos para el paciente están pasando de ser una novedad a la norma, arrastrando consigo las regulaciones de dispositivos personalizados, el control de calidad de la fabricación, los requisitos de validación del diseño y las necesidades de evidencia clínica. La fabricación en el punto de atención —impresión 3D en hospitales— plantea la espinosa cuestión de quién asume la responsabilidad regulatoria cuando el “fabricante” es un hospital. Las reglas detalladas aún se están definiendo; consulte nuestra guía de implantes ortopédicos para ver cómo la tecnología de fabricación está remodelando los productos en sí.
Evidencia del Mundo Real
Los reguladores están aprendiendo a apreciar los datos externos a los ensayos. La evidencia del mundo real —datos de registros, análisis de reclamaciones, registros de salud electrónicos, diseños de estudios poscomercialización— está ganando aceptación formal a través del desarrollo de guías de la FDA y opiniones de calificación de la EMA, con estándares metodológicos y requisitos de calidad de datos que maduran a la par. Espere que la evidencia del mundo real tenga más peso tanto en las decisiones de aprobación como en las poscomercialización cada año.
✅ Estrategia de Cumplimiento y Mejores Prácticas
Desarrollo de Estrategias Regulatorias
Las empresas ganadoras tratan el cumplimiento normativo de dispositivos ortopédicos como una estrategia, no como papeleo. Planificación de entrada al mercado comienza con la identificación del mercado objetivo, la selección de la vía regulatoria, la planificación de plazos y recursos, y una evaluación honesta de riesgos. Implementación del sistema de calidad sigue con el compromiso de la dirección, la asignación de recursos, la documentación de procesos, los programas de capacitación y los cronogramas de auditoría interna. Las empresas que omiten la fase estratégica no omiten el costo, simplemente lo pagan más tarde, con intereses.
Inteligencia Regulatoria
Los requisitos cambian mensualmente y la guía de ayer puede invalidar silenciosamente la presentación de hoy. El monitoreo efectivo cubre el seguimiento de cambios regulatorios, actualizaciones de documentos de orientación, revisiones de estándares e inteligencia competitiva. En el lado humano: la certificación de asuntos regulatorios, las conferencias de la industria, la membresía en asociaciones profesionales y la educación continua mantienen al equipo alerta. Los fabricantes que consideran externalizar la producción también deben leer nuestra Guía de fabricación OEM y ODM — las responsabilidades regulatorias no se transfieren con el contrato.
❓ Preguntas Frecuentes
P1: ¿Cuánto tiempo se tarda en obtener la autorización de la FDA para un dispositivo ortopédico?
R: Depende de la vía. Las autorizaciones 510(k) suelen tardar de 3 a 6 meses, aunque las presentaciones complejas se prolongan. Las aprobaciones PMA requieren de 1 a 3 años debido a los ensayos clínicos, y las clasificaciones de novo se encuentran en el medio. La participación temprana de la FDA a través de reuniones de pre-presentación ayuda a optimizar el proceso.
P2: ¿Cuál es la diferencia entre el marcado CE bajo MDD y MDR?
R: El MDR reemplazó al MDD en mayo de 2021 con requisitos mucho más estrictos: alcance ampliado, evidencia clínica más rigurosa, UDIs obligatorios, vigilancia post-comercialización mejorada, supervisión rigurosa de los Organismos Notificados y la base de datos EUDAMED. Los dispositivos heredados con certificación MDD pueden permanecer en el mercado hasta la expiración del certificado, pero deben migrar a MDR.
P3: ¿Necesito aprobaciones regulatorias separadas para cada país?
R: Generalmente, sí, aunque la armonización ayuda. El MDR de la UE cubre todos los estados miembros más la AELC a través de un único marcado CE, el MDSAP consolida auditorías en cinco autoridades, y algunos países ofrecen vías abreviadas para dispositivos aprobados por la FDA/CE. Verifique los requisitos específicos de cada mercado objetivo.
P4: ¿Qué es la certificación ISO 13485 y es obligatoria?
R: ISO 13485 es el estándar internacional para sistemas de gestión de calidad de dispositivos médicos. No es universalmente exigido por ley, pero es prácticamente obligatorio: el MDR de la UE requiere la certificación del sistema de calidad por parte de un Organismo Notificado, el QSR de la FDA se alinea estrechamente con él, y la mayoría de los demás mercados importantes lo exigen o lo reconocen.
P5: ¿Qué datos clínicos se requieren para la aprobación de dispositivos ortopédicos?
R: Varía según la clasificación, la novedad y la vía. Los dispositivos de Clase II con predicados sólidos pueden basarse en evaluaciones basadas en literatura; los dispositivos novedosos o de alto riesgo suelen necesitar investigaciones clínicas. El MDR de la UE exige evidencia más sólida que las directivas anteriores, y la FDA puede requerir ensayos para presentaciones PMA o ciertas 510(k). Involucre a profesionales regulatorios desde el principio.
P6: ¿Cómo mantengo el cumplimiento normativo después de la aprobación del mercado?
R: Mediante vigilancia continua: notificación de eventos adversos, vigilancia post-comercialización, mantenimiento del sistema de calidad, monitoreo de cambios regulatorios, auditorías periódicas, gestión de quejas, implementación de CAPA y actualizaciones de etiquetas. El MDR de la UE requiere específicamente PMCF e Informes Periódicos de Seguridad. Sistemas de calidad robustos y procesos de inteligencia regulatoria lo mantienen conforme a largo plazo.
🏁 En resumen
El cumplimiento normativo de dispositivos ortopédicos no es un marco, sino seis, superpuestos: la clasificación de la FDA y sus vías 510(k)/PMA, la máquina de evaluación de conformidad del MDR de la UE, los estándares ISO subyacentes (13485 para calidad, 14971 para riesgo), la armonización global a través de IMDRF y MDSAP, las obligaciones de vigilancia post-comercialización que nunca duermen, y una capa emergente de reglas para software, impresión 3D y evidencia del mundo real.
Los fabricantes que prosperan tratan el cumplimiento como un foso competitivo en lugar de un impuesto. Construya el sistema de calidad primero, integre la evidencia clínica en el ciclo de vida del producto desde el primer día, automatice la inteligencia regulatoria, y las aprobaciones dejan de ser batallas, se convierten en procesos. Para los productos en el centro de todo, explore el completo mercado mundial de dispositivos ortopédicos guía.
Descargo de responsabilidad médica
La información proporcionada es solo para fines educativos y no constituye asesoramiento legal o regulatorio. Los requisitos regulatorios cambian con frecuencia y la consulta profesional con especialistas en asuntos regulatorios es esencial para decisiones de cumplimiento específicas.

 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish