

Auswahl eines qualifizierten Herstellers von orthopädischen Elektrowerkzeugen bedeutet, die Qualitätssysteme, Prüfprotokolle und regulatorischen Rahmenbedingungen zu verstehen, die erstklassige Lieferanten von Massenproduzenten unterscheiden. Für Krankenhausbeschaffungsteams macht dieses Wissen die Lieferantenbewertung zu einem strukturierten Prozess statt zu einer Bauchentscheidung. Für OEM-Partner definiert es die Fähigkeitsgrenze, die Sie erreichen müssen, um international wettbewerbsfähig zu sein.
Dieser Artikel ist Teil von: Orthopädische chirurgische Elektrowerkzeuge: Technologie, Auswahl und Wartung.
📜 ISO 13485: Die Grundlage des Qualitätsmanagements
Jeder glaubwürdige Herstellers von orthopädischen Elektrowerkzeugen arbeitet unter einem nach ISO 13485 zertifizierten Qualitätsmanagementsystem (QMS). ISO 13485:2016 legt die Anforderungen an ein QMS fest, bei dem eine Organisation ihre Fähigkeit nachweisen muss, Medizinprodukte und zugehörige Dienstleistungen bereitzustellen, die konsistent Kunden- und regulatorische Anforderungen erfüllen.
Die ISO 13485-Grundlage, die jeder Hersteller von orthopädischen Elektrowerkzeugen teilt
Wichtige ISO 13485-Elemente für Hersteller von Elektrowerkzeugen:
- Steuerungen für Design und Entwicklung (Design-Historie-Datei, Risikomanagement gemäß ISO 14971)
- Einkaufssteuerungen (zugelassene Lieferantenlisten, Wareneingangsprüfung)
- Produktions- und Prozesssteuerungen (Arbeitsanweisungen, Erststückprüfung)
- Messung, Analyse und Verbesserung (CAPA, interne Audits, Managementbewertung)
- Marktüberwachung und Vigilanzberichterstattung
Der ISO-Website enthält die vollständigen Standarddetails – aber denken Sie daran, ein Zertifikat allein beweist nichts, bis Sie es überprüfen.

🧪 Prüfnormen für orthopädische Elektrowerkzeuge
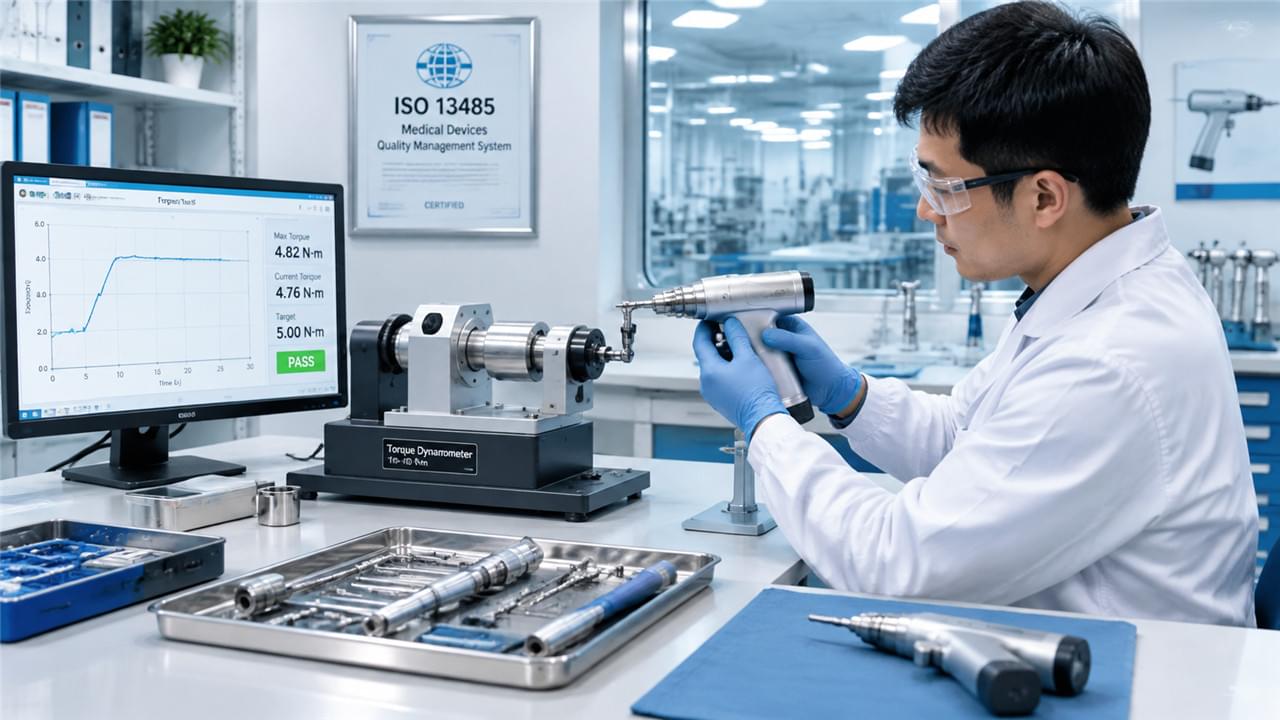
Prüfnormen, die ein Hersteller von orthopädischen Elektrowerkzeugen nachweisen muss
Die Prüfung von orthopädischen Elektrowerkzeugen ist keine Formalität – hier treffen Designansprüche auf messbare Beweise. Hier ist, was ein seriöser Lieferant dokumentiert:
Elektrische Sicherheit: IEC 60601-1
Alle batteriebetriebenen und kabelgebundenen elektrischen orthopädischen chirurgischen Elektrowerkzeuge müssen der IEC 60601-1 (Medizinische elektrische Geräte – Allgemeine Anforderungen an Sicherheit und wesentliche Leistungsmerkmale) entsprechen:
- Prüfung der dielektrischen Festigkeit
- Messung des Erdschleifenstroms
- Prüfung des Isolationswiderstands
- Schutz vor Überspannung, Überstrom und Fehlerbedingungen
Batteriesicherheit: IEC 62133 / UN 38.3
Lithium-Ionen-Akkupacks müssen entsprechen:
- IEC 62133: Sicherheitsanforderungen für tragbare, versiegelte, wiederaufladbare Lithiumzellen
- UN 38.3: Transportprüfung für Lithiumbatterien (Vibration, Höhensimulation, thermische Zyklen, Stoß)
Elektromagnetische Verträglichkeit: IEC 60601-1-2
Dies stellt sicher, dass das Gerät andere OP-Geräte (EKG, Überwachungssysteme, elektrochirurgische Geräte) nicht stört und nicht durch übliche elektromagnetische Störungen beeinträchtigt wird.
Mechanische Leistungstests
Drehmoment- und Drehzahltests:
- Prüfung des Stillstandsdrehmoments, des Nenndrehmoments und der Leerlaufdrehzahl mit einem Dynamometer
- Getestet unter Bedingungen zu Beginn, in der Mitte und am Ende des Batteriezyklus
- Die Prüfvorrichtung muss klinische Lastbedingungen nachbilden
Vibrationstests:
- Gemäß ISO 28927 (Hand-Arm-Vibration)
- Messungen unter Last- und unbelasteten Bedingungen
Falltests:
- Werkzeuge müssen nach repräsentativen Fallereignissen die funktionale Leistung beibehalten
- Typischerweise: 1-Meter-Fall auf Beton in drei Ausrichtungen
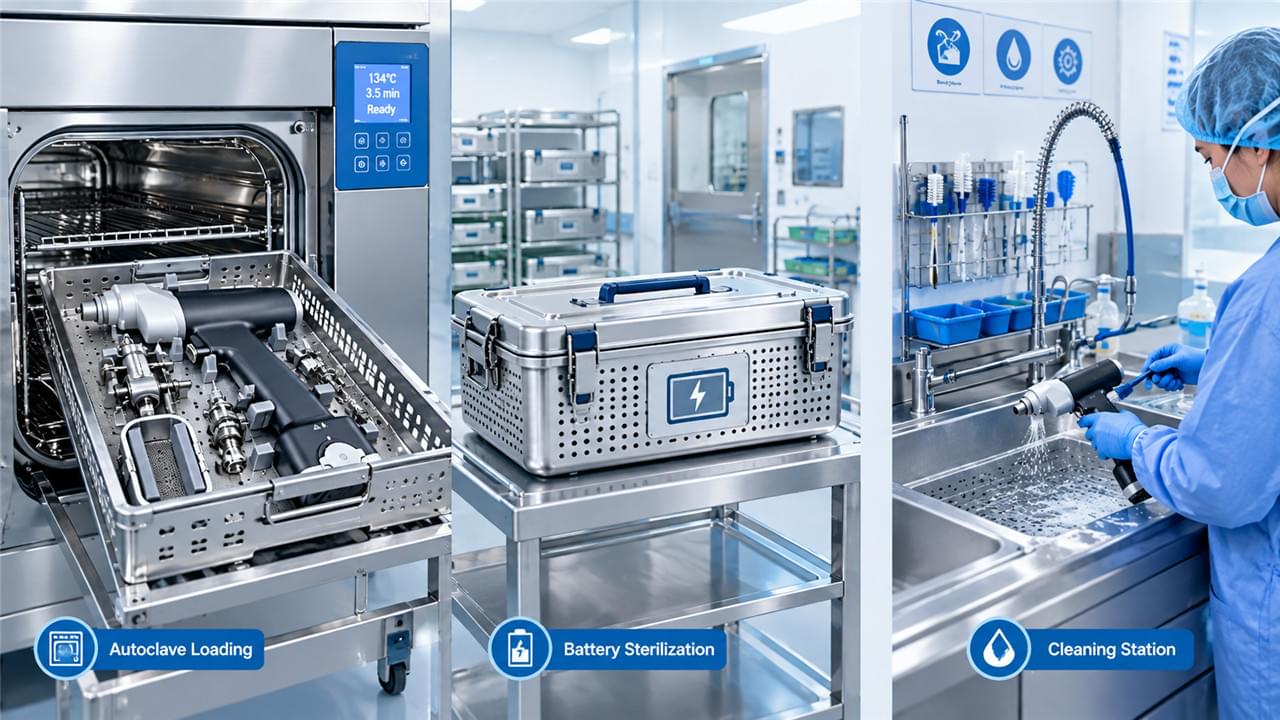
Prüfung der Sterilisationsbeständigkeit:
- Leistungstests vor und nach über 500 Sterilisationszyklen
- Drehmomentrückhalt, Geschwindigkeitsrückhalt und Spannfutterfunktion bewertet
- Integrität der Motorisolierung nach wiederholter Dampfexposition verifiziert
🌍 Regulatorischer Konformitätsweg
Der regulatorische Weg für einen Hersteller von orthopädischen Elektrowerkzeugen
Vereinigte Staaten (FDA):
- Orthopädische chirurgische Elektrowerkzeuge sind Medizinprodukte der Klasse II
- 510(k)-Zulassung vor der Markteinführung erforderlich, die die wesentliche Gleichwertigkeit mit einem Vorgängermodell nachweist — die 510(k)-Zulassungsdatenbank der FDA ermöglicht es Ihnen, die Behauptung eines Lieferanten in wenigen Minuten zu überprüfen
- Einhaltung der Qualitätsmanagementsystemverordnung (21 CFR Part 820) erforderlich
Europäische Union (CE-Kennzeichnung):
- Klasse IIa oder IIb gemäß EU MDR 2017/745, abhängig von der beabsichtigten Verwendung — der Rahmen der EU-MDR der Europäischen Kommission regelt den gesamten Weg
- Technische Dokumentation einschließlich klinischer Bewertung, Risikomanagementakte und Überwachung nach dem Inverkehrbringen
- Benannte Stelle erforderlich für Klasse IIb
China (NMPA):
- Registrierung als Medizinprodukt der Klasse II erforderlich
- Chinesische klinische Daten können für neuartige Designs erforderlich sein
- Inspektion der Produktionsstätte durch die NMPA
Siehe unseren vollständigen regulatorischen Leitfaden: Einhaltung der regulatorischen Bestimmungen für orthopädische Geräte.
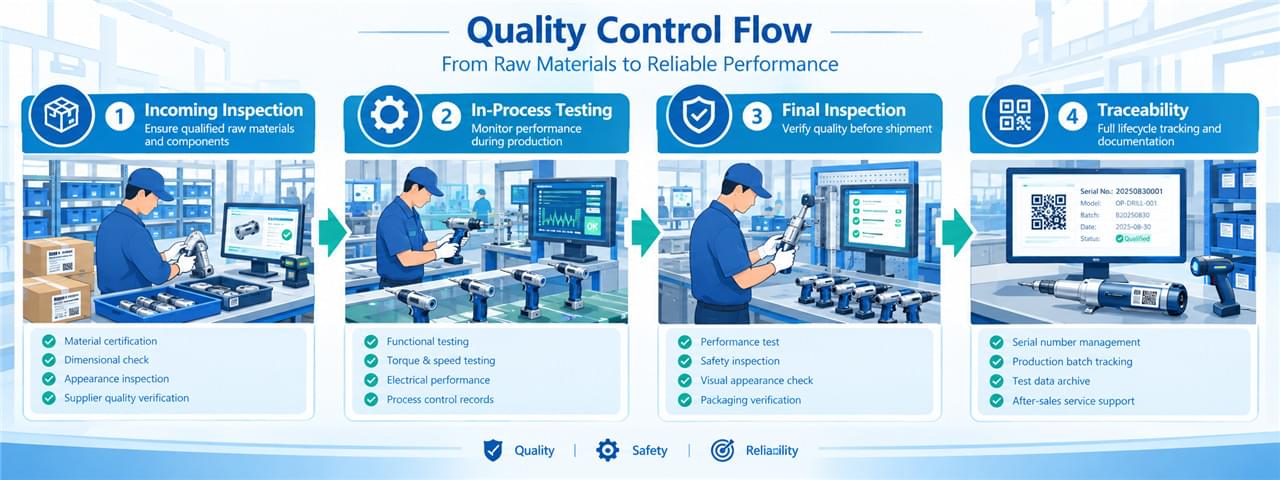
🏭 Qualitätskontrolle auf Fertigungsebene
Qualitätskontrolle in der Fertigungslinie eines Herstellers von orthopädischen Elektrowerkzeugen
Eingangsprüfung der Materialien:
- Motorkomponenten: Drehmoment, Geschwindigkeit, Stromaufnahme
- Batteriezellen: Kapazität, Innenwiderstand, Temperaturleistung
- Mechanische Komponenten: Maßprüfung gemäß technischen Zeichnungen
Prozessinterne Prüfung:
- Verifizierung der Drehmoment-Signatur bei der Motorassemblierung
- Prüfung der Spannfutterhaltkraft (100% der Einheiten)
- Geschwindigkeits- und Drehmoment-Leistungsprüfung (100% der Einheiten oder AQL-Stichproben)
Endkontrolle:
- Vollständiger Funktionstest: alle Geschwindigkeitseinstellungen, Vorwärts-/Rückwärtslauf, Triggerverhalten
- Batterie-Lade-/Entladezyklustest
- Kosmetische Inspektion
Rückverfolgbarkeit:
- Konformität mit der Unique Device Identification (UDI) gemäß FDA und EU MDR
- Chargenprotokolle, die jede Einheit mit allen Komponenten und Testergebnissen verknüpfen
- Fähigkeit zur Verfolgung von Sterilisationszyklen integriert (RFID oder Barcode)
Hier hört die Qualitätskontrolle von chirurgischen Elektrowerkzeugen auf, ein Richtliniendokument zu sein, und wird zu einer täglichen Disziplin. Wenn ein Lieferant Ihnen keine Inspektionsprotokolle vorlegen kann, verfügt er nicht über das System.
🔍 Anforderungen an die Marktüberwachung
Ein modernes Herstellers von orthopädischen Elektrowerkzeugen‘erweiterte Qualitätsverpflichtungen weit über die anfängliche Zulassung hinaus:
Beschwerdemanagement:
- Alle unerwünschten Ereignisse werden der FDA (MDR) und den zuständigen Behörden der EU (EUDAMED) gemeldet
- Definierte Prozesse für Beschwerdeuntersuchungen und CAPA
- Trendanalysen zur Erkennung neu auftretender Ausfallmodi
Post-Market Clinical Follow-up (PMCF):
- EU MDR erfordert PMCF-Studien, die die fortgesetzte Sicherheit und Leistung nachweisen
- Literaturrecherchen und Analyse von Registerdaten tragen zum PMCF bei
Periodische Sicherheitsberichte (PSUR):
- Erforderlich gemäß EU MDR — eine systematische Überprüfung von Sicherheitsdaten nach dem Inverkehrbringen
- Löst die Benachrichtigung der Benannten Stelle aus, wenn neue sicherheitsrelevante Informationen auftreten
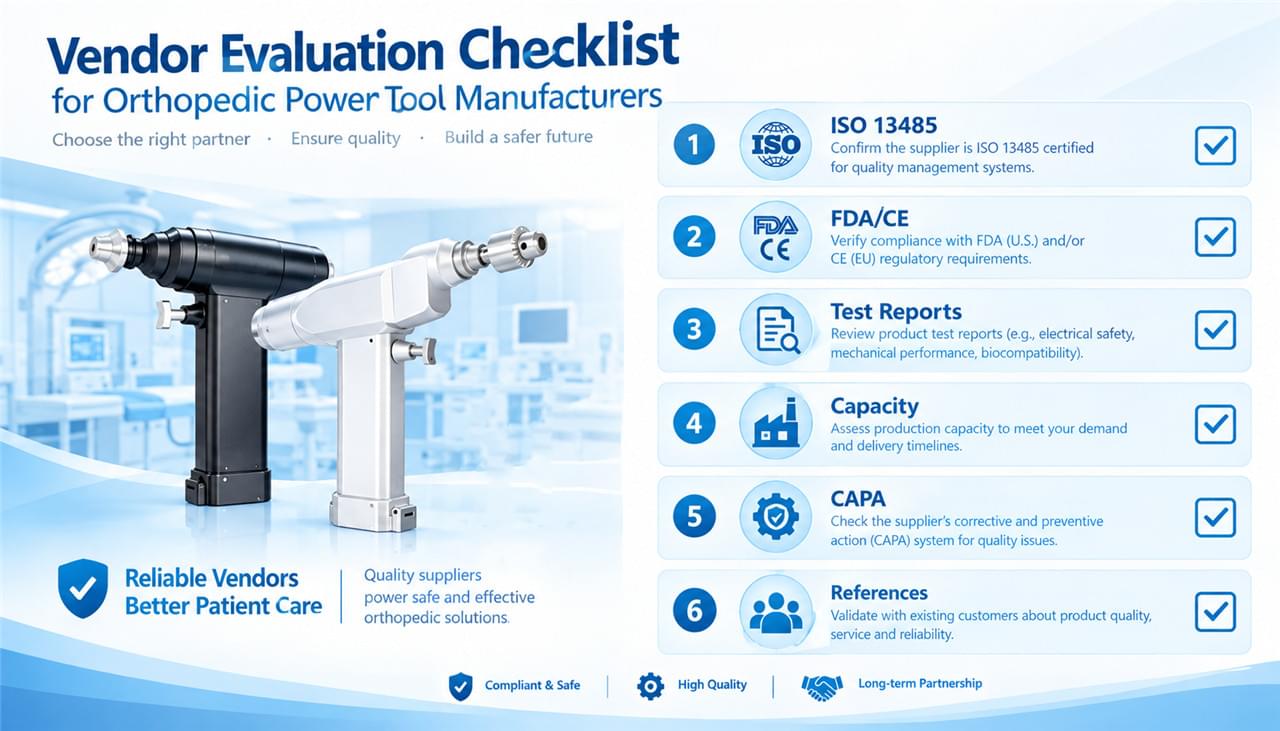
✅ Was Sie bei der Bewertung eines OEM-Herstellers von Elektrowerkzeugen fragen sollten
Für Krankenhausbeschaffungs- und Vertriebspartner, die ein neues Herstellers von orthopädischen Elektrowerkzeugen, diese Fragen erledigen den Großteil der Arbeit:
Was Sie einen Hersteller von orthopädischen Elektrowerkzeugen fragen sollten, bevor Sie unterschreiben
- Qualitätssystem: ISO 13485-Zertifikat — Geltungsbereich, Zertifizierungsstelle, Datum der letzten Prüfung?
- Regulatorischer Status: FDA 510(k)-Nummer(n), CE-Zertifikatsnummer(n), Benannte Stelle?
- Testdokumentation: Können Sie IEC 60601-1-Prüfberichte, Daten zur Sterilisationsvalidierung und Zertifizierungen zur Batteriesicherheit bereitstellen?
- Produktionskapazität: Aktuelle Kapazität, Lieferzeiten, Produktionsflexibilität?
- System nach dem Inverkehrbringen: CAPA-Datenbank, Beschwerderate nach Produktlinie?
- Erfolgsbilanz: Referenzen von bestehenden Kunden in Ihren Zielmärkten?
❓ FAQ: Qualität von Herstellern orthopädischer Elektrowerkzeuge
F1: Welche Mindestqualitätszertifizierung ist von einem Hersteller von orthopädischen Elektrowerkzeugen erforderlich?
ISO 13485 ist die Basis. Für diese Märkte ist eine FDA 510(k)-Freigabe (USA) oder eine CE-Kennzeichnung gemäß EU MDR (Europa) erforderlich. Hersteller, die beide liefern, sollten beides besitzen.
F2: Wie überprüfe ich, ob die ISO 13485-Zertifizierung eines Herstellers echt ist?
Fordern Sie das Zertifikat einschließlich des Namens der Akkreditierungsstelle und der Zertifikatsnummer an und überprüfen Sie es dann direkt im Online-Register der Zertifizierungsstelle. Zertifikate können gefälscht werden — eine direkte Überprüfung ist für die Qualifizierung neuer Lieferanten unerlässlich.
F3: Welche Tests muss ein neues Elektrowerkzeugdesign vor der behördlichen Einreichung durchlaufen?
Mindestens: IEC 60601-1 elektrische Sicherheit, IEC 62133 Batteriesicherheit (falls zutreffend), IEC 60601-1-2 EMV, ISO 28927 Vibration, mechanische Leistungstests, Biokompatibilität gemäß ISO 10993 für gewebekontaktierende Komponenten und Sterilisationsvalidierung.
F4: Wie lange dauert die FDA 510(k)-Freigabe für ein orthopädisches Elektrowerkzeug?
Die durchschnittliche Überprüfungszeit der FDA für 510(k)-Einreichungen beträgt derzeit 6–12 Monate. Gut vorbereitete Einreichungen mit vollständigen Testdaten, einer starken Angabe von Präzedenzfällen und klaren Argumenten zur wesentlichen Gleichwertigkeit werden schneller bearbeitet.
F5: Können chinesische OEM-Hersteller FDA-freigegebene orthopädische Elektrowerkzeuge liefern?
Ja. Mehrere chinesische Hersteller verfügen über FDA 510(k)-Freigaben für orthopädische Elektrowerkzeuge. Die wichtigsten Anforderungen: ISO 13485-Zertifizierung, eine von der FDA registrierte Produktionsstätte, eine vollständige 510(k)-Einreichung mit US-konformen Tests und ein autorisierter US-Vertreter.
🏁 Fazit
Ein glaubwürdiger Herstellers von orthopädischen Elektrowerkzeugen wird durch die Einhaltung von ISO 13485, rigorose elektrische und mechanische Tests, behördliche Freigaben in den Zielmärkten und ein robustes System zur Überwachung nach dem Inverkehrbringen definiert. Für Einkaufsteams und Vertriebspartner sind diese Qualitätsindikatoren keine Wunschliste — sie sind nicht verhandelbare Auswahlkriterien. ISO 13485-konforme Elektrowerkzeuge entstehen nicht zufällig; sie werden konstruiert, dokumentiert und auditiert.
Zurück zu: Orthopädische chirurgische Elektrowerkzeuge: Technologie, Auswahl und Wartung.
Bewerten Sie Hersteller von orthopädischen Elektrowerkzeugen für Ihr Vertriebs- oder Einkaufsprogramm? Kontaktieren Sie unser Team für Unterstützung bei der Lieferantenqualifizierung und technische Bewertungsrahmen.
Medizinischer Haftungsausschluss
Nur zu Informationszwecken. Regulatorische Anforderungen variieren je nach Gerichtsbarkeit und ändern sich häufig. Konsultieren Sie qualifizierte Fachleute für regulatorische Angelegenheiten für aktuelle Anleitungen.
 English
 Arabic
 French
 German
 Italian
 Japanese
 Korean
 Portuguese
 Turkish
 Russian
 Spanish